分析化学の最新、わかりやすく

分析化学の最新機器・技術・応用を、出典つきで、わかりやすくご紹介、解説します

NMR・クロマトグラフィー・質量分析・熱分析を中心に、最新機器・最新技術・最新の応用例を、メーカー公式や論文などの出典つきで整理します。

新着記事

記事を探す ›
GC-MSの選び方 ― EIライブラリは1化合物1.1スペクトルで足りるのに、MS/MSは47スペクトル要る【2026年版】
質量分析

GC-MSの選び方 ― EIライブラリは1化合物1.1スペクトルで足りるのに、MS/MSは47スペクトル要る【2026年版】

シングル四重極の GC-MS と、三連四重極の GC-MS/MS。カタログを並べると後者が全面的に優れて見える。 だが NIST が公開している二つのライブラリの数字を並べると、そう単純ではないことが分かる。 EI ライブラリは 394,054 スペクトルで 347,100 化合物、MS/MS ライブラリは 240 万スペクトルで 51,505 化合物。 スペクトル数では MS/MS が 6.1 倍多いのに、化合物数では EI が 6.7 倍多い。 1化合物あたりに直すと、EI は 1.1 スペクトルで足りるのに MS/MS は 46.6 スペクトル要る ―― 41 倍である。 この非対称は 70 eV という単一条件に由来し、そのまま「知らない化合物を当てられるか」の差になる。 本記事は NIST のライブラリ統計と EPA Method 8270E の条文を原典で確認し、 MRM が何を手放す操作なのかを、公定法の中での扱いの違いまで含めて整理する。
顕微FTIRと赤外イメージング ― 0.65 µm の画素で撮っても、分解能は 12.3 µm のままである【2026年版】
分光

顕微FTIRと赤外イメージング ― 0.65 µm の画素で撮っても、分解能は 12.3 µm のままである【2026年版】

顕微FTIR のカタログには「空間分解能 1.1 µm」と書かれている。しかしその 1.1 µm は画素の大きさであって、 分解能ではない。SOLEIL の研究グループは、0.65 µm 角の画素で撮れる装置について「この対物の最適な空間分解能は 波長 10 µm で 12.3 µm」と書いた。エアリーディスク1個が 281 画素に写っているという意味である。 しかも分解能は波数で変わり、指紋領域の両端で 4.9 倍ちがう。ではカタログの画素は無意味なのか ―― 逆である。 ナイキストの要請は「画素は分解能より細かくなければならない」であって、最適画素は分解能の 2.44 分の 1 になる。 この二つを混同したまま運用すると、高精細な像が返す組成が狂う。同じ毛髪の同じ位置で、脂質/タンパク比が コンフォーカルの 2〜4 分の 1 に出た実測例を軸に、画素・開口・倍率が「像の細かさ」ではなく 「スペクトルの正しさ」をどう壊すかを、原典の数値と筆者の計算で整理する。

PLS回帰と多変量検量線 ― ICH が定義する「独立な試料」は、検量試料と同じロットでよいと書かれている【2026年版】
分光

PLS回帰と多変量検量線 ― ICH が定義する「独立な試料」は、検量試料と同じロットでよいと書かれている【2026年版】

近赤外やラマンの定量値を出しているのは装置ではなく回帰式である。その回帰式を評価する数字(RMSEC・RMSECV・RMSEP)は すべて同じ残差から作られるのに、意味はまったく違う。ICH Q2(R2) は多変量モデルの検証に使う「独立な試料」を 「検量セットに含まれない試料。検量試料と同じロットから採ってもよい」と明示的に定義している。 この定義を満たす検証セットで RMSEP 0.65 という良好な数字を出したモデルが、妨害成分との相関が崩れた試料では 平均値を答えるより悪い(R² = −0.63)ことを、疑似スペクトルの数値実験で示す。 そのうえで、成分数の選び方、ASTM E1655 が要求する試料数(6(k+1) の意味)、SEC の自由度が標準化団体間で 一致していない問題までを、公定文書の条文と筆者の計算で整理する。

メタボロミクスのLC-MS実務 ― 検出した25,230の特徴量は、892の分析種だった【2026年版】
質量分析

メタボロミクスのLC-MS実務 ― 検出した25,230の特徴量は、892の分析種だった【2026年版】

ノンターゲットのLC-MSメタボロミクスでは、1回の測定で数万の「特徴量(feature)」が検出される。 しかしその数は測定できた代謝物の数ではない。大腸菌の実データを系統的に注釈した研究は、 25,230の特徴量が892のユニークな分析種にまで減ることを示した。28分の1である。 本記事は、なぜ1つの代謝物が何十もの特徴量に分裂するのか、その縮退が統計の検出力をどう削るのかを 原著の数値で追い、そのうえでプールQCの置き方・受入基準(検出率・RSD・D-ratio)・ シグナル補正という品質管理の実務を、ガイドライン論文と109報の実態調査から整理する。

ICP-MS/MSとコリジョン・リアクションセル ― 局方が許す酸化物3%は、セリウムがガドリニウムの13%に化けることを許している【2026年版】
質量分析

ICP-MS/MSとコリジョン・リアクションセル ― 局方が許す酸化物3%は、セリウムがガドリニウムの13%に化けることを許している【2026年版】

第十九改正日本薬局方の一般試験法〈2.63〉は、ICP-MS の装置性能の目安として「酸化物イオン生成比 CeO⁺/Ce⁺ が 0.03 以下、二価イオン生成比 Ce²⁺/Ce⁺ が 0.05 以下となることが望ましい」と書いている。この二つの比を濃度に翻訳すると、3 % はセリウムがガドリニウムの 13 % に化けることを、5 % はガドリニウムがセレンの 4.3 % に化けることを許す数字になる(筆者計算)。MRI 造影剤の Gd を打った患者の血清では、これがセレン真値の 17〜86 倍に達しうる。コリジョン・リアクションセルは、この「化ける」現象を消す装置ではなく、化学反応そのものを測定側に取り込む装置である。ヘリウム KED が質量ではなく衝突断面積で分けていること、四重極を1本増やすことの意味が感度でも分解能でもなく「セルに入る前に質量を決める」ことであること、動かすのが分析種とは限らないことを、局方原文・Agilent の70元素反応データ・PNNL の査読論文・2026年6月発売の Agilent 9500 の技術資料から数値で追う。

分取HPLCとスケールアップ ― 断面積比で伸ばすのは流量と負荷量、守るのはカラム容量あたりのグラジエント容量【2026年版】

分取HPLCとスケールアップ ― 断面積比で伸ばすのは流量と負荷量、守るのはカラム容量あたりのグラジエント容量【2026年版】

分析カラムで決めた分離を分取カラムへ移す規則は、どのメーカーの資料も同じ一文に集約される。「流量と注入量をカラム断面積に比例させる」。ただし、それが成り立つのは分取カラムに幾何比どおりの流量を流せるときだけで、Agilent の移管例では 2.1 mm から 21.2 mm へ移すときの計算上の流量 36.7 mL/分を装置の都合で 25 mL/分に落とし、代わりにグラジエントの時間軸を 12.2 倍に伸ばしている。この 12.2 は「カラム容量比 305.7 ÷ 流量比 25」で、守られているのは流量ではなくカラム容量あたりのグラジエント容量である(筆者計算)。負荷量を 4.6 mm カラムで先に見極める手順(島津・ジーエルサイエンス・YMC)、過負荷で三角になるピークの意味、フォーカストグラジエントで純度 98 %・回収率 93 % に至った例、温度・ポンプ・溶媒コスト・リサイクルまでを、メーカー一次資料と査読論文の原文で整理する。

クロマトグラフィー24

このカテゴリの一覧 ›
分取HPLCとスケールアップ ― 断面積比で伸ばすのは流量と負荷量、守るのはカラム容量あたりのグラジエント容量【2026年版】

分取HPLCとスケールアップ ― 断面積比で伸ばすのは流量と負荷量、守るのはカラム容量あたりのグラジエント容量【2026年版】

分析カラムで決めた分離を分取カラムへ移す規則は、どのメーカーの資料も同じ一文に集約される。「流量と注入量をカラム断面積に比例させる」。ただし、それが成り立つのは分取カラムに幾何比どおりの流量を流せるときだけで、Agilent の移管例では 2.1 mm から 21.2 mm へ移すときの計算上の流量 36.7 mL/分を装置の都合で 25 mL/分に落とし、代わりにグラジエントの時間軸を 12.2 倍に伸ばしている。この 12.2 は「カラム容量比 305.7 ÷ 流量比 25」で、守られているのは流量ではなくカラム容量あたりのグラジエント容量である(筆者計算)。負荷量を 4.6 mm カラムで先に見極める手順(島津・ジーエルサイエンス・YMC)、過負荷で三角になるピークの意味、フォーカストグラジエントで純度 98 %・回収率 93 % に至った例、温度・ポンプ・溶媒コスト・リサイクルまでを、メーカー一次資料と査読論文の原文で整理する。

分析法移管の実務 ― 差の検定で合否を決めると、精度の悪い試験室ほど合格する【2026年版】

分析法移管の実務 ― 差の検定で合否を決めると、精度の悪い試験室ほど合格する【2026年版】

分析法を他の試験室へ移すとき、「送り手と受け手の測定値に有意差がないこと」を合格条件にする設計をよく見る。これは向きが逆になる。真のバイアスが許容幅ちょうど 2 % ある試料で計算すると、標準偏差 0.25 % の試験室は合格率 0.1 % 未満なのに、標準偏差 5 % の試験室は 93.3 % 合格する。差の検定は精度が悪いほど通りやすい。WHO のガイドラインは判定基準を定めよと要求するが、どう検定するかは指定していない。

グラジエント最適化の実務 ― 勾配を緩める操作は、608 時間かけてもカラムを倍にした 17 分に届かない【2026年版】

グラジエント最適化の実務 ― 勾配を緩める操作は、608 時間かけてもカラムを倍にした 17 分に届かない【2026年版】

分離が足りないとき、まず勾配を緩めるのは合理的に見える。しかし線形溶媒強度モデルを数値で解くと、勾配を緩める操作には天井がある。基準条件から勾配時間を 4,096 倍(608 時間)にしても分離度は 1.40 倍で止まり、同じ改善をカラム長 2 倍なら 17 分で超える。グラジエントは「溶質ごとにばらばらな保持係数を一つの値に揃える装置」であり、揃えたあとに残る手は限られている。

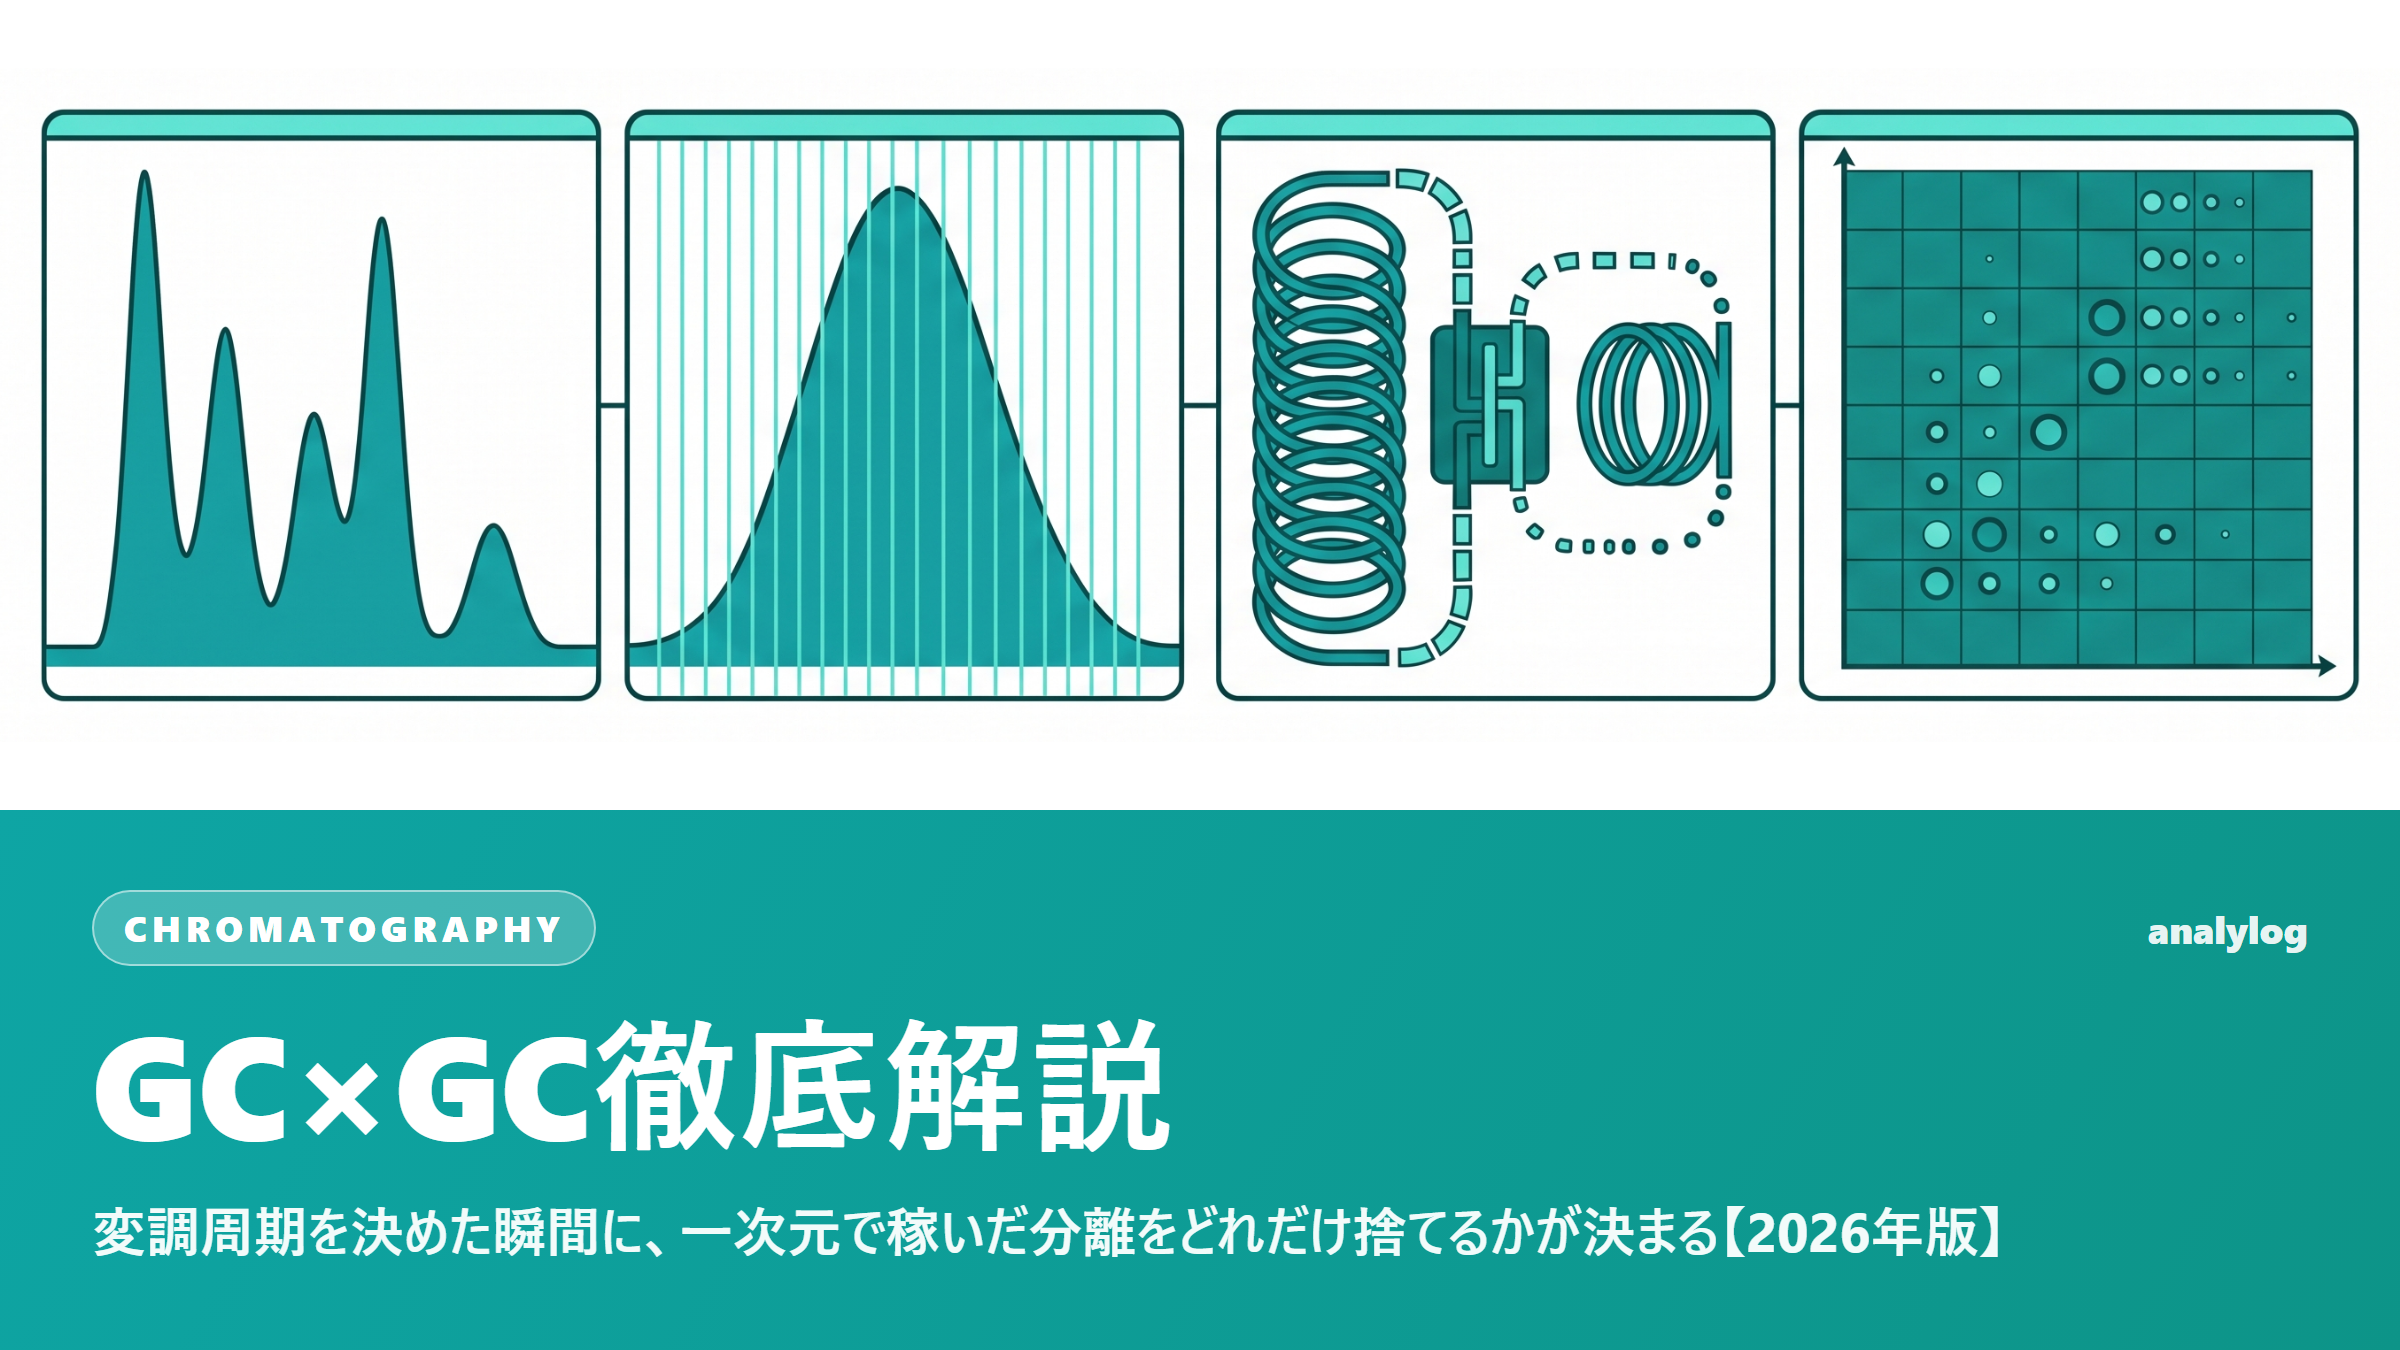
GC×GC徹底解説 ― 変調周期を決めた瞬間に、一次元で稼いだ分離をどれだけ捨てるかが決まる【2026年版】

GC×GC徹底解説 ― 変調周期を決めた瞬間に、一次元で稼いだ分離をどれだけ捨てるかが決まる【2026年版】

GC×GC(包括的二次元ガスクロマトグラフィー)は、極性の違う 2 本のカラムを変調器でつなぐ手法である。 だが「包括的(comprehensive)」は装置の名前ではない。満たすべき条件の名前である。 総説の定義はこうだ ――「(i) 試料のあらゆる部分が 2 つの異なる分離を受けるか、二次元クロマトグラムが 試料全体を代表しており、かつ (ii) 一次元で得られた分離(分離度)が本質的に保たれていること」。 この (ii) を落とすと、二次元の絵は出るが一次元で稼いだ分離を壊しているだけになる。 条件は変調周期が握っており、目安は「一次元ピークの標準偏差以下(tmod ≤ 1σt)」=1 ピークあたり 4 回以上の切り出し。ただし Blumberg は 2〜3 回で足りると導いており、この 4 という数字自体が確定していない。 実際、Davis-Stoll-Carr の式に代入すると、tmod = 1σ なら分離能の損失は 9 % だが、tmod = 3σ では 41 % を失う。本記事は、包括的の定義、変調周期と MR、ラップアラウンド、熱変調と流路変調のハードウェア (液体窒素は 1 日 150 ユーロ、"cryogenic" という言葉の誤用まで)、検出器に課される 100 Hz の要求、 そして GC³ が到達した 35,000 のピークキャパシティまでを、原著の数値で追う。

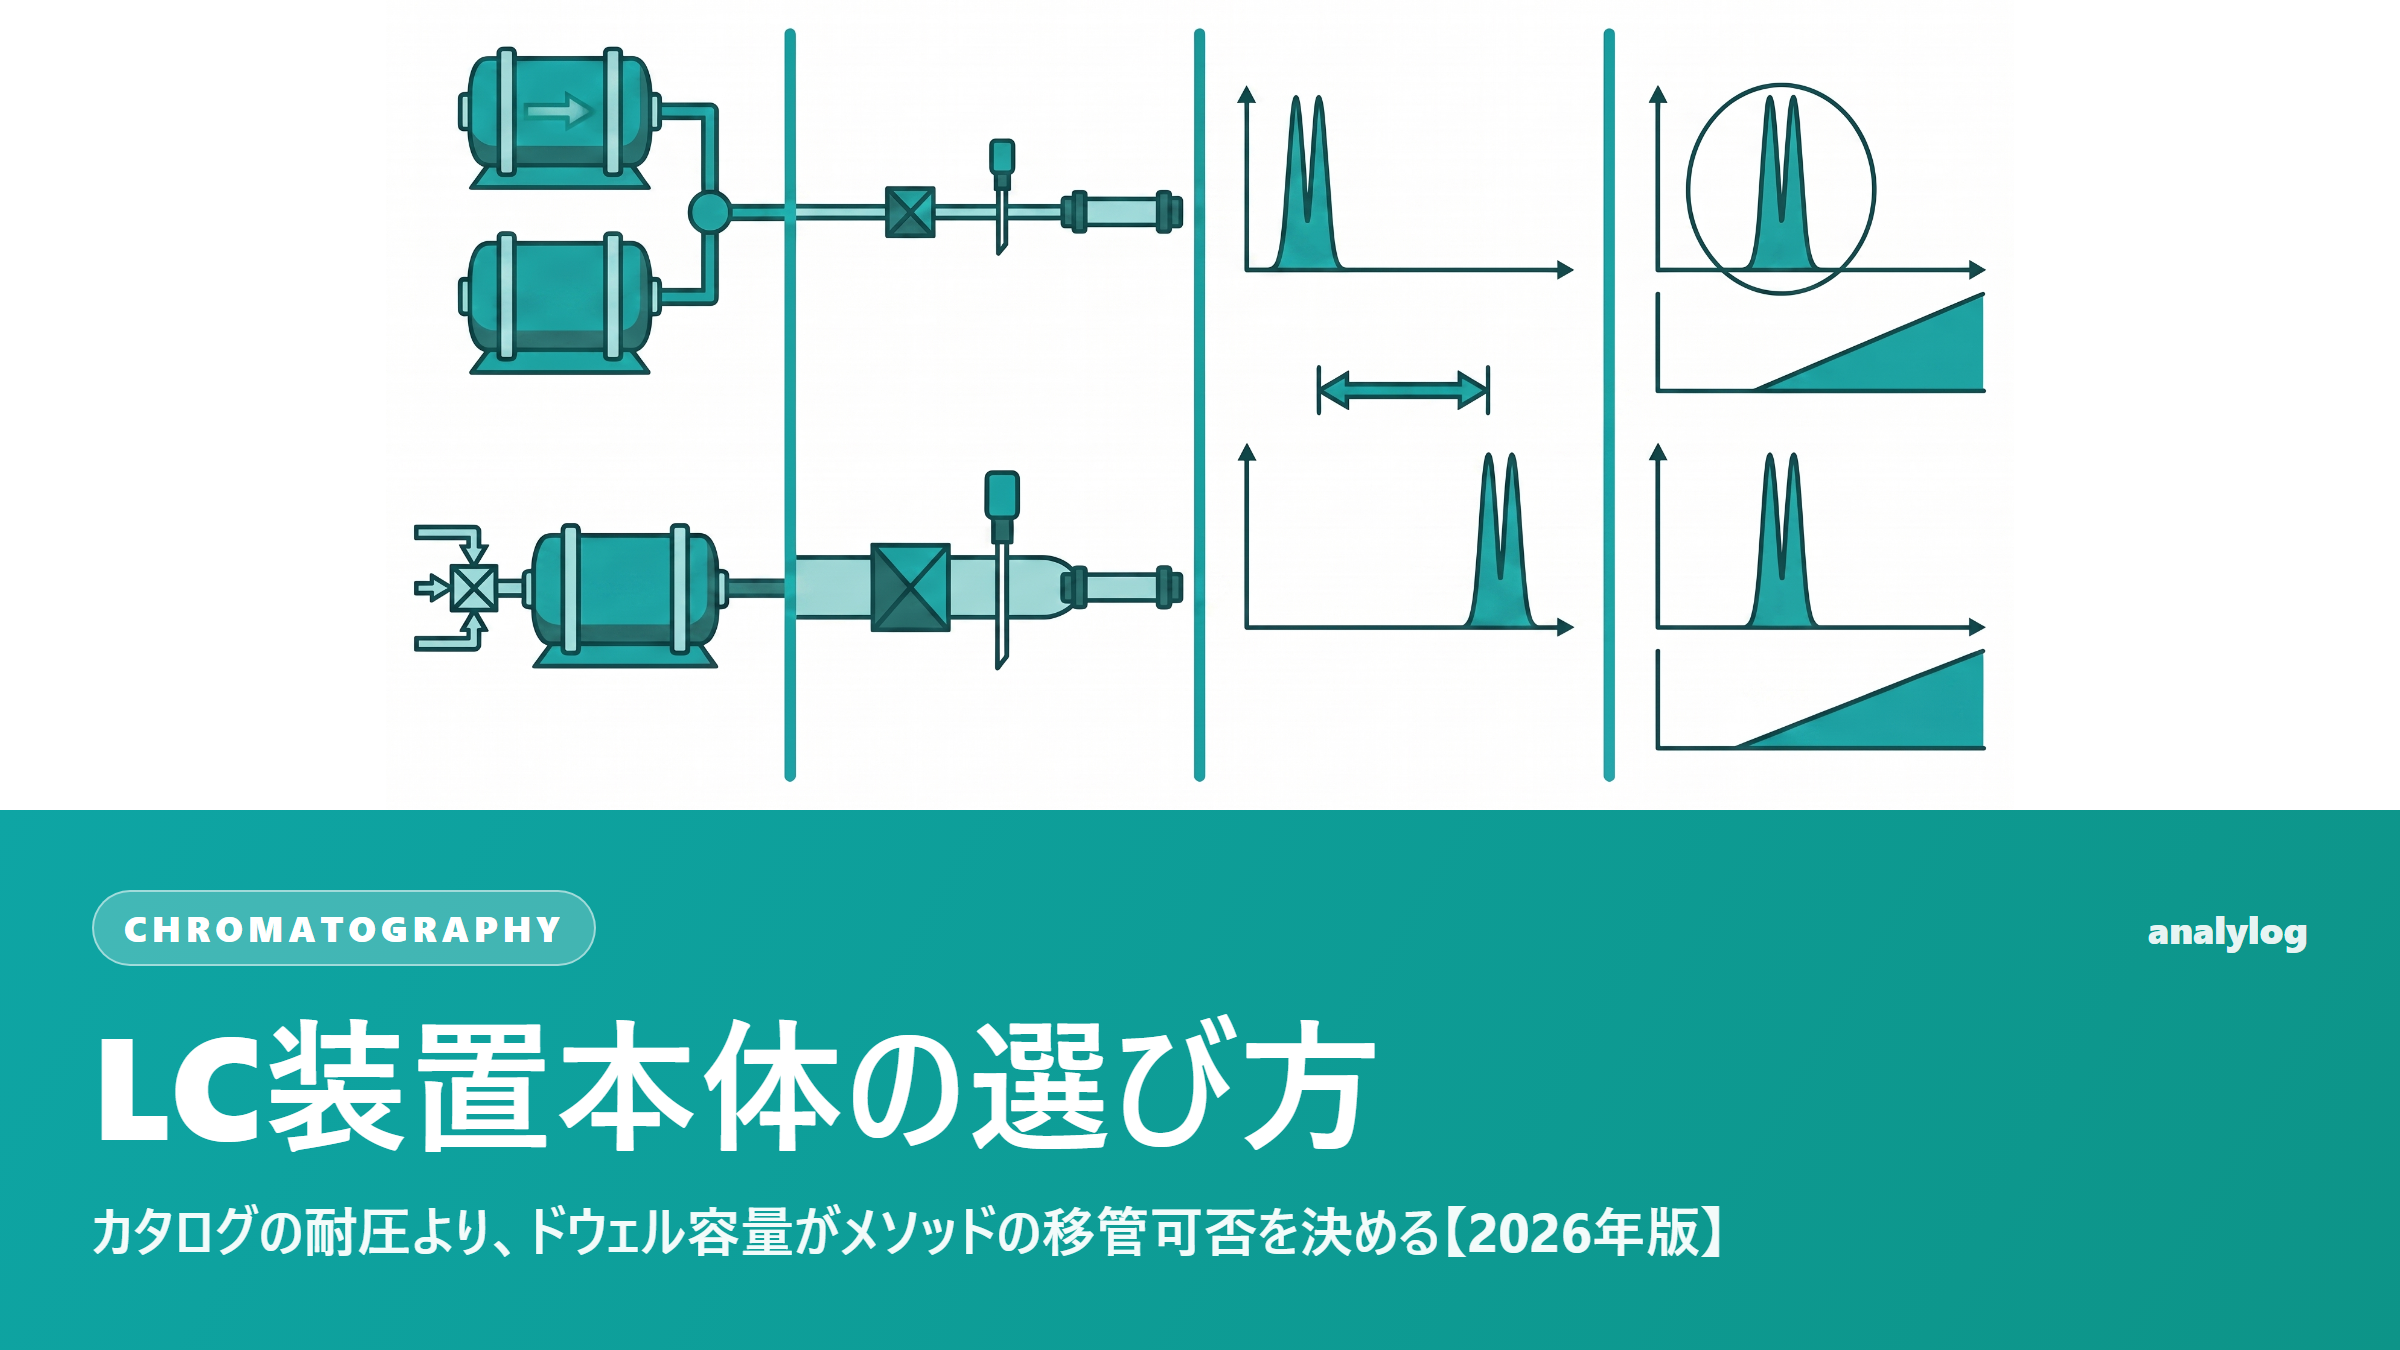
LC装置本体の選び方 ― カタログの耐圧より、ドウェル容量がメソッドの移管可否を決める【2026年版】

LC装置本体の選び方 ― カタログの耐圧より、ドウェル容量がメソッドの移管可否を決める【2026年版】

LC 装置のカタログを開くと、まず目に入るのは最高使用圧力である。だが装置を入れ替えたときに実際に困るのは 圧力ではない。**グラジエントが形成される点からカラム先端までの容量 ―― ドウェル容量**である。 Waters は同社システム間のペプチドマッピング移管で、Arc Premier(1080 µL)から Alliance iS Bio(1669 µL)へ 移したときに保持時間が 0.64 分ずれたと報告している。差は 589 µL。この 0.6 mL 弱が、システム適合性を 落としうる。しかも影響は一様ではなく、ドウェル容量が小さいと早く溶出するピークの分離は悪くなり、 遅く溶出するピークの分離は良くなる。混合モード相では溶出順序そのものが変わった例もある。 本記事は、ドウェル容量の定義と 2 通りの測り方、実機の公称値、移管時に起きること、差の容量ぶんだけ グラジエントを前倒しする補正、高圧混合と低圧混合の選択、定流量と定圧の違い、1250〜1500 bar という 現行の耐圧が何を買うのか、そして 2 µL² の装置分散がピーク生成速度を半分にする話までを、原著の数値で追う。

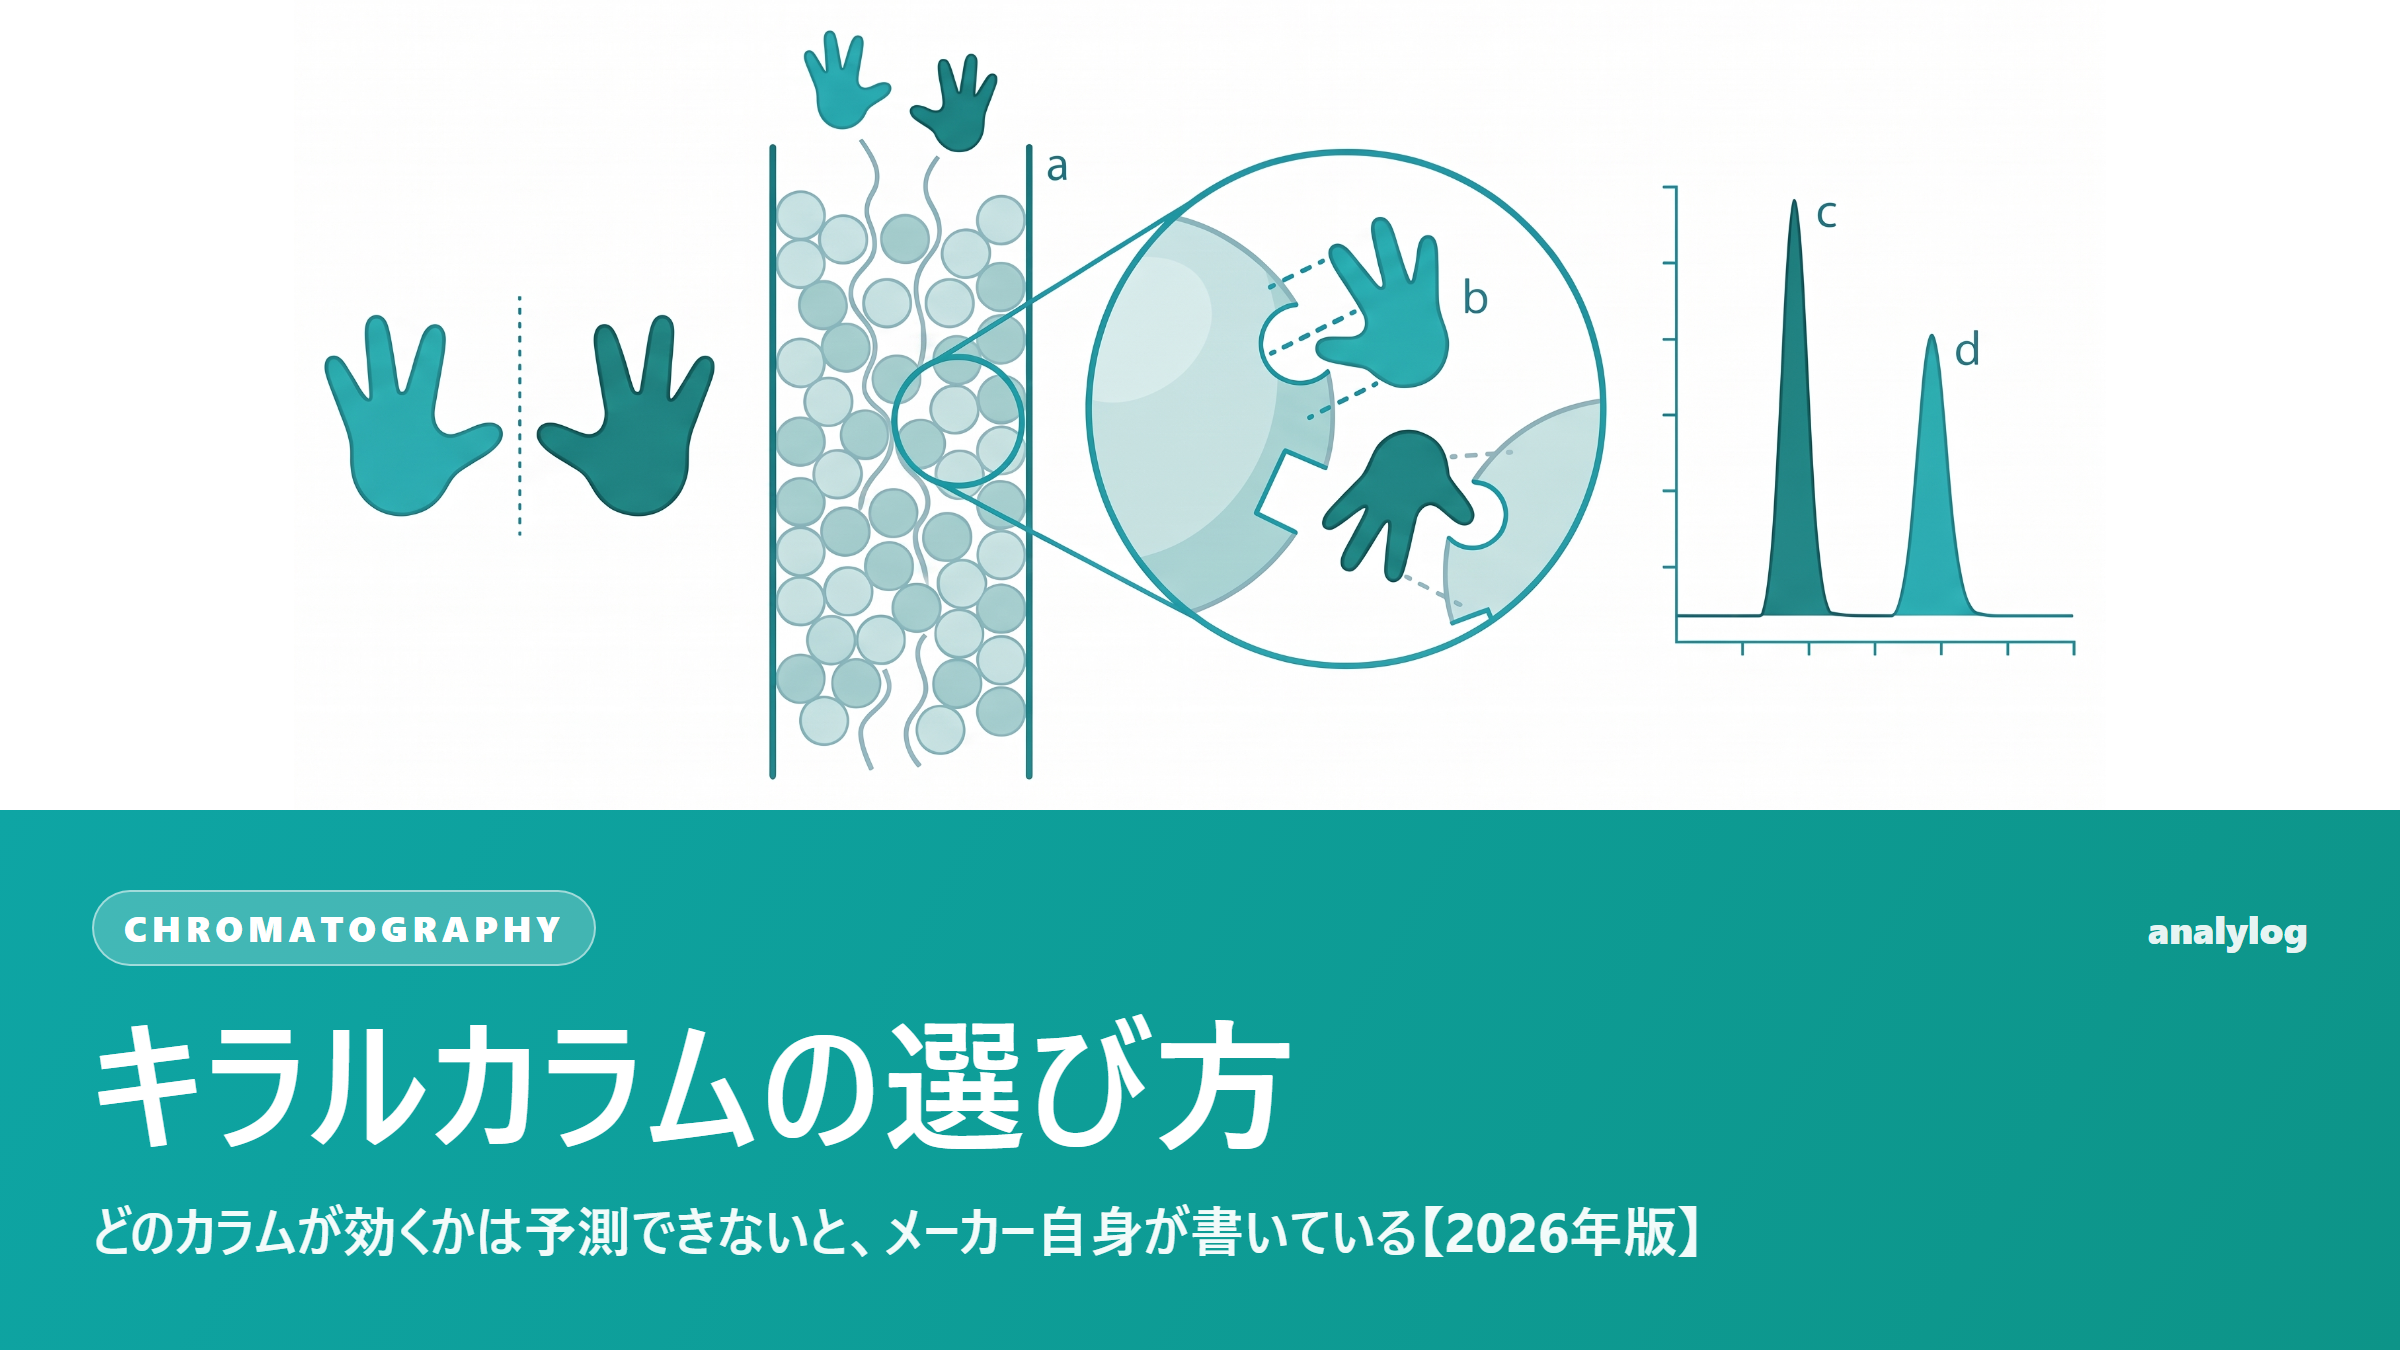
キラルカラムの選び方 ― どのカラムが効くかは予測できないと、メーカー自身が書いている【2026年版】

キラルカラムの選び方 ― どのカラムが効くかは予測できないと、メーカー自身が書いている【2026年版】

逆相のカラム選びには理屈がある。logP と pKa を見れば当たりはつく。キラルだけは違う。 Phenomenex は自社のキラルカラム選択の手引きに「どの固定相がよい分離を与えるかを正確に予測することは できない。したがってスクリーニングが必要である」と書き、Daicel は 1,100 件を超える分離例データベースを 提供したうえで「これらの指針は経験的観察に基づくものであり、あなたの化合物の分離を正しく予測しない かもしれない」と添えている。カラムを売る側が予測不能を明記している分野は、他にほとんどない。 さらに厄介なのは、同じセレクターでも被覆型と固定化型でエナンチオマーの溶出順序が逆になることだ。 ケトプロフェンで選択性と分離度をわざと揃えて比較した報告では、順序が入れ替わるだけで微量エナンチオマーの 定量限界が 0.03 µg/mL と 0.10 µg/mL、3.3 倍違った。メタノールをエタノールに替えるだけで順序が変わる系も、 同じカラム・同じ溶媒で等エナンチオ選択温度が 2000 ℃ 超と −82 ℃ に分かれる化合物対もある。 本記事は「この化合物にはこのカラム」の表を作らない。予測できないものを手順で決めるために、 固定相の系統、被覆型と固定化型の実像、スクリーニング設計、溶出順序を動かす 5 つのレバー、添加剤と平衡化、 FDA と ICH Q6A が実際に要求していること、分取へのスケールアップまでを一次資料の数値で追う。

GC-MSの選び方 ― EIライブラリは1化合物1.1スペクトルで足りるのに、MS/MSは47スペクトル要る【2026年版】
質量分析

GC-MSの選び方 ― EIライブラリは1化合物1.1スペクトルで足りるのに、MS/MSは47スペクトル要る【2026年版】

シングル四重極の GC-MS と、三連四重極の GC-MS/MS。カタログを並べると後者が全面的に優れて見える。 だが NIST が公開している二つのライブラリの数字を並べると、そう単純ではないことが分かる。 EI ライブラリは 394,054 スペクトルで 347,100 化合物、MS/MS ライブラリは 240 万スペクトルで 51,505 化合物。 スペクトル数では MS/MS が 6.1 倍多いのに、化合物数では EI が 6.7 倍多い。 1化合物あたりに直すと、EI は 1.1 スペクトルで足りるのに MS/MS は 46.6 スペクトル要る ―― 41 倍である。 この非対称は 70 eV という単一条件に由来し、そのまま「知らない化合物を当てられるか」の差になる。 本記事は NIST のライブラリ統計と EPA Method 8270E の条文を原典で確認し、 MRM が何を手放す操作なのかを、公定法の中での扱いの違いまで含めて整理する。
メタボロミクスのLC-MS実務 ― 検出した25,230の特徴量は、892の分析種だった【2026年版】
質量分析

メタボロミクスのLC-MS実務 ― 検出した25,230の特徴量は、892の分析種だった【2026年版】

ノンターゲットのLC-MSメタボロミクスでは、1回の測定で数万の「特徴量(feature)」が検出される。 しかしその数は測定できた代謝物の数ではない。大腸菌の実データを系統的に注釈した研究は、 25,230の特徴量が892のユニークな分析種にまで減ることを示した。28分の1である。 本記事は、なぜ1つの代謝物が何十もの特徴量に分裂するのか、その縮退が統計の検出力をどう削るのかを 原著の数値で追い、そのうえでプールQCの置き方・受入基準(検出率・RSD・D-ratio)・ シグナル補正という品質管理の実務を、ガイドライン論文と109報の実態調査から整理する。

ICP-MS/MSとコリジョン・リアクションセル ― 局方が許す酸化物3%は、セリウムがガドリニウムの13%に化けることを許している【2026年版】
質量分析

ICP-MS/MSとコリジョン・リアクションセル ― 局方が許す酸化物3%は、セリウムがガドリニウムの13%に化けることを許している【2026年版】

第十九改正日本薬局方の一般試験法〈2.63〉は、ICP-MS の装置性能の目安として「酸化物イオン生成比 CeO⁺/Ce⁺ が 0.03 以下、二価イオン生成比 Ce²⁺/Ce⁺ が 0.05 以下となることが望ましい」と書いている。この二つの比を濃度に翻訳すると、3 % はセリウムがガドリニウムの 13 % に化けることを、5 % はガドリニウムがセレンの 4.3 % に化けることを許す数字になる(筆者計算)。MRI 造影剤の Gd を打った患者の血清では、これがセレン真値の 17〜86 倍に達しうる。コリジョン・リアクションセルは、この「化ける」現象を消す装置ではなく、化学反応そのものを測定側に取り込む装置である。ヘリウム KED が質量ではなく衝突断面積で分けていること、四重極を1本増やすことの意味が感度でも分解能でもなく「セルに入る前に質量を決める」ことであること、動かすのが分析種とは限らないことを、局方原文・Agilent の70元素反応データ・PNNL の査読論文・2026年6月発売の Agilent 9500 の技術資料から数値で追う。

ネイティブMS徹底解説 ― 横軸の m/z の値が、そのまま「分けられない質量差」になる【2026年版】
質量分析

ネイティブMS徹底解説 ― 横軸の m/z の値が、そのまま「分けられない質量差」になる【2026年版】

ネイティブMSは質量を直接測っていない。測っているのは m/z で、質量は電荷の割り当てから逆算した値である。この構造には計算できる限界がある。質量 M・電荷 z のイオンは、M よりちょうど M/z だけ重い z+1 価のイオンと同じ位置に来る。つまり分けられない質量差の大きさは、そのピークが出ている m/z の値そのものである。AAV カプシドではこの閾値 21〜25 kDa が、VP1→VP3 置換の質量差 21.9 kDa と一致してしまう。

抗体医薬のLC-MSキャラクタリゼーション ― 同じ1本の抗体を76研究室が測ったら、見つけた糖鎖は4個から48個だった【2026年版】
質量分析

抗体医薬のLC-MSキャラクタリゼーション ― 同じ1本の抗体を76研究室が測ったら、見つけた糖鎖は4個から48個だった【2026年版】

ICH Q6B は「不均一性のパターンを定義し、恒常性を示せ」と求める。個々の分子種を評価しなくてよいのは、 パターンが一定だと示せた場合だけである。ではそのパターンは、どれくらい揃うのか。NIST の標準抗体 NISTmAb を 76 の研究室が測った結果、検出された糖鎖組成の数は 4 個から 48 個まで、12 倍ひらいた。派生属性の9項目のうち 6項目で、四分位範囲が中央値そのものより広かった(筆者計算)。そして「コアフコシル化」のコンセンサス中央値は 103.95 % ―― 割合なのに 100 % を超えている。日本薬局方はペプチドマップ法・タンパク質の質量分析・糖鎖 プロファイル法をすべて備えているが、それらは「参考情報」にあり、告示(2549 頁まで)の外にある。さらに厄介なのは、 測るための前処理そのものが脱アミド化・酸化・Asn→Asp を作ることだ ―― 局方自身が3か所でそう書いている。

プロテオミクスのDDA/DIA ― タンパク質の「FDR 1%」が妥当だと確かめられた組み合わせは、24件中ゼロだった【2026年版】
質量分析

プロテオミクスのDDA/DIA ― タンパク質の「FDR 1%」が妥当だと確かめられた組み合わせは、24件中ゼロだった【2026年版】

プロテオミクスの論文と報告書には、ほぼ例外なく「FDR 1%」と書いてある。だがその1%が本当に1%であることを、 分野はほとんど検証してこなかった。2024〜2025年にエントラップメント実験で検証されたとき、 タンパク質レベルの1% FDR 制御が「妥当」と判定できたツールとデータセットの組み合わせは、24件中ゼロだった。 本記事は、target-decoy を作った本人が「この値は個々の同定については何も言っていない」と書いている出発点から、 DDA が何を測っていないか、DIA が何を先に持ち込んでいるか、そしてペプチドの1%がなぜタンパク質の1%にならないかを、 一次資料と筆者自身の計算で順に追う。

顕微FTIRと赤外イメージング ― 0.65 µm の画素で撮っても、分解能は 12.3 µm のままである【2026年版】
分光

顕微FTIRと赤外イメージング ― 0.65 µm の画素で撮っても、分解能は 12.3 µm のままである【2026年版】

顕微FTIR のカタログには「空間分解能 1.1 µm」と書かれている。しかしその 1.1 µm は画素の大きさであって、 分解能ではない。SOLEIL の研究グループは、0.65 µm 角の画素で撮れる装置について「この対物の最適な空間分解能は 波長 10 µm で 12.3 µm」と書いた。エアリーディスク1個が 281 画素に写っているという意味である。 しかも分解能は波数で変わり、指紋領域の両端で 4.9 倍ちがう。ではカタログの画素は無意味なのか ―― 逆である。 ナイキストの要請は「画素は分解能より細かくなければならない」であって、最適画素は分解能の 2.44 分の 1 になる。 この二つを混同したまま運用すると、高精細な像が返す組成が狂う。同じ毛髪の同じ位置で、脂質/タンパク比が コンフォーカルの 2〜4 分の 1 に出た実測例を軸に、画素・開口・倍率が「像の細かさ」ではなく 「スペクトルの正しさ」をどう壊すかを、原典の数値と筆者の計算で整理する。

PLS回帰と多変量検量線 ― ICH が定義する「独立な試料」は、検量試料と同じロットでよいと書かれている【2026年版】
分光

PLS回帰と多変量検量線 ― ICH が定義する「独立な試料」は、検量試料と同じロットでよいと書かれている【2026年版】

近赤外やラマンの定量値を出しているのは装置ではなく回帰式である。その回帰式を評価する数字(RMSEC・RMSECV・RMSEP)は すべて同じ残差から作られるのに、意味はまったく違う。ICH Q2(R2) は多変量モデルの検証に使う「独立な試料」を 「検量セットに含まれない試料。検量試料と同じロットから採ってもよい」と明示的に定義している。 この定義を満たす検証セットで RMSEP 0.65 という良好な数字を出したモデルが、妨害成分との相関が崩れた試料では 平均値を答えるより悪い(R² = −0.63)ことを、疑似スペクトルの数値実験で示す。 そのうえで、成分数の選び方、ASTM E1655 が要求する試料数(6(k+1) の意味)、SEC の自由度が標準化団体間で 一致していない問題までを、公定文書の条文と筆者の計算で整理する。

マイクロプラスチック分析 ― 50 µm 未満の粒子は、個数の 98 % を占めて質量の 0.014 % しかない【2026年版】
分光

マイクロプラスチック分析 ― 50 µm 未満の粒子は、個数の 98 % を占めて質量の 0.014 % しかない【2026年版】

カリフォルニア州は飲料水中のマイクロプラスチックを「1 µm 超〜5,000 µm 未満」と定義したうえで、下限 50 µm の赤外法と下限 20 µm のラマン法を同時に公定法として採択した。定義と方法の下限が食い違ううえ、個数で数える方法と質量で測る方法は同じ試料に逆向きの重みを掛けている。べき乗則の粒径分布で計算すると、50 µm 未満は個数の 98 % を占めながら質量では 0.014 % にしかならない。

円偏光二色性(CD)とタンパク質高次構造 ― α と β が混ざると、二次構造の推定は当て推量の1.4倍しか当たらない【2026年版】
分光

円偏光二色性(CD)とタンパク質高次構造 ― α と β が混ざると、二次構造の推定は当て推量の1.4倍しか当たらない【2026年版】

円偏光二色性(CD)は、バイオ医薬品の高次構造を見る標準的な手法として ICH Q6B に名指しされ、 日本薬局方にも〈2.28 円偏光二色性測定法〉として収載されている。だが局方が二次構造解析について書いているのは 「算出に用いた方法を試験法に明記する」の一文だけで、どの参照データセットを使えとも、どれだけ合っていればよいとも書いていない。 そして、最も使われている解析サーバーの作者は「精度を左右する最大の要因は参照データセットである」と明記している。 本記事は JP19〈2.28〉の原文、DichroWeb・BeStSel の原著、そして「CD にはタンパク質二次構造解析にとって 本質的な限界がある」と題した論文の表を筆者自身が数え直したうえで、この手法が何を返し、何を返さないかを整理する。

異物分析の手法選択 ― 局方は「何個あるか」までしか決めておらず、「何であるか」は分析者に委ねられている【2026年版】
分光

異物分析の手法選択 ― 局方は「何個あるか」までしか決めておらず、「何であるか」は分析者に委ねられている【2026年版】

注射剤に異物が見つかったとき、逸脱調査が問うのは「それが何で、どこから来たか」である。ところが日本薬局方にも欧米局方にも、その問いに答える方法は一つも書かれていない。局方が決めているのは、照度と背景と観察秒数、そして 10 µm 以上が何個あるかまでである。しかも目視の下限(各社が 100〜200 µm で自分で決める)と光遮蔽法の上限(約 100 µm)は重ならず、50〜150 µm には「どちらの方法でも確実には捕まらない」灰色地帯が残る。USP の Stimuli 論文は、可視と不可視というこの区分が「利用可能な技術の限界だけに基づいており、患者への影響の科学的理解に依拠していない」と書いた。FTIR 顕微・ラマン顕微・SEM-EDS・O-PTIR は、この空白を埋めるために選ぶ道具である。粒子径・材質・水・蛍光・真空という5つの制約から、どれをどの順で当てるかを、原典の数値で決める。

蛍光分光の実務 ― その蛍光強度は、その装置でしか意味を持たない【2026年版】
分光

蛍光分光の実務 ― その蛍光強度は、その装置でしか意味を持たない【2026年版】

蛍光分光は、分析化学で最も感度の高い測定法のひとつでありながら、 出てくる数値が最も装置依存的な測定法でもある。日本薬局方の一般試験法〈2.22〉蛍光光度法には、 波長確度の判定値も感度の判定値も、数値がひとつも書かれていない。書かれているのは 「標準溶液で 60〜80% 目盛りに合わせよ」という相対測定の手続きだけである。 一方の米国薬局方〈853〉は原子輝線・ホルミウム・水のラマン線・NIST 標準物質を並べて数値を置いている。 この落差には理由がある。蛍光強度という量の定義式には、装置側の定数がそのまま居座っているからだ。 本記事は JP19〈2.22〉と USP〈853〉の条文、NIST の相対強度標準の証明書、 主要5メーカーの感度仕様を原典で確認し、蛍光の数値がどこまで信用できるのかを実務の順に整理する。

NMRメタボロミクス ― ビン幅を 4 倍にしただけで、第 1 主成分が「磁場強度」から「品種」に入れ替わった【2026年版】
NMR

NMRメタボロミクス ― ビン幅を 4 倍にしただけで、第 1 主成分が「磁場強度」から「品種」に入れ替わった【2026年版】

5 つの研究室が 400・500・600 MHz の装置で同じブロッコリー抽出液を測ったリング試験では、スペクトルを 0.01 ppm 幅で区切って主成分分析にかけると、第 1 主成分(分散の 61 %)は「磁場強度」を表し、品種の違いは第 2 主成分に押し出された。区切り幅を 0.04 ppm に広げると第 1 主成分(80 %)が品種になり、磁場強度は第 2 主成分(18 %)へ下がった。装置の差も生物の差も、どちらが「主」に見えるかは前処理が決めている。NMR が質量分析より感度で 10〜100 倍劣りながら 11 万人規模のコホートで選ばれる理由、2 拠点で測った差が投薬前の個体差の 5 分の 1 だった実験、結合定数が Hz で決まっているために低磁場ほど多重線が ppm 上で広がる仕組み、pH と緩衝液、1D スペクトルの標準手順までを、査読論文の原文にあたって整理する。
NMRの基礎 ― 化学シフトも結合定数も磁場によらないのに、見えるパターンだけが装置で変わる【2026年版】
NMR

NMRの基礎 ― 化学シフトも結合定数も磁場によらないのに、見えるパターンだけが装置で変わる【2026年版】

日本薬局方〈2.21〉は、化学シフトと面積強度比はそのまま照合してよいのに、多重度だけは「測定装置の磁場の大きさを考慮して判断する」と条件を付けている。なぜ多重度だけなのか。二スピン系の厳密解を解いて、同じ試料が 60 MHz で一重線・400 MHz で二重線に見える境目を数値で示す。

NMR試料調製と重溶媒 ― 同じ「99.8 %」のラベルでも、溶媒に残る水素の量は 7 倍ちがう【2026年版】
NMR

NMR試料調製と重溶媒 ― 同じ「99.8 %」のラベルでも、溶媒に残る水素の量は 7 倍ちがう【2026年版】

重水素化溶媒の「99.8 %」は、溶媒ごとに意味が違う。分子あたりの重水素の数が違うので、同じ表示でも残る 1H はクロロホルム-d の 24.9 mmol/L から DMSO-d6 の 169.7 mmol/L まで約7倍ちがう(筆者計算)。日本薬局方〈2.21〉の条文、Gottlieb 1997 と Fulmer 2010 の原著、メーカー公表の物性値と製品グレードから、試料管を磁石に入れる前に決まってしまうものを整理する。
2D-NMRの読み方 ― HMBC の相関が「無い」ことは、結合が無いことの証拠にならない【2026年版】
NMR

2D-NMRの読み方 ― HMBC の相関が「無い」ことは、結合が無いことの証拠にならない【2026年版】

COSY・HSQC・HMBC・NOESY は同じ「相関」という言葉を使うが、返している物理量はまったく違う。HSQC が信頼できるのは 1J(CH) が 120〜250 Hz と桁違いに大きく、しかも狭く固まっているからで、HMBC が信頼できないのは nJ(CH) が 10 Hz 以下に散らばっているからである。HMBC の交差ピーク強度は |sin(π·J·Δ2)| に従うので、遅延 Δ2 を 65 ms から 100 ms に変えるだけで、10 Hz の相関は強度 0.89 から 0.00 へ完全に消え、15 Hz の相関は 0.08 から 1.00 へ現れる。二面角が 90° に近ければ 3 結合でも消え、4 結合や 5 結合の相関はごく普通に現れる。そして 2J と 3J は 0〜8 Hz で範囲が重なるため、出てきた相関が何結合かも HMBC 単独では決まらない。「相関が無いから結合が無い」という推論が、どれだけ構造を間違えてきたかを原典で追う。

NMRのトラブルシューティング ― 安定させるはずのロックが、信号が弱いと自分で磁場ノイズを作る【2026年版】
NMR

NMRのトラブルシューティング ― 安定させるはずのロックが、信号が弱いと自分で磁場ノイズを作る【2026年版】

NMR で線が太い、形が歪む、S/N が出ない ―― そのときシムを回す前に確認すべきことがある。 重水素ロックは磁場を安定させるための機構だが、**入力が弱いと能動的に磁場ノイズを作り出す**。 オタワ大学 NMR 施設の実測では、CDCl₃ を 1 滴だけ加えた試料でロックをかけて測ったスペクトルは明らかに歪み、 同じ試料をロックを外して測ると正常だった。「弱いロックでシムだけ合わせ、測定はロックを外して行う」が正解になる。 本記事は、線形を数字で見る方法(1 % クロロホルム/アセトン-d6 で 50 %・0.55 %・0.11 % の 3 点。 0.55 % という半端な高さは ¹³C サテライトの高さである)、シムのずれが線形のどこに出るか、 シムでは直らない試料側の原因、受信ゲインと取り込み時間による FID のクリップと sinc ウィグル、 ラジエーションダンピングがパルス較正まで壊すこと、パルス幅が長いと一次位相誤差が増えることまでを、 査読論文と施設の実測データで追う。切り分けの原則は「その症状は全部のピークに出ているか」である。

【徹底解説】DOSY・拡散NMRと混合物解析 ― 拡散軸は「統計的な構築物」である
NMR

【徹底解説】DOSY・拡散NMRと混合物解析 ― 拡散軸は「統計的な構築物」である

DOSY は「NMR チューブの中で行うクロマトグラフィー」と紹介される。だが DOSY を世に出した本人である Gareth A. Morris は 2021 年の論文で「この名前はいくつかの点で誤解を招く」と書き、拡散次元は 「統計的な構築物」であり、信号の位置は真の拡散係数のまわりに散らばると明言している。COSY の F1 軸は 量子力学が位置を決めるが、DOSY の縦軸はフィットの出力であり、ピーク幅はフィットの標準誤差でしかない。 しかも S/N 14400:1 の実測データでも到達した拡散分解能は理論値の 1/35 にとどまる。誤差の主役は ノイズではなく対流と校正である。本記事は Stejskal–Tanner 式・パルス系列の系譜・対流と校正・ 測定パラメータの決め方から、拡散係数を分子量に翻訳する三つの方法(Stokes–Einstein、べき乗則、SEGWE)、 matrix-assisted DOSY、そして 2024〜2026 年のベンチトップ DOSY による GPC 代替までを原典で確認して整理する。
元素・表面分析12

このカテゴリの一覧 ›
RoHS対応の分析実務 ― 判定は白と黒ではなく三値で、臭素とクロムには「不合格」の欄がそもそも無い【2026年版】

RoHS対応の分析実務 ― 判定は白と黒ではなく三値で、臭素とクロムには「不合格」の欄がそもそも無い【2026年版】

RoHS の「0.1 %」は製品中の濃度ではない。ネジを外し、切り、砕いた先の「均質材料」中の濃度である。同じ機器が分母の取り方だけで 37 ppm にも 370,000 ppm にもなる。さらに XRF スクリーニングの判定表は三値で書かれており、臭素とクロムには「不合格」の欄が存在しない。IEC 62321-3-1 は 2026 年 5 月に改訂され、対象が 5 物質から 9 元素に広がった。

結晶構造解析の最前線 ― 47年ひとつだと信じられた医薬品の多形は、R 因子 0.19 の構造で二つに分かれた【2026年版】

結晶構造解析の最前線 ― 47年ひとつだと信じられた医薬品の多形は、R 因子 0.19 の構造で二つに分かれた【2026年版】

日本薬局方〈2.58〉には「8. 単結晶構造解析」という節がある。中身は3文しかなく、そのうち1文は 「有機結晶では…その構造解析を行うことは容易ではない」という警告である。判定値はゼロ。電子線回折・中性子・ 放射光・絶対配置は、一般試験法473ページを全文検索して1件も出てこない。ところがその「容易ではない」側では、 2022年にインドメタシンの多形がひとつではなく二つだったことが判明した ―― 1974年の報告から47年後、 幅 0.5〜2 µm の結晶から、R 因子 0.19 という X線なら受理されない数字で。本記事は、必要な結晶体積が 10⁵ → 10³ → 10⁻² µm³ と7桁下がった経緯、X線・電子線・中性子が「別のもの」を測っているために水素の位置が 食い違う仕組み(筆者集計:MicroED の実測376本は10種類すべてで中性子側に近い)、SPring-8 と NanoTerasu の 公称値の差、そして結晶構造予測が第7回ブラインドテストでどこまで届いたかを、すべて一次資料の数値で追う。

CHN元素分析とハロゲン・硫黄分析 ― 燃やして出てくるのは、元素の量ではなく「手順が決めた量」【2026年版】

CHN元素分析とハロゲン・硫黄分析 ― 燃やして出てくるのは、元素の量ではなく「手順が決めた量」【2026年版】

試料を燃やして炭素・水素・窒素を測る。原理は 100 年前から変わらない。だから「元素の絶対量が出る」と 思われがちだが、実際に出てくるのはそうではない。合成化学の論文で純度の証拠として使われる ±0.4% という 判定線は、文献をたどっても誰がいつ決めたのか分からない。同じ高純度試薬を 18 のラボへ送った 2022 年の 国際共同試験では、436 のデータ点のうち 10.78 % がその線を外れ、炭素だけなら 16.44 % が外れた。試料は どれも表示どおり純粋だったのに、である。さらに 2024 年の試算では、完璧に測ったとしてもトリプトファンの 分子式を 26 % の確率で取り違える。一方ハロゲン・硫黄側では、米国 EPA が PFAS スクリーニング法の冒頭に 「AOF は手法そのものが定義する量(method-defined parameter)である」と明記した。炭素数 4 未満は活性炭に 残らず、炭素数 8 超は容器壁に貼りつく。どちらの側でも、燃焼分析が返すのは「元素の量」ではなく 「その手順で捕まえられた分」である。CHN の判定線、燃え残ったフッ素が窒素に化ける仕組み、酸素フラスコ 燃焼法から燃焼イオンクロマトグラフィーへの流れ、そしてケルダールとデュマで窒素の値がずれる理由までを、 一次資料の数値で追う。

SEM-EDS徹底解説 ― 像は nm、分析は μm。同じ場所を見ていない【2026年版】

SEM-EDS徹底解説 ― 像は nm、分析は μm。同じ場所を見ていない【2026年版】

SEM は数 nm の像を出す。その同じ電子線で元素分析をすると、返ってくる情報は μm の領域からのものになる。 これはメーカー自身が「10 kV 超では相互作用体積はマイクロメートルのオーダー」と技術資料に明記している 事実である。さらに検出器のカタログも、2022 年に改訂された ISO 15632 以降は Mn Kα だけでは足りず C Kα と F Kα の記載を求められるようになった ―― 同じ検出器の対で Mn K の差が 5 % でも、C K では 35 % 開くからだ。 そして定量値。NIST が希土類鉱物を実測すると、1 mass% の Dy は誤差 2 % で決まるのに、0.251 mass% の Tb は 69 % 高く出る。極めつけは検出限界で、検出器自身の材料である C・Al・Si は、装置が出す蛍光のせいで 検出限界が 1 桁以上悪化する。本記事は「SEM-EDS の数字はどこまで信用できるか」を一次資料の数値だけで追う。

表面分析法の選び方 ― 深さの順位と、横方向の順位は一致しない【2026年版】

表面分析法の選び方 ― 深さの順位と、横方向の順位は一致しない【2026年版】

XPS・AES・ToF-SIMS・SEM-EDS を「表面分析」と一括りにすると、選択を間違える。浅い順に並べると ToF-SIMS(1 nm 以下)→ AES(5〜75 Å)→ XPS(3〜10 nm)→ SEM-EDS(1〜5 µm)だが、 横方向の細かい順に並べると AES(8 nm)→ ToF-SIMS(50 nm)→ EDS(1 µm)→ XPS(10 µm)になる。 順位が入れ替わる ―― 表面分析の代表格である XPS が、横方向では最も広く平均している。しかも ToF-SIMS の「50 nm」は高空間分解能モードの値で、そのとき質量分解能を捨てている。カタログの 最高値は同時には出ない。そして性能表では AES が勝つのに、実務で XPS が選ばれる ―― 決めているのは スペックではなく、試料が帯電するか、電子線で壊れるかである。本記事はメーカー公式値と ISO 規格だけで、 4手法の選択基準を組み立てる。

試料分解法の選び方 ― 公定法は「これは全分解ではない」と冒頭に書いている【2026年版】

試料分解法の選び方 ― 公定法は「これは全分解ではない」と冒頭に書いている【2026年版】

AAS も ICP-OES も ICP-MS も、測る前に試料を溶かさなければならない。その「溶かす」を、どこまでやるか。 EPA Method 3050B は適用範囲の第 2 項でこう宣言している ――「本法は、ほとんどの試料にとって全分解手法ではない」。 ケイ酸塩に結合した元素が溶けないのは失敗ではなく、設計である。実際、同じ堆積物標準物質で Cd・Ni・Pb は 96〜105 % 回収されるのに、Cr だけ 57〜63 % しか出てこない。日本薬局方〈2.66〉も「澄明な溶液が得られない場合は 回収率で保証せよ」とし、その判定幅を 70〜150 % に置いている。本記事は、分解法の選択が「正しい答え」の 定義そのものを変えることを、公定法の原文だけで追う。

医薬品の結晶多形と熱分析 ― 多形は観察できる対象であり、同時に測定を不能にする原因である【2026年版】
熱分析

医薬品の結晶多形と熱分析 ― 多形は観察できる対象であり、同時に測定を不能にする原因である【2026年版】

日本薬局方〈2.52〉熱分析法は、DSC で観察できる相転移の表に「同素体-結晶多形」を挙げている。ところが同じ節の数ページ先で、DSC による純度測定が適用できない場合として「実験温度範囲で不安定な多形を示す化合物又は溶媒和物」を挙げている。多形は熱分析の観察対象であり、同時に熱分析を成立させなくする原因でもある。矛盾ではない。加熱は観察ではなく操作だからだ。転移熱則と融解熱則、昇温速度が答えを変えること、水和物の型で脱水が変わること、そして測定前に溶媒と粉砕が形を決めていることを、局方と査読論文の原文にあたって整理する。
熱分析装置の選び方 ― 分解能 0.1 µg と書いた同じ表に、ベースラインは 25 µg 動くと書いてある【2026年版】
熱分析

熱分析装置の選び方 ― 分解能 0.1 µg と書いた同じ表に、ベースラインは 25 µg 動くと書いてある【2026年版】

カタログの先頭に並ぶ数字は、同じ仕様表の別の行に否定されている。TA Instruments の TGA 仕様表は分解能を 0.1 µg と書き、その次の行で室温から 1000 ℃までの重量ベースラインドリフトを 25 µg と書く。250 倍である。脚注には「ベースライン差し引きなし」とある。DSC も同じで、温度精密さ ±0.005 ℃ の機種の温度確度は ±0.025 ℃ になる。装置選定で比べるべきなのは分解能ではなく、自分の試料の信号が装置のベースラインの何倍か、という一点である。
熱分析の校正とトラブルシューティング ― 校正点は 0.0008 ℃ で定義されているのに、返ってくる Tg は条件で 3〜5 ℃ 動く【2026年版】
熱分析

熱分析の校正とトラブルシューティング ― 校正点は 0.0008 ℃ で定義されているのに、返ってくる Tg は条件で 3〜5 ℃ 動く【2026年版】

DSC の温度校正にはインジウムを使う。その凝固点は国際温度目盛 ITS-90 が 156.5985 ℃ と定義し、 最良の実現の標準不確かさは 0.8 mK ―― 0.0008 ℃ である。ところが同じ装置が返すガラス転移温度は、 冷却速度が 1 桁変わるだけで 3〜5 K 動く。比にして約 4 千〜6 千倍(筆者計算)。 さらに「オンセット」と「変曲点」のどちらを報告するかで数℃違い、そもそも Tg には 20 ℃ から 100 ℃ の 幅がある。日本薬局方〈2.52〉熱分析法は、この事情を知ったうえで書かれている ―― 測定結果には 「実験諸条件、最新の校正記録、試料の量と来歴(熱履歴を含む)、容器、雰囲気、温度変化の方向と速度、 装置と記録計の感度」を併記せよ、と 7 項目を列挙している。本記事は、校正点の側の精度と測定値の側の ばらつきの落差を軸に、DSC と TGA の校正・条件依存性・アーティファクトを一次資料の数値で追う。
TMA・DMAの実務 ― Tg は「136 °C(DSC)」のように装置名とセットでしか報告できない【2026年版】
熱分析

TMA・DMAの実務 ― Tg は「136 °C(DSC)」のように装置名とセットでしか報告できない【2026年版】

ガラス転移温度 Tg は、材料が持つ一つの数値ではない。プリント配線板の公開試験法 IPC-TM-650 は「TMA・DSC・DMA で求めた Tg は、測っている物理量が違うので大きく異なりうる」 と明記し、そのうえで「報告する Tg 値のうしろに、使った試験装置を書け(例:136 °C; DSC, TMA, or DMA)」 と要求している。しかも同じ試験法マニュアルの隣り合う2つの方法が、その差を「最大20 °C」と 「最大10 °C」と別の数字で書いている。本記事は、同一のポリカーボネートを DSC・MDSC・TMA・DMA で 測った実測表、DMA の中だけでも3つ出てくる Tg(E' オンセット 141.8 °C / E'' ピーク 147.1 °C / tanδ ピーク 151.5 °C)、そして荷重・昇温速度・前処理・異方性という測定条件までを、 無償で読める一次資料の条文で追う。

STA・EGA徹底解説 ― 回収された CO₂ は初期質量の 138 %、それでも理論値の 44 % しかない【2026年版】
熱分析

STA・EGA徹底解説 ― 回収された CO₂ は初期質量の 138 %、それでも理論値の 44 % しかない【2026年版】

STA(同時熱分析=TGA-DSC/DTA同時測定)とEGA(発生ガス分析=TGA-MS・TGA-FTIR)を装置工学の視点で深掘り。同一試料で質量と熱流を同時に測る仕組み(DTA型と定量DSCセンサーの違い・浮力補正・温度/エンタルピー較正)、NETZSCH STA 449 Jupiter/TA Instruments Discovery SDT 650/METTLER TOLEDO TGA/DSC 3+/PerkinElmer STA 8000/Hitachi NEXTA STAの現行ライン比較、EGAのインターフェース(キャピラリー結合とスキマー結合の違い・転送ライン加熱)、PulseTAによる定量EGA、そしてGFRP分解・ポリマー燃焼のCO2定量・医薬品脱溶媒・食用油の熱酸化・石膏の脱水分解まで、Rigaku Journalの実測値に基づく応用を整理する。TGA単体の先にある「複合測定」の実践知。

TGA徹底解説 ― 50 ℃/min で測ったほうが、10 ℃/min より分離がよかった【2026年版】
熱分析

TGA徹底解説 ― 50 ℃/min で測ったほうが、10 ℃/min より分離がよかった【2026年版】

TGA が返す「分解温度」は物質の定数ではなく、昇温速度の設定に付いてくる数字である。速く上げれば高温側へずれ、近接したステップは重なる——というのが一般則だが、昇温速度を試料の分解速度に決めさせる Hi-Res TGA では、50 ℃/min のほうが標準の 10 ℃/min より分離がよくなる。Modulated TGA を使えば活性化エネルギーを転化率の関数として1回の測定で追える。原理・DTG の読み方・雰囲気とパン・EGA・速度論までを、メーカー公式資料の原文にあたって整理する。
ケモメトリクス入門 ― 乱数だけの表に PCA をかけても、主成分が 49 本「見つかる」【2026年版】
データ解析

ケモメトリクス入門 ― 乱数だけの表に PCA をかけても、主成分が 49 本「見つかる」【2026年版】

主成分分析もクラスタリングも、構造がまったく無いデータに対しても必ず答えを返す。試料 50・変数 200 の純粋な乱数表に PCA をかけると、カイザー基準は 49 本、累積寄与率 80 % 基準は 30 本の主成分を「意味あり」と判定する。正解はゼロ本である。平行分析だけが 0 を返す。共通するのは「乱数データという対照と比べる」という一点で、それを欠いた解析はどんな結果でも出せてしまう。

JASIS 2026 は何が並んだのか ― 主催者が掲げた「AI×分析・計測」に触れた演題は、318 件中 23 件だった
データ解析

JASIS 2026 は何が並んだのか ― 主催者が掲げた「AI×分析・計測」に触れた演題は、318 件中 23 件だった

JASIS 2026 の公式プログラムに載った出展社セミナー 318 件を機械的に数えた。主催者が今年の見どころに掲げた「AI×分析・計測」に触れる演題は 23 件(7.2 %)、「フィジカルAI」を名乗るのは 1 件だった。いちばん多いのはクロマトグラフィーの 79 件で、AI の 3.4 倍。あわせて、公式が公表している来場者数が「重複なし 19,750 名」と「1日1カウント 22,926 名」の2通りあることも確認した。本記事は会場取材ではなく、公式発表と公開プログラムの集計に基づく。

標準物質・検量線・トレーサビリティ ― 相関係数 0.999 を満たした検量線の 95 % で、定量下限が ±20 % を外れていた【2026年版】
データ解析

標準物質・検量線・トレーサビリティ ― 相関係数 0.999 を満たした検量線の 95 % で、定量下限が ±20 % を外れていた【2026年版】

「トレーサブルな標準物質を使っています」と言うとき、何がトレーサブルなのか。国際計量計測用語集(VIM)の定義では、 計量トレーサビリティは「測定結果の性質」であって、標準物質でも装置でも研究機関でもない。しかも VIM は続けて 「トレーサビリティは、不確かさが目的に対して十分であることも、間違いが無いことも保証しない」と明記している。 では何が答えを決めるのか ―― 検量線の引き方である。1〜1000 の 10 点を、点はまったく同じまま重み付けだけを 変えて 20000 回引き直したところ、定量下限の相対誤差の標準偏差は 361 % と 2.3 %、ICH M10 の ±20 % を外れる確率は 95.4 % と 0.0 % に分かれた(筆者シミュレーション)。しかも相関係数は 0.999 を超えている。ICH Q2(R2) は 重み付けに一言も触れていないが、同じ文書が「残差プロットの非ランダムなパターンを評価せよ」と書いている。

クロマトグラムの積分とピーク処理 ― 同じ不純物が、積分モードしだいで 0.028 % にも 0.104 % にもなる【2026年版】
データ解析

クロマトグラムの積分とピーク処理 ― 同じ不純物が、積分モードしだいで 0.028 % にも 0.104 % にもなる【2026年版】

クロマトグラフィーの最後の一歩、ピーク積分は「読み取り」ではなく「決定」である。 同じ電気泳動図の同じ不純物ピークを4つの積分モードで処理した査読論文の実測では、 真値 0.100 area% に対して 0.104 %・0.071 %・0.041 %・0.028 % という4つの答えが出て、 誤差は +4.2 % から −72.1 % まで広がった。どのモードも正しい値を返していない。 本記事は、この「決定」がどこで効くのかを、垂直分割の誤差の自前計算(分離度と テーリングファクターで表にした)、CDSの積分パラメータ、局方の記述、 そして手動積分を名指しした FDA ウォーニングレターと MHRA の生データ定義まで、 一次資料で追う。

ラボ自動化とLIMS/ELNの選び方 ― 選定でいちばん効くのは「出るときの条件」【2026年版】
データ解析

ラボ自動化とLIMS/ELNの選び方 ― 選定でいちばん効くのは「出るときの条件」【2026年版】

LIMS や ELN の選定は、機能比較表を並べる作業だと思われている。だが導入から10年後に効いてくるのは、 入れた機能ではなく「そのシステムからデータを取り戻せるか」である。しかもこれは筆者の意見ではない。 EU が2025年に公開した GMP Annex 11 改訂ドラフトは、外部サービスとの契約に 「規制当事者がシステムデータの管理を保持できる出口戦略」を定めよと明記した。PIC/S は メタデータが失われる恐れがあるなら PDF 化は禁止されるべきと書き、移行によって動的機能が 失われうることを認めている。本記事は 21 CFR Part 11・PIC/S PI 041-1・EU Annex 11 改訂ドラフト・ 厚労省コンピュータ化システム適正管理ガイドラインを原典で読み、LIMS/ELN/LES/SDMS/CDS の役割分担、 カテゴリ分類とカスタマイズの代償、機器接続の標準(SiLA 2・AnIML・Allotrope)、 そして自律実験ラボの現在地までを、選定の順序に沿って整理する。
JASIS 2026 の歩き方 ― 「AI×分析・計測」で何が変わるのかを見に行く
データ解析

JASIS 2026 の歩き方 ― 「AI×分析・計測」で何が変わるのかを見に行く

アジア最大級の分析・科学総合展「JASIS 2026」が2026年9月2日〜4日に幕張メッセで開かれる。 主催者が今年の見どころに挙げたのは「AI×分析・計測」――測定・解析・制御を自動でつなぐ ラボオートメーションと、自律的に判断・作動するフィジカルAIである。LabDXゾーンに集まる11社、 生成AIや食品・半導体をテーマにした注目セミナー、島津の「AX」やJASCOの分光・SFCといった 出展内容を、主催者・出展社の公式発表だけを根拠に整理し、分析化学者としてどこを見て何を 持ち帰るべきかを、開幕前に組み立てておく。