物質の純度や含量を測るのは、品質管理でも研究開発でも欠かせない基本動作です。 その主役は長らくHPLC(高速液体クロマトグラフィー)でしたが、HPLCは原則として 測定対象とまったく同じ「対照標準品」を用意して比べる相対定量です。新しい化合物や、 入手困難な天然物では、その対照標準品自体が手に入らない――ここが大きな壁でした。
この壁を越える手段として広がっているのが定量NMR(qNMR)です。qNMRは 「構造が違う1つの標準物質さえあれば、別の化合物の量を直接測れる」という、いわば 絶対定量の性質を持ちます。
ただし、日本薬局方がこの手法をどう定義しているかを読むと、条件が一つ付いていることがわかります。
一次元¹H NMRでは,定量性を確保した条件で測定したとき,スペクトル上に観察される化合物中の原子核の数の比がピーク面積比に対応する特性を持つ.国際単位系(SI)へのトレーサビリティが確保された内標準物質を用いて,純度や含量は物質量(mol)に基づいた信頼性の高い値を求めることができ,このような測定法は定量¹H NMRと呼ばれている. (第十九改正日本薬局方 一般試験法〈2.21〉核磁気共鳴スペクトル測定法。強調は筆者)
「定量性を確保した条件で測定したとき」——この但し書きが本記事の主題です。qNMR は条件さえ整えば サブパーセント(1 % を切る精度)に届きますが、条件を一つ外すと、その精度目標より大きな誤差が簡単に乗ります。
もっとも分かりやすい例が ¹³C サテライトです。¹H のピークの両脇には、天然に約 1.1 % 存在する ¹³C と 結合した ¹H による小さなピークが立っています。これを積分から外すと、それだけで約 1.1 % の系統誤差が入る。 サブパーセントを狙う測定で、両脇の小さなピークを数え忘れるかどうかが、目標精度より大きく効いてしまうのです。
本記事では、その原理から精確に測るための勘所、標準物質と国際的な信頼性(トレーサビリティ)、 そして薬局方・ISOでの公定化までを、2026年時点の状況として整理します。
この記事の読み方:前半の「なぜ1つの標準物質で測れるのか」は入門者向けに原理をかみ砕きます。 後半の「精確に測る5つの勘所」「内標準法 vs 外標準法」「公定化の現状」は、現場の分析者・ 研究者向けに踏み込みます。専門用語には初出時に短い補足を付けています。
なぜ1つの標準物質で測れるのか:qNMRの原理
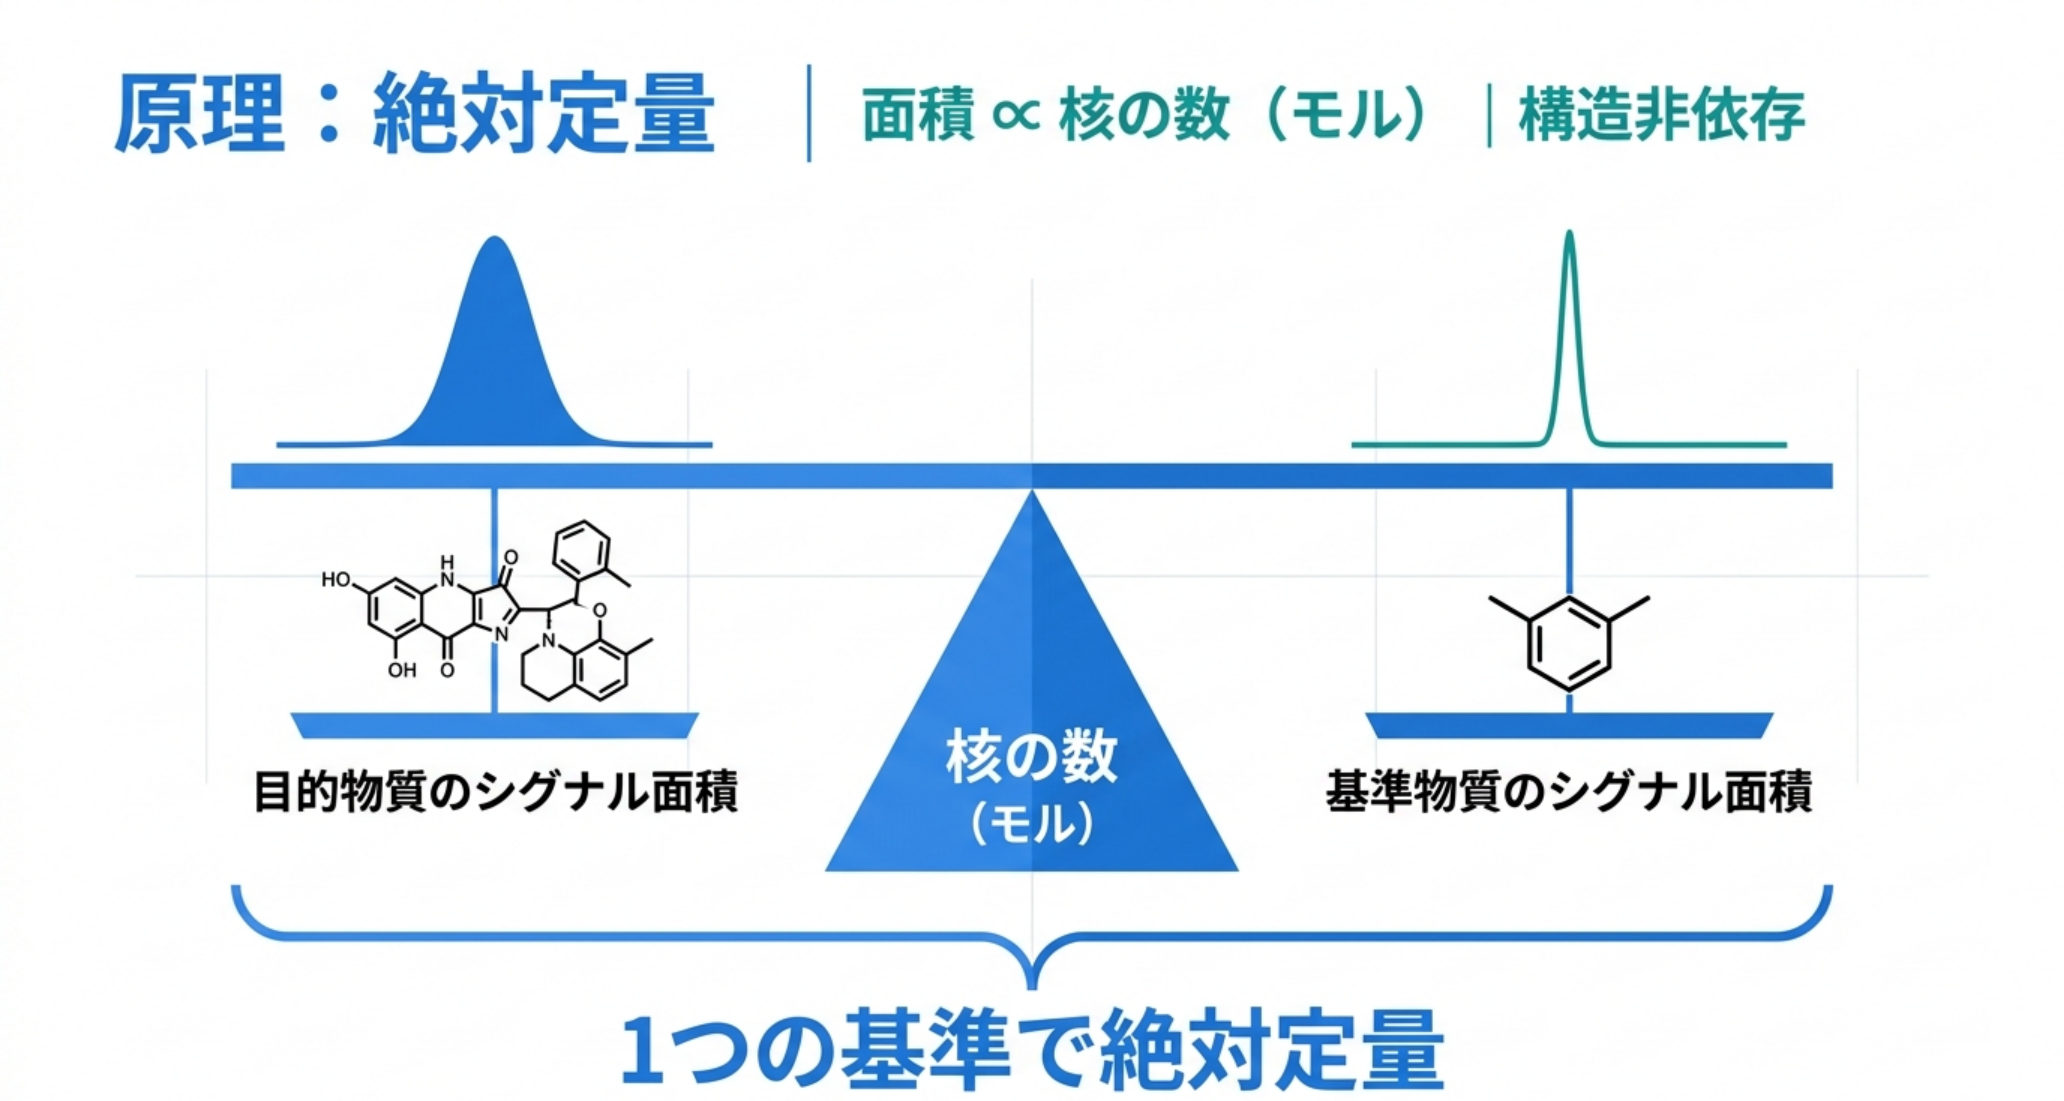
NMR(核磁気共鳴)が他の多くの分析法と決定的に違うのは、信号の大きさが 「核の数」そのものを映している点です。NMRスペクトルの各ピークの面積(積分値)は、 そのピークを生んでいる核(主に水素 ¹H)の物質量(モル数)に比例します。しかも、この比例関係は 化合物の構造や官能基による感度差をほとんど受けません。
これは経験則ではなく、局方が原理として明記しています。
どのような環境の核に対しても吸収の係数(遷移の確率)は一定であるので,得られたNMRシグナル強度は基本的に共鳴核の数に比例する. (第十九改正日本薬局方〈2.21〉。強調は筆者)
ここで「¹H を使う」という選択にも理由があります。同じ局方は、シグナル面積強度について ¹H と ¹³C を区別しています。
シグナル面積強度(¹H核では数に比例するが,¹³C核などでは核オーバーハウザー効果(NOE)及び緩和などの影響を受ける) (同上。強調は筆者)
¹³C NMR は面積が核の数に比例しません。感度を上げるために使う広帯域デカップリングが NOE による 信号増強を伴い、その増強率が炭素ごとに違うからです。だから定量に使うのは ¹H であり、局方の定義も 「定量¹H NMR」と核種を指定しています。
ここがポイントです。たとえば紫外可視(UV)検出では、化合物ごとに「光の吸いやすさ(モル吸光係数)」が 違うため、対象と同じ標準品がないと量を換算できません。一方qNMRでは、¹Hが1個あれば、どんな分子の ¹Hでもほぼ同じ大きさの信号を返します。だから、純度が分かっている別の物質を「ものさし」に置けば、 そのピーク面積との比から、目的物質の絶対量(=純度・含量)が計算できるのです。
補足:「相対定量」は同じ物差し(同一標準品)で背比べする方式、「絶対定量」は普遍的な物差し (核の数)に換算する方式、とイメージすると違いが掴みやすいです。条件を整えれば、qNMRは サブパーセント(1%を切る精度)での定量が可能です。
精確に測る5つの勘所
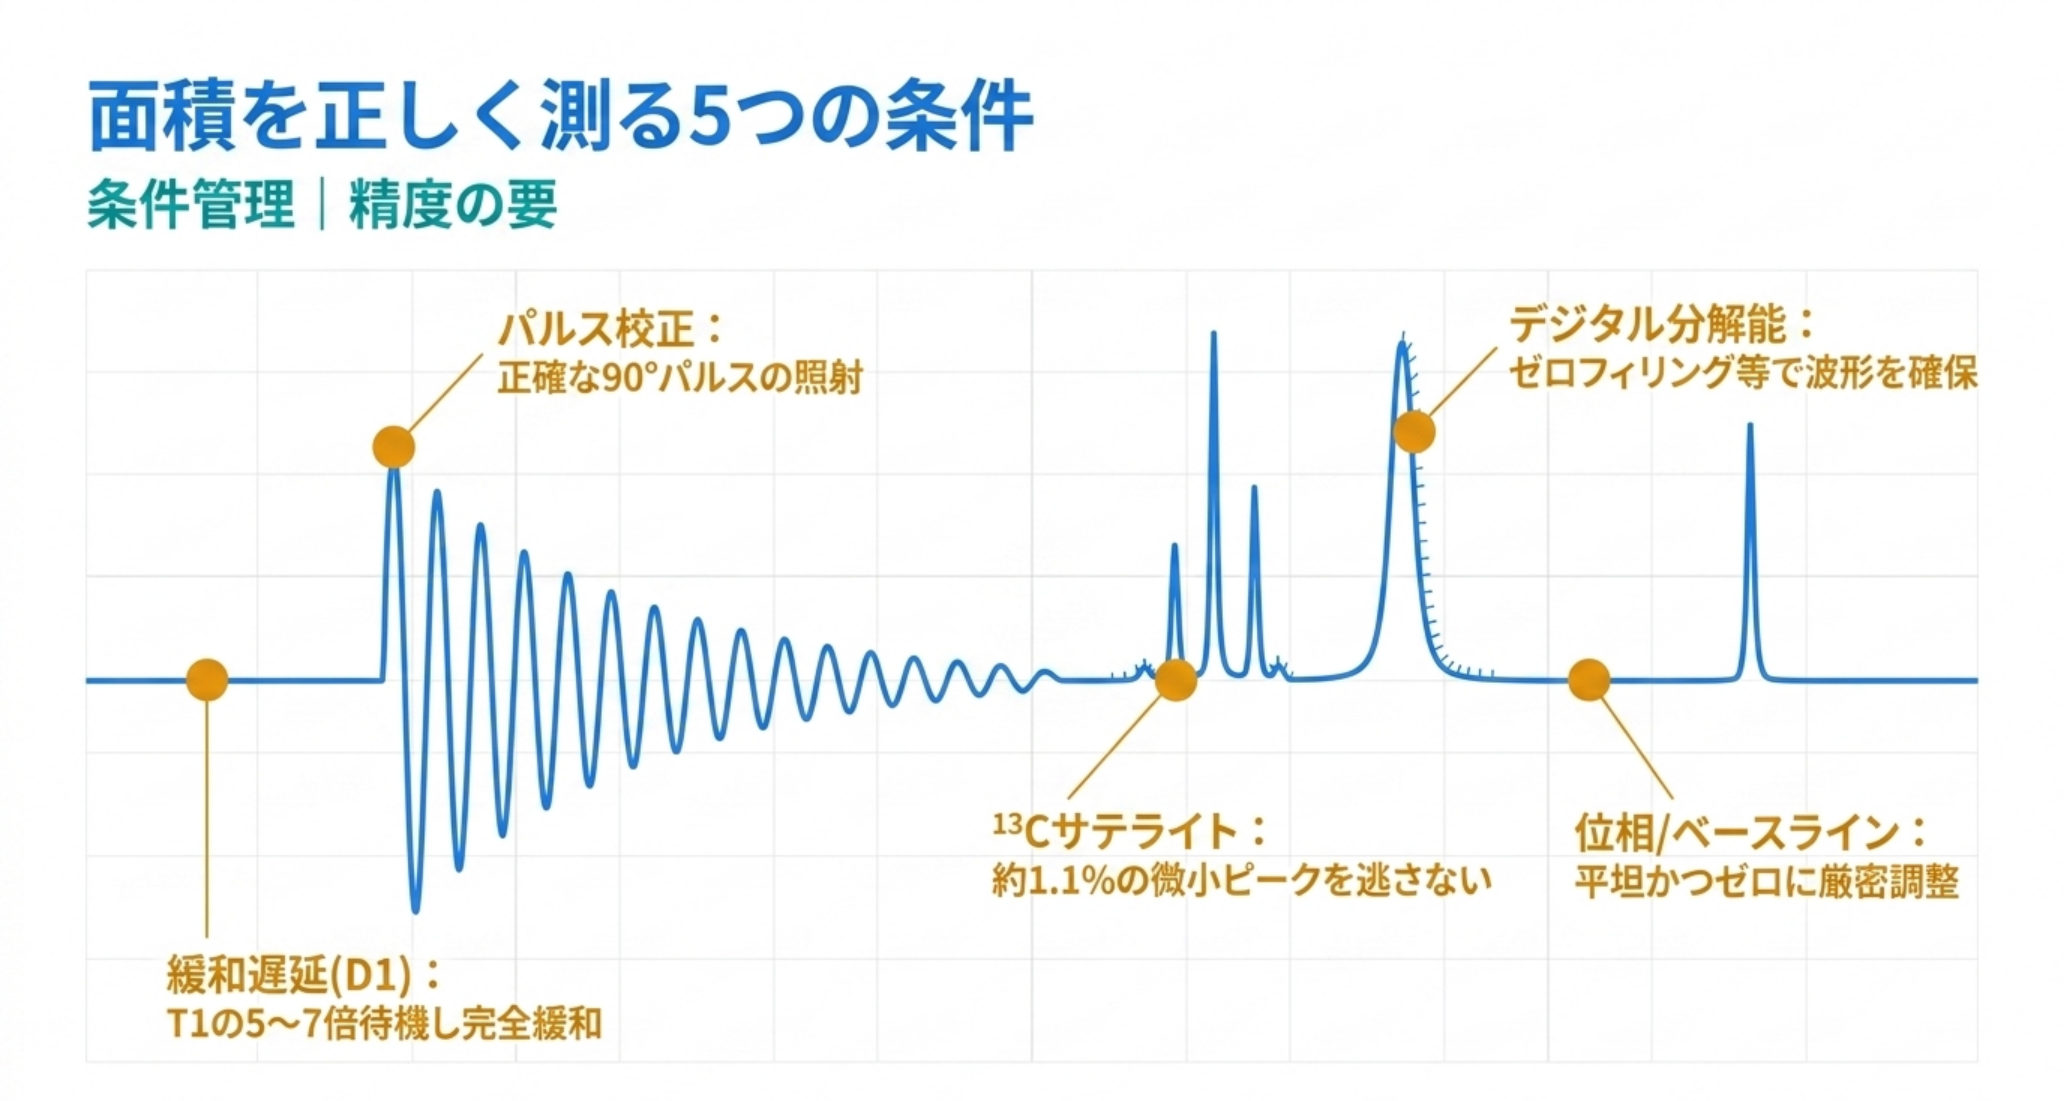
qNMRは原理こそシンプルですが、「面積を正しく測る」ための条件管理がすべてです。 代表的な勘所は次の5つです。
1. 緩和遅延(D₁)を十分にとる
励起された核が元の熱平衡に戻るには時間(縦緩和時間 T₁)がかかります。回復が不十分なまま 次のパルスを当てると、T₁の長い核ほど信号が小さく出て誤差になります。定量的な回復(99%超)を 担保するため、対象核の中で最も長いT₁の5〜7倍以上を待ち時間(緩和遅延 D₁)に設定するのが定石です。
2. 90°パルスを校正する
信号強度を正しく出すには、励起パルスの角度(90°パルス幅)を試料ごとに正確に校正します。 この校正値は、後述する外標準法で「標準と試料の橋渡し」をする要にもなります。
3. ¹³Cサテライトを忘れない
¹H測定では、天然に約1.1%存在する ¹³C と結合した ¹H が、主ピークの両脇に小さな 「サテライト」ピークとして現れます。これを積分から外すと、約1.1%の系統誤差が即座に乗ります。
内訳を数字にしておきます(筆者の計算)。ある炭素に結合した ¹H のうち、約 98.9 % は ¹²C に、 約 1.1 % は ¹³C に結合しています。¹³C は核スピンを持つため、結合した ¹H の信号は ¹J(C–H) の 大きさで 2 本に分裂し、主ピークの左右へ ±J/2 の位置に振り分けられます。つまり:
| 成分 | 全 ¹H に対する割合 | スペクトル上の位置 |
|---|---|---|
| 主ピーク(¹²C に結合した ¹H) | 98.9 % | 化学シフトの位置 |
| 左のサテライト(¹³C に結合) | 約 0.55 % | 主ピークから −J/2 |
| 右のサテライト(¹³C に結合) | 約 0.55 % | 主ピークから +J/2 |
主ピークだけを積分すると、その物質の ¹H を 98.9 % しか数えていないことになります。 結果として含量は約 1.1 % 低く出る。冒頭で述べたとおり、これは qNMR が狙うサブパーセントの精度より 大きな誤差です。しかも再現性はよい(毎回同じだけずれる)ので、ばらつきを見ているだけでは気づけません。
対処は 3 つあります。サテライトまで含めて積分範囲を広げる、¹³C デカップリングをかけて サテライトを主ピークに畳み込む、あるいは理論値(98.9 %)で補正する。試料と標準物質の 両方で同じ扱いをすれば誤差は相殺されますが、片方だけサテライトを含めてしまうと丸ごと誤差になります。
4. デジタル分解能を確保する
ピーク(ローレンツ型)の形を忠実に再現するには、十分なデータ点数が要ります。取り込み点数を確保し、 処理でゼロフィリング(データ末尾にゼロを足して見かけの分解能を上げる処理)を併用すると、 積分誤差を抑えられます。
5. 位相とベースラインを整える
積分値はベースラインの平坦さに直結します。自動補正に頼り切らず、位相を合わせ、ベースラインを 水平・ゼロに手動で微調整することが、最終的な精度を左右します。
内標準法 vs 外標準法(PULCON / ERETIC2)
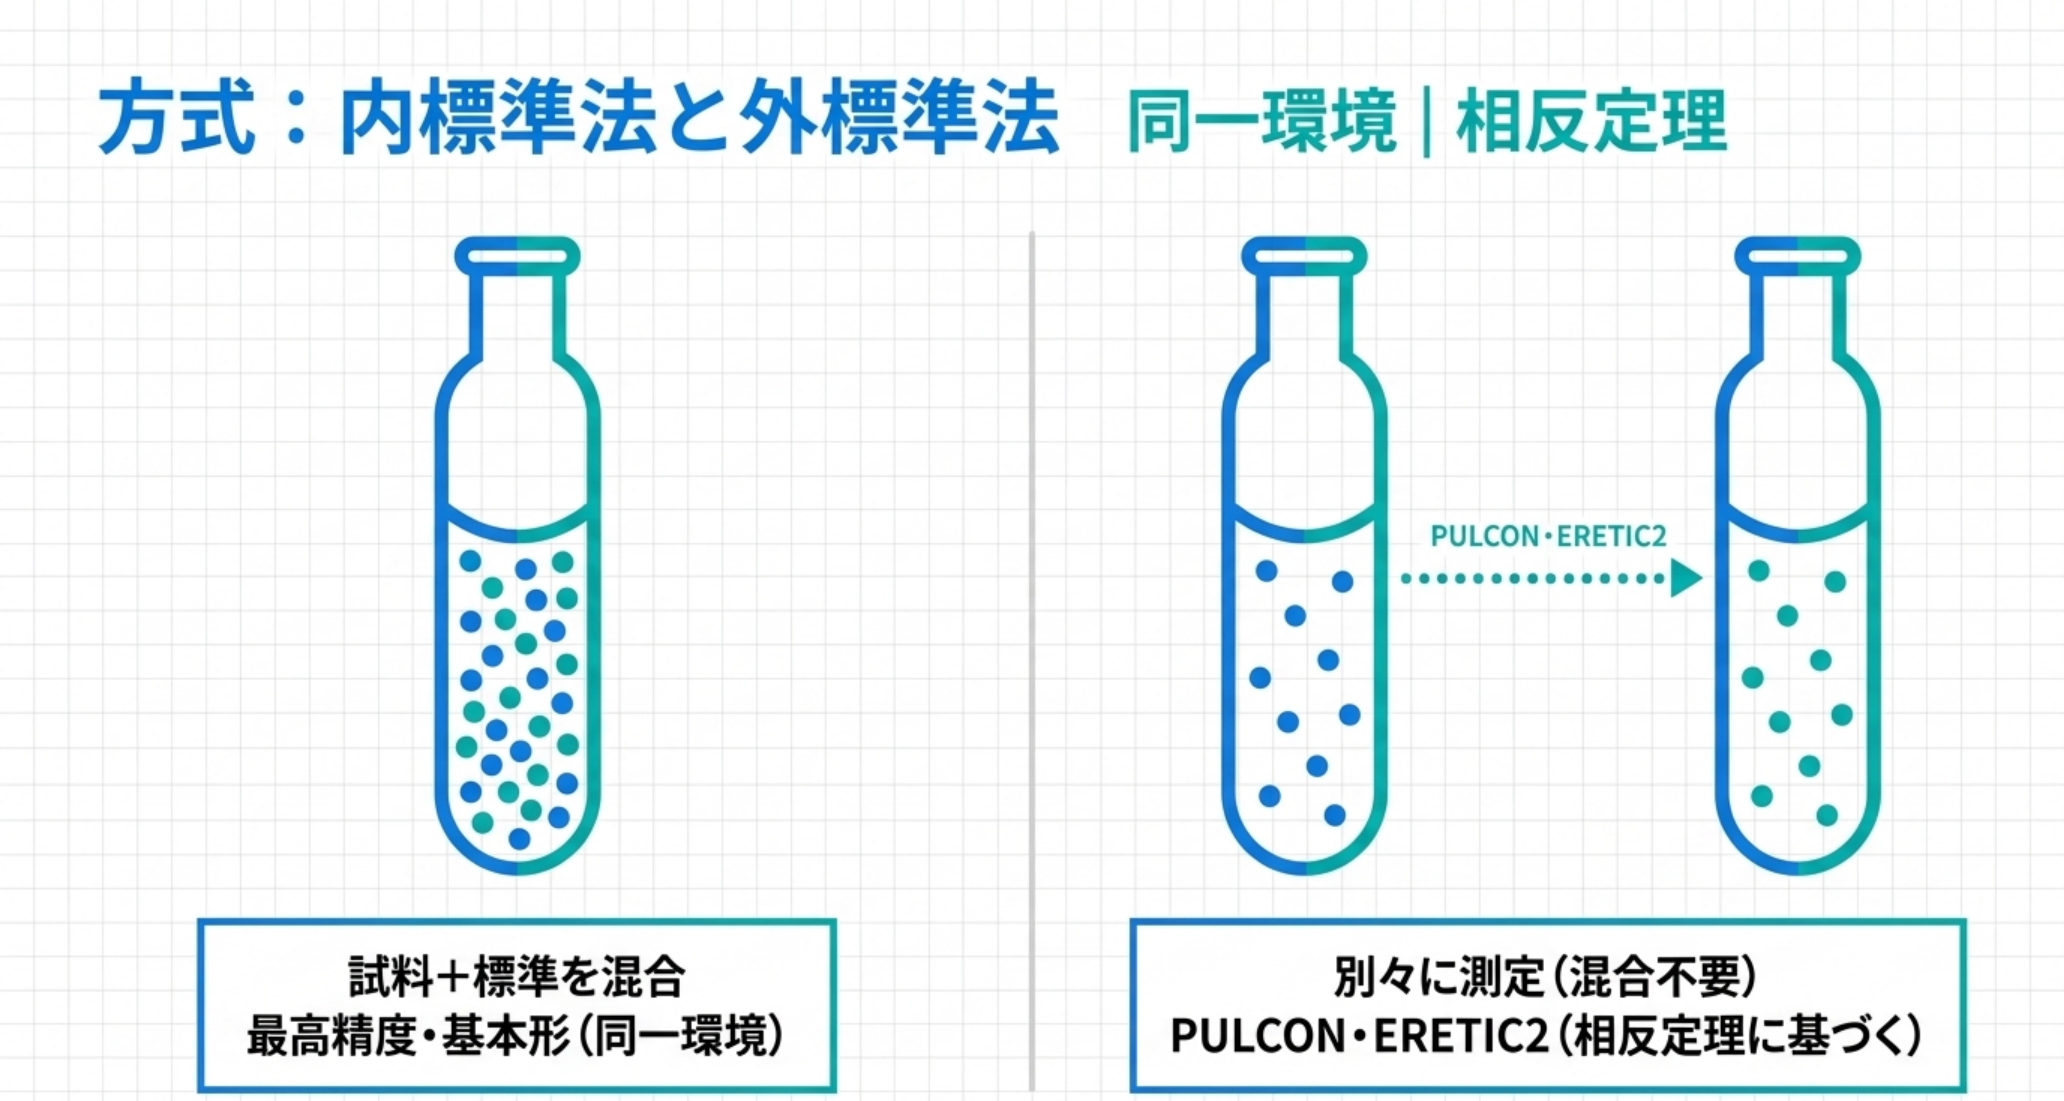
「ものさし」をどう置くかで、qNMRはいくつかの方式に分かれます。
内標準法:もっとも確実な基本形
試料と標準物質を同じ溶媒に一緒に溶かして測る方式です。両者がまったく同じ測定環境 (温度・パルス・プローブのQ値)を共有するため、不確かさが最も小さいのが強みです。 一方で、標準物質と試料が反応しないこと、両方が同一溶媒に十分溶けることが前提になります。
外標準法:試料に混ぜずに測る
標準物質を試料に混ぜたくない(貴重・反応性がある・回収したい)場合に使うのが外標準法です。 代表的に2つの考え方があります。
- PULCON(Pulse Length-based CONcentration determination):別々に測った2つのスペクトルの 絶対強度を、相反定理(送受信の対称性)に基づき、パルス幅・温度・受信ゲインの差を補正して 結びつける方法です。標準と試料を混ぜる必要がなく、特別な装置も要らず、98%超の正確さが 報告されています。秤量に伴う誤差(水分・塩・対イオンの混入など)を避けられるのも利点です。
- ERETIC2:Brukerが実装する外標準定量機能で、現行版は上記PULCONの考え方に基づいています。 かつての初代ERETIC(別コイルから疑似信号を電子的に注入する方式)から進化し、今は物理標準を 基準にしたPULCON的な濃度決定が主流です。
補足:PULCONは「天秤を使わずに濃度を測れる」点が効いてきます。粘性が高い・量が極微量で 正確に秤量できない試料でも、信号そのものから濃度を出せるためです。海洋毒(オカダ酸)のような 貴重試料の定量にも使われてきました。
信頼性の土台:SIトレーサビリティと認証標準物質
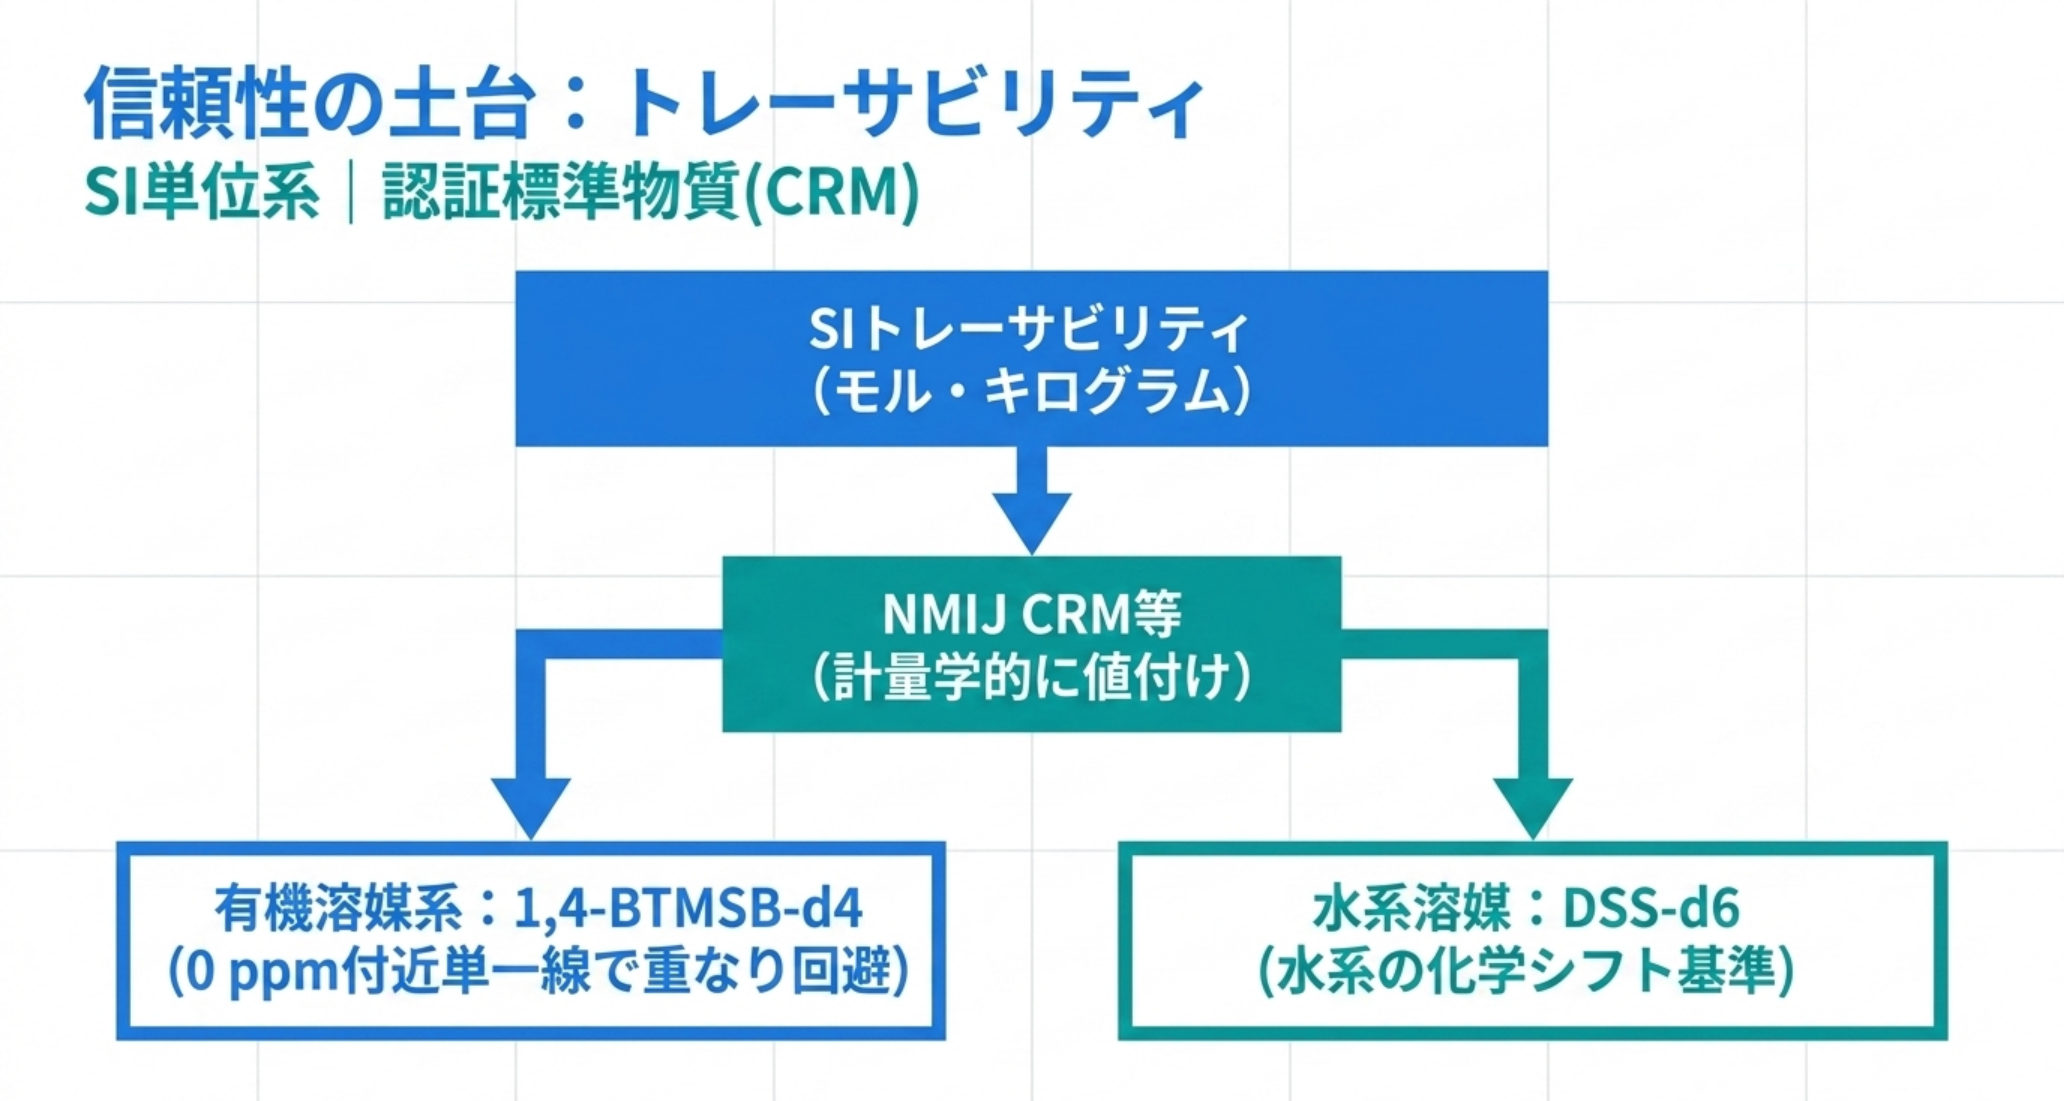
qNMRの大きな価値は、結果が国際単位系(SI)にトレースできることです。その連鎖を支えるのが、 純度が計量学的に値付けされた認証標準物質(CRM)です。日本では産総研の計量標準総合センター (NMIJ)が国家計量標準としてCRMを頒布し、試薬メーカーからも ISO 17034 認定のCRM (例:富士フイルム和光純薬の TraceSure シリーズ)が供給されています。
代表的な基準物質と溶媒の使い分けは次の通りです。
| 基準物質 | 有機系溶媒 | 水系溶媒 | 備考 |
|---|---|---|---|
| 1,4-BTMSB-d₄ | ○ | × | 有機溶媒系のデファクト標準。0 ppm付近に鋭い単一線 |
| DSS-d₆ | × | ○ | 水系の化学シフト・定量基準 |
| マレイン酸 | ○ | ○ | 両溶媒で使える汎用基準 |
| ジメチルスルホン | ○ | ○ | 両溶媒対応の基準物質 |
これらを「ものさし」に使うことで、化学的な基準が世界共通になり、分析データの国際的な相互承認が 可能になります。微量・希薄な試料ではクライオプローブや超偏極など感度向上技術と 組み合わせる場面もあります。
公定化・標準化の現状:日本薬局方からISOまで
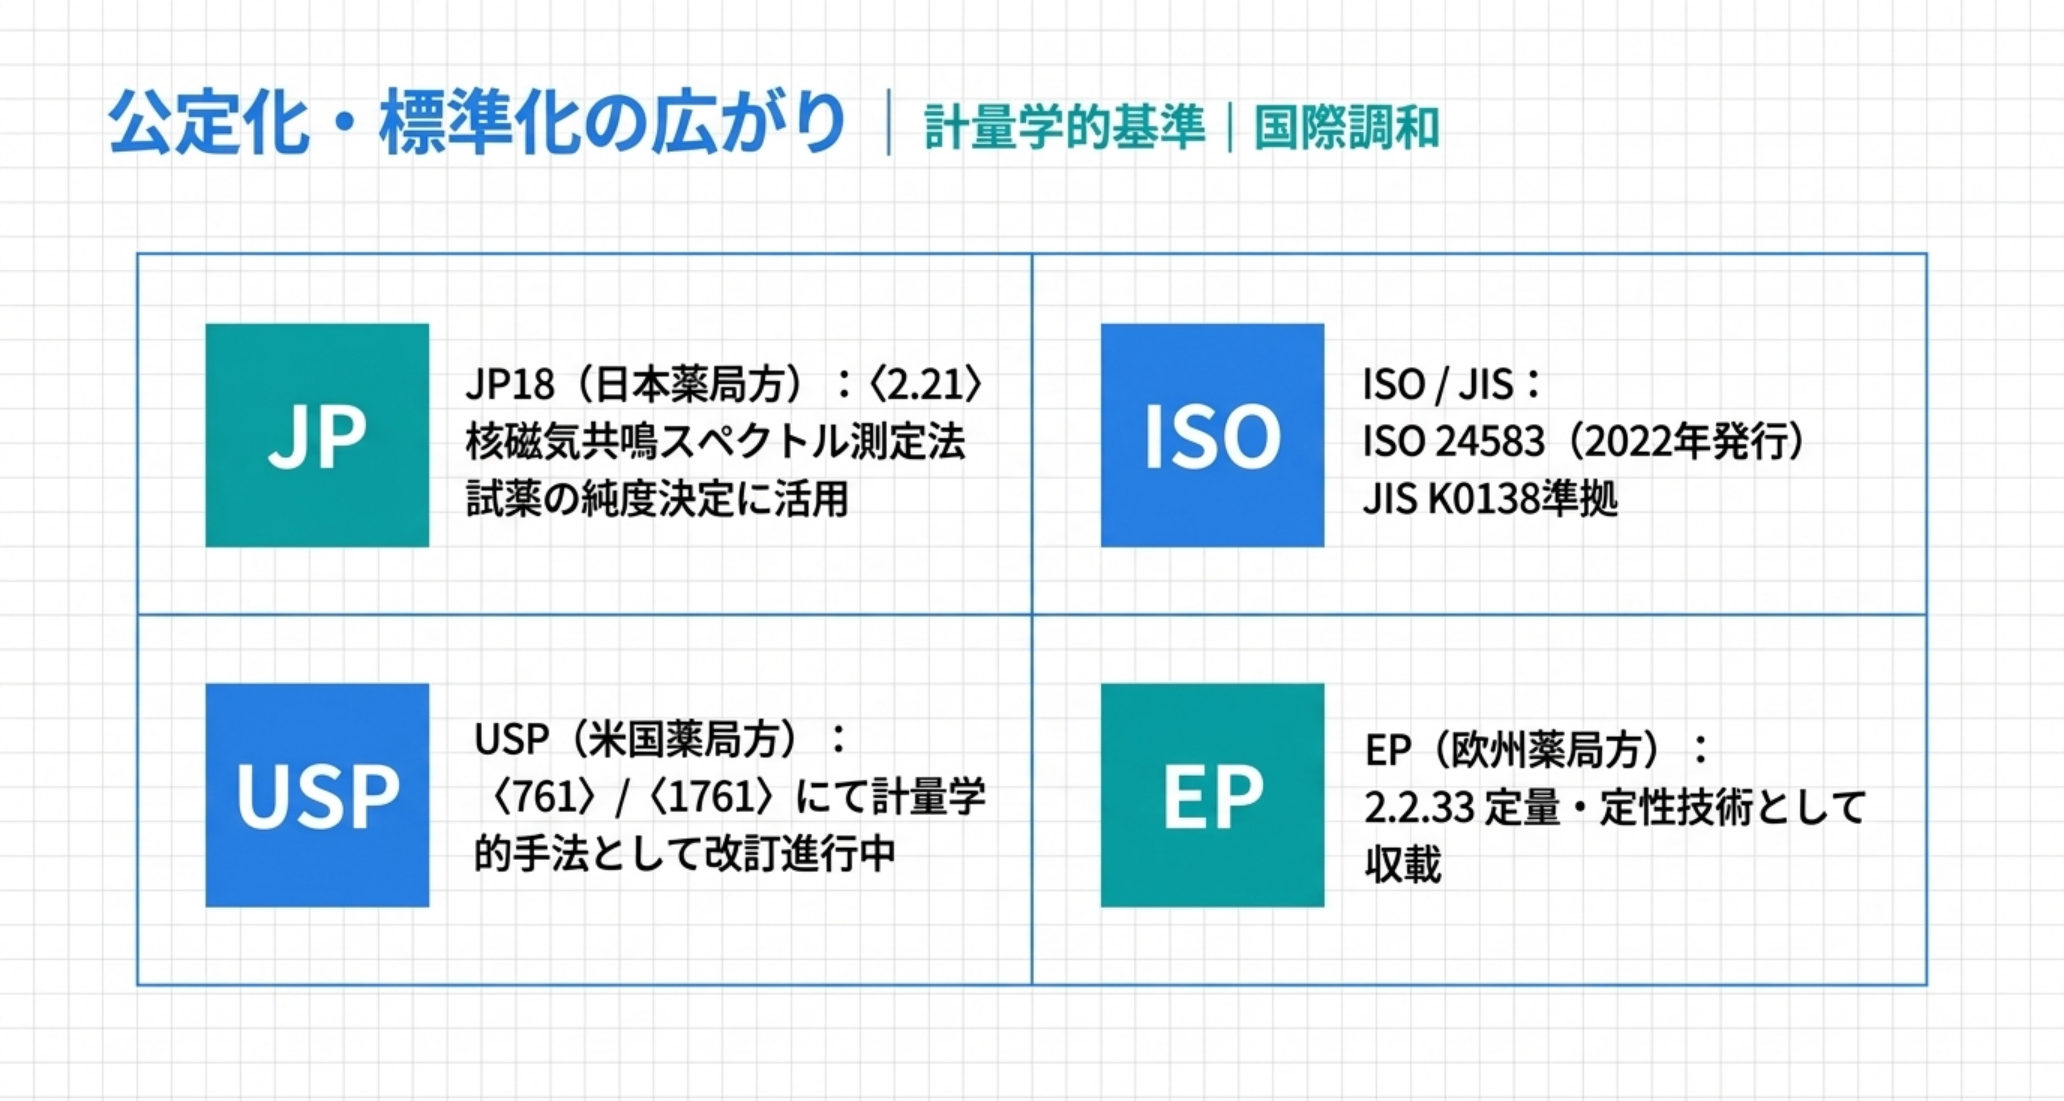
qNMRは「便利な研究手法」から「公的に認められた測定法」へと地位を確立しました。
- 日本薬局方(JP):日本はqNMRを公定書に採り入れた世界の先駆けです。第十八改正日本薬局方 (JP18)の一般試験法〈2.21〉核磁気共鳴スペクトル測定法に定量NMRの記載が整備され、 「9.41 試薬・試液」の純度決定に内標準法によるqNMRが活用されています。標準物質の入手難に 左右されにくい点が、試薬の品質確保と相性が良いためです。
- ISO / JIS:国内の JIS K0138(2018年制定) に続き、国際標準 ISO 24583 が 2022年に発行され、qNMRの一般的手順が国際規格化されました。これらの標準化には 日本定量NMR研究会(qNMR-J)が深く関与しています。
- 米国薬局方(USP):NMRの一般章〈761〉と応用章〈1761〉を、qNMRを計量学的手法として 位置づける方向で改正する提案が進んでいます(前回改正は2013年)。分析目標プロファイル(ATP)や 目標測定不確かさ(TMU)といった計量学の枠組みを取り入れる点が特徴です。
- 欧州薬局方(EP):一般章 2.2.33 Nuclear Magnetic Resonance Spectrometry が 定量・定性の両技術を扱っています。
広がる応用分野
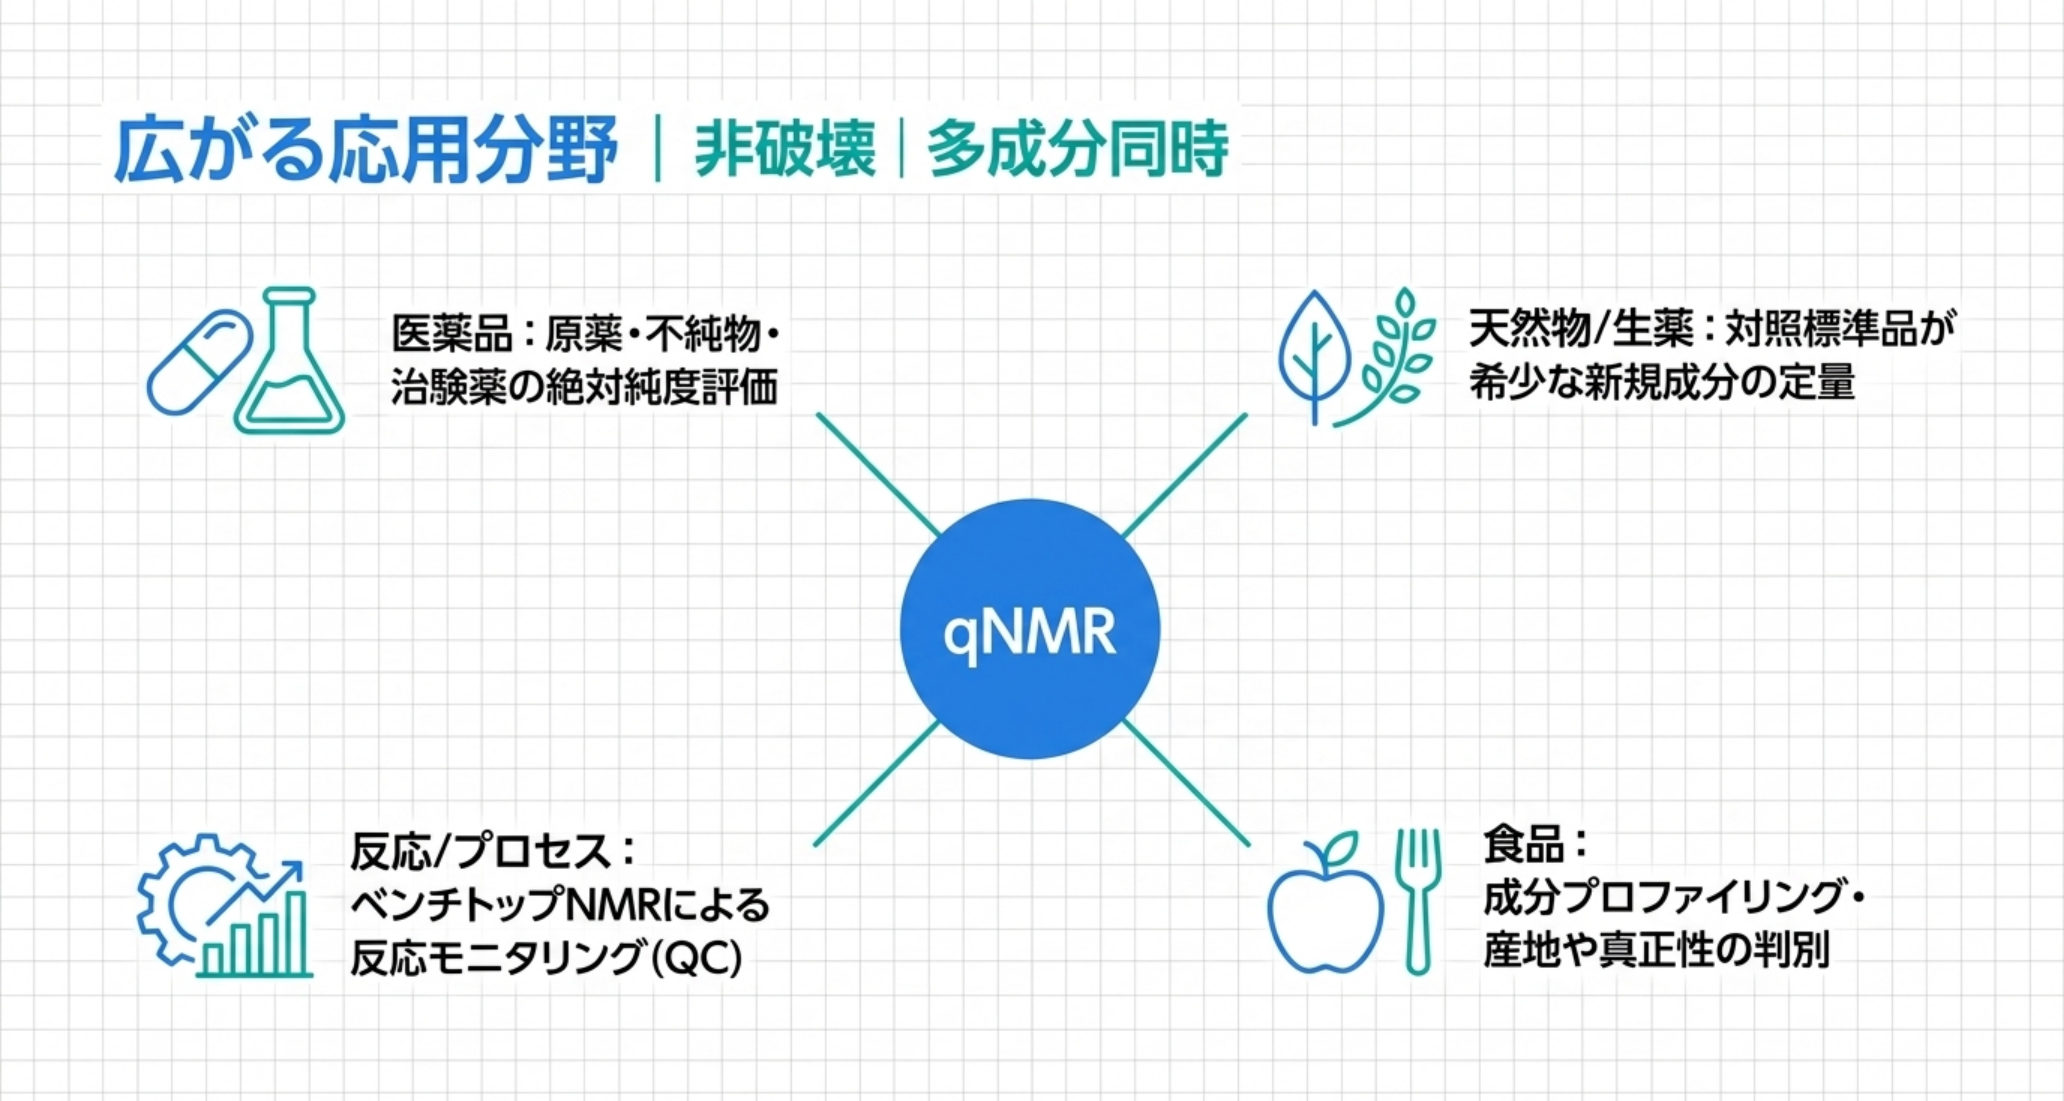
- 医薬品:原薬・不純物・治験薬の純度/含量試験。貴重・微量サンプルを非破壊で測れる利点。
- 天然物・生薬:対照標準品が手に入らない新規・希少化合物の純度評価。生薬成分の定量研究も 進んでいます。
- 食品・栄養:成分プロファイリングや真正性(産地・銘柄)の判別など、複数成分を一度に 俯瞰できる強みを生かした用途。
- 反応・プロセス:ベンチトップNMRによるQC・反応モニタリングや フローNMRでのオンライン定量でも、qNMR(PULCONを含む)が 活躍しています。
分析者の視点:qNMRをどう使い分けるか
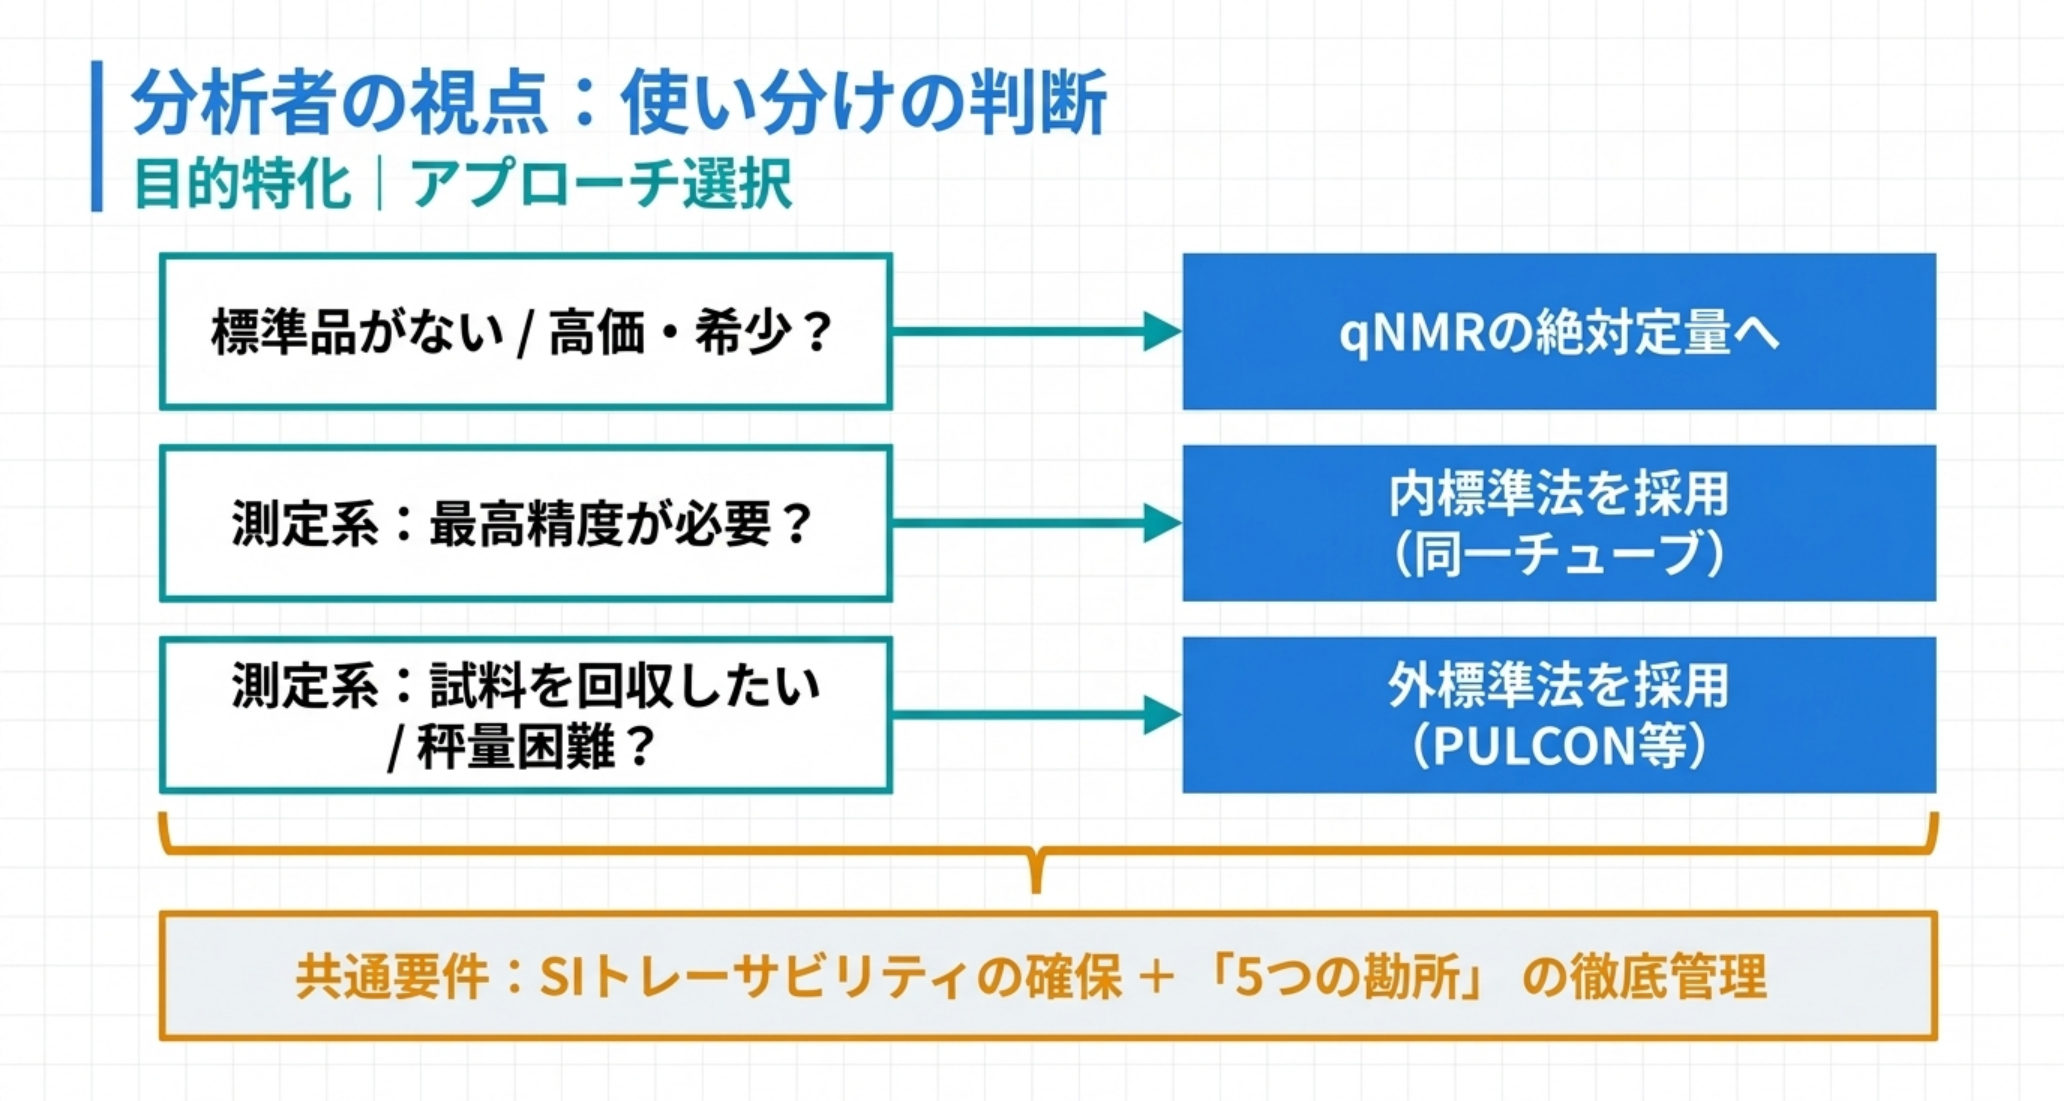
- 対照標準品が手に入らない/高価・希少:qNMRの絶対定量が最も効く場面。新規化合物・天然物・ 治験薬の純度決定にまず検討。
- 最高精度がほしい:内標準法が基本。標準物質と試料が共存できる系で、不確かさを最小化。
- 試料を汚したくない・回収したい・秤量しづらい:PULCON(ERETIC2)などの外標準法。
- どの方式でも共通の勘所:D₁(T₁の5〜7倍以上)、90°パルス校正、¹³Cサテライト、十分な デジタル分解能、位相・ベースライン。「面積を正しく測る」ための条件管理が精度のすべてです。
- 信頼性を示したい:NMIJ等のCRMを起点にSIトレーサビリティを確保し、規格(JP〈2.21〉・ ISO 24583)に沿って手順と不確かさを記録する。
まとめ
- qNMRは、信号面積が核の数(モル)に比例する原理を使い、1つの標準物質で別の化合物を 絶対定量できる手法。HPLCの相対定量と相補的に使える。
- ただし局方の定義は「定量性を確保した条件で測定したとき」という条件つきである。条件を一つ外すと、 qNMR が狙うサブパーセントより大きな誤差が乗る。その代表が ¹³C サテライトで、主ピークだけを積分すると ¹H を 98.9 % しか数えず、約 1.1 % 低く出る(しかも毎回同じだけずれるので、ばらつきを見ても気づけない)。
- 定量に ¹H を使うのは、局方が「¹H核では数に比例するが、¹³C核などではNOE及び緩和などの影響を受ける」と 区別しているため。¹³C NMR の面積は核の数に比例しない。
- 精確さの鍵は測定条件の管理:緩和遅延(T₁の5〜7倍以上)、90°パルス校正、¹³Cサテライト (約1.1%)、デジタル分解能、位相・ベースライン。
- 方式は内標準法(最高精度)と外標準法(PULCON/ERETIC2)。後者は秤量誤差を避けられ、 試料に混ぜずに測れる。
- 信頼性はNMIJのCRMなどによるSIトレーサビリティで担保。1,4-BTMSB-d₄(有機)・ DSS-d₆(水)などを溶媒で使い分ける。
- 公定化が進む:JP18〈2.21〉(試薬・試液9.41に活用)、JIS K0138・ISO 24583、 USP〈761〉/〈1761〉改正提案、EP 2.2.33。
用語集
- qNMR(定量NMR):NMR信号の面積が核の物質量に比例する性質を使い、純度・含量を定量する手法。
- 緩和遅延(D₁)/T₁:パルス間の待ち時間と縦緩和時間。回復不足は定量誤差の原因。
- ¹³Cサテライト:¹³C(天然存在比約1.1%)と結合した ¹H が主ピーク両脇に作る小ピーク。
- 内標準法/外標準法:標準物質を試料に混ぜるか否か。外標準法の代表がPULCON/ERETIC2。
- PULCON:相反定理に基づき2スペクトルの絶対強度を結びつける外標準定量法。
- CRM(認証標準物質):純度などが計量学的に値付けされ、トレーサビリティが表明された標準物質。
- SIトレーサビリティ:測定結果を国際単位系まで途切れなくたどれる性質。
- NMIJ:産業技術総合研究所 計量標準総合センター。日本の国家計量標準機関。
出典
- 富士フイルム和光純薬「定量NMR(qNMR)」 — https://labchem-wako.fujifilm.com/jp/category/analysis/nmr_a1/qnmr_a/index.html /「qNMR用基準物質(TraceSure・標準品・標準液・NMIJ CRM)」 — https://labchem-wako.fujifilm.com/jp/category/00622.html
- 日本定量NMR研究会(qNMR-J)「qNMRとは」(JIS K0138〈2018〉・ISO 24583〈2022〉への関与) — https://www.qnmr-jp.org/?page_id=3016
- 第十八改正日本薬局方(JP18)一般試験法〈2.21〉核磁気共鳴スペクトル測定法/「9.41 試薬・試液」(PMDA 改正資料) — https://www.pmda.go.jp/files/000277974.pdf
- 産業技術総合研究所 計量標準総合センター(NMIJ)「核磁気共鳴(NMR)分光法による有機化合物の定量分析法に関する調査研究」 — https://unit.aist.go.jp/nmij/public/report/bulletin/Vol9/1/V9N1P117.pdf
- USP「Quantitative Nuclear Magnetic Resonance (qNMR), a Metrological Method—Proposed Revisions to USP General Chapters〈761〉/〈1761〉」(Stimuli article) — https://www.usp.org/sites/default/files/usp/document/workshops/stimuli-article-qnmr.pdf
- ECA Academy「Revision of USP Chapter <761> NMR Spectroscopy and <1761> Applications of NMR Spectroscopy」 — https://www.gmp-compliance.org/gmp-news/revision-of-usp-chapter-761-nmr-spectroscopy-and-1761-applications-of-nmr-spectroscopy
- PULCON 原著「Determination of the purity of pharmaceutical reference materials by ¹H NMR using the standardless PULCON methodology」J. Pharm. Biomed. Anal. (2014) — https://www.sciencedirect.com/science/article/abs/pii/S0731708514004087 /「Quantitative NMR Spectroscopy Based on PULCON Methodology: Okadaic Acid」(2016) — https://pmc.ncbi.nlm.nih.gov/articles/PMC5086654/
- ¹³Cサテライト補正「¹³C-Satellite Decoupling Strategies for Improving Accuracy in Quantitative NMR」Analytical Chemistry (ACS) — https://pubs.acs.org/
注記:薬局方の章番号・規格番号・数値は上記資料の発表時点のもの。実務で適用する際は、最新の 日本薬局方・USP・EP・ISO/JIS の公式版および各CRMの認証書で必ず再確認してください。
2026-09-13 追記:第十九改正日本薬局方〈2.21〉の原文にあたり、定量¹H NMR の定義文 (「定量性を確保した条件で測定したとき」「SI へのトレーサビリティが確保された内標準物質」「物質量(mol)に基づいた」)、 シグナル強度が共鳴核の数に比例する原理、¹H と ¹³C で面積強度の扱いが違う旨を引用して加筆しました。 あわせて ¹³C サテライトの内訳(主ピーク 98.9 %/左右 0.55 % ずつ)を計算で明示し、 未確認・限界と関連記事の節を新設しています。初出時の記述は第十八改正(JP18)に基づいていました。
未確認・限界
- 本記事が引用した局方の条文は第十九改正(JP19、2026年4月10日適用)の一般試験法〈2.21〉です。 初出時(2026-06-28)の記述は JP18 に基づいており、出典欄にもその旨が残っています。条文は改正で変わりうるので、 実務では必ず現行版を確認してください。
- ¹³C サテライトの内訳(98.9 % / 0.55 % ×2)は、¹³C の天然存在比 1.1 % から筆者が計算した値です。 天然存在比は資料により 1.07〜1.11 % と幅があり、厳密な補正を行う場合は採用する値を明記する必要があります。 また、この計算は「観測している ¹H が 1 個の炭素にのみ結合している」単純な場合のものです。
- 緩和遅延を「最長 T₁ の 5〜7 倍以上」とする根拠の一次資料は確認できていません。実務上の定石として 広く用いられている値ですが、必要な倍率は要求する正確さによって変わります(回復率は 1 − exp(−D₁/T₁) で決まるため、 5 倍で約 99.3 %、7 倍で約 99.9 % という関係にあります。この計算は筆者によるものです)。
- 外標準法(PULCON / ERETIC2)の「98 % 超の正確さ」は、原著が報告した特定の条件での値であり、 あらゆる試料・装置で保証される数値ではありません。
- 各国薬局方・ISO/JIS の収載状況は本記事の調査時点のものです。USP〈761〉/〈1761〉の改正提案など、 進行中の議論は結論が変わる可能性があります。
関連記事
- NMRの基礎 ― 化学シフトも結合定数も磁場によらないのに、見えるパターンだけが装置で変わる【2026年版】 ― 化学シフト・結合定数・積分の読み方。本記事の前提。
- NMR試料調製と重溶媒 ― 同じ「99.8 %」のラベルでも、溶媒に残る水素の量は 7 倍ちがう【2026年版】 ― 重溶媒の残留 ¹H。qNMR では積分の妨害になる。
- 標準物質・検量線・トレーサビリティ ― 相関係数 0.999 を満たした検量線の 95 % で、定量下限が ±20 % を外れていた【2026年版】 ― SI トレーサビリティと CRM の考え方。
- 2D-NMRの読み方 ― HMBC の相関が「無い」ことは、結合が無いことの証拠にならない【2026年版】 ― 定量の前段にある構造確認。
- NMRのトラブルシューティング ― 安定させるはずのロックが、信号が弱いと自分で磁場ノイズを作る【2026年版】 ― 位相・ベースライン・シムの実務。
- ベンチトップNMRの選び方 ― 磁場を上げるより先に「どの核を測るか」で感度が決まる【2026年版】 ― 低磁場装置で qNMR を行う場合の検討材料。