逆相カラムに極性化合物を注入すると、ボイドボリュームと一緒に流れ出てしまう――アミノ酸、核酸塩基、糖、水溶性ビタミン、極性代謝物。逆相の得意領域の外側にある化合物です。
この問題に対する答えのひとつが HILIC(Hydrophilic Interaction Liquid Chromatography、親水性相互作用クロマトグラフィー)です。極性の固定相と、有機溶媒に富んだ移動相を組み合わせ、極性が高いほど強く保持されるという逆相と逆の溶出順を作ります。
ただしHILICは「逆相をひっくり返しただけ」ではありません。平衡化に時間がかかる、試料希釈液で簡単に破綻する、保持時間が再現しない――逆相の常識で運用すると事故になります。本記事では保持機構を最新の知見で整理したうえで、実務の勘所を扱います。
この記事の読み方:1〜2節は原理で、入門者にも分かるように書きます。3〜7節は現場の分析者向けに、固定相・移動相・試料希釈液・平衡化を具体的な数値で扱います。8〜9節は応用と運用の視点です。専門用語は初出時に短く補足します。
0. 「新品に 60〜80 カラム容量」は、4.6 × 150 mm なら 2 時間 10 分のことである
本記事で最も実務を左右するのは 7 節の平衡化です。ただし「60〜80 カラム容量」という単位のままでは、それが自分のラボで何分なのかが分かりません。先に時間に直しておきます。ここは筆者による計算です。
カラム容量を時間に直す
カラム容量(空隙体積)は寸法から計算できます。
V_M = π × (内径 ÷ 2)² × カラム長 × 総空隙率
総空隙率を 0.65 と置き、代表的な寸法と流量で「1 カラム容量あたり何秒か」を出すと、平衡化はそのまま分に直せます。
| カラム | カラム容量 | 流量 | 1 カラム容量 | 新品 80 CV | 2 回目以降 20 CV | 注入間 10 CV | 80 CV の溶媒量 |
|---|---|---|---|---|---|---|---|
| 4.6 × 250 mm | 2.70 mL | 1.5 mL/min | 108 秒 | 144 分 | 36 分 | 18 分 | 216 mL |
| 4.6 × 150 mm | 1.62 mL | 1.0 mL/min | 97 秒 | 130 分 | 32 分 | 16 分 | 130 mL |
| 4.6 × 100 mm | 1.08 mL | 1.0 mL/min | 65 秒 | 86 分 | 22 分 | 11 分 | 86 mL |
| 3.0 × 100 mm | 0.46 mL | 0.6 mL/min | 46 秒 | 61 分 | 15 分 | 7.7 分 | 37 mL |
| 2.1 × 150 mm | 0.34 mL | 0.4 mL/min | 51 秒 | 68 分 | 17 分 | 8.4 分 | 27 mL |
| 2.1 × 100 mm | 0.23 mL | 0.4 mL/min | 34 秒 | 45 分 | 11 分 | 5.6 分 | 18 mL |
| 2.1 × 50 mm | 0.11 mL | 0.4 mL/min | 17 秒 | 23 分 | 5.6 分 | 2.8 分 | 9 mL |
「新品カラムの平衡化」は、従来型の 4.6 × 150 mm なら 2 時間 10 分、アセトニトリル系移動相を 130 mL 流す作業です。 4.6 × 250 mm なら 2 時間半。一方 2.1 × 100 mm の UHPLC カラムなら 45 分、溶媒 18 mL で済みます。
逆相の目安である 10 カラム容量と比べると、どの寸法でも比は一定の 8 倍です(80 ÷ 10)。カラム容量という単位で書かれている限り、比は寸法によらない――これが「カラム容量で書く」ことの利点でもあります。
効いてくるのは、実は「注入間の 10 CV」のほう
新品の 2 時間は 1 回きりですが、グラジエント分析の注入ごとに必要な約 10 カラム容量は、検体数だけ積み上がります。100 検体のバッチで再平衡だけに消える時間を計算すると(筆者計算)、
| カラム | 100 検体バッチで再平衡に消える時間 |
|---|---|
| 4.6 × 250 mm | 30.0 時間 |
| 4.6 × 150 mm | 27.0 時間 |
| 4.6 × 100 mm | 18.0 時間 |
| 3.0 × 100 mm | 12.8 時間 |
| 2.1 × 150 mm | 14.1 時間 |
| 2.1 × 100 mm | 9.4 時間 |
| 2.1 × 50 mm | 4.7 時間 |
同じ 100 検体で、4.6 × 150 mm と 2.1 × 100 mm では再平衡だけで 17.6 時間の差がつきます。分析時間そのものではなく、ピークが一本も出ていない時間の差です。
平衡化は「時間」ではなく「体積」で決まっている
表の作り方から分かるとおり、平衡化を決めているのはカラムを通過した移動相の体積であって、経過時間ではありません。ここから打ち手が2つに絞られます。
- 流量を上げる。 体積が同じなら時間は反比例で縮みます。ただし HILIC では 7 節のとおりグラジエント中に背圧が上がる(水の比率が増えるほど粘度が上がるため)ので、逆相の感覚で流量を上げると耐圧に当たります。
- カラム体積を小さくする。 こちらが本筋です。内径を 4.6 mm から 2.1 mm にすると、体積は (2.1/4.6)² = 0.21 倍、およそ 5 分の 1 になります。長さも詰めれば、上の表のとおり 130 分が 45 分になります。
HILIC で細径カラムを選ぶ理由は、感度や溶媒代だけではありません。平衡化という「待ち時間」がカラム体積に比例するからです。
SOP には「分」ではなく「カラム容量」で書く
最後に運用の話をひとつ。平衡化を 「30 分」と時間で書いた手順書は、カラムや流量を変えた瞬間に意味が変わります。 4.6 × 150 mm での 30 分は約 18 カラム容量ですが、2.1 × 100 mm では約 53 カラム容量になり、同じ「30 分」が片方では足りず片方では過剰です。
「20 カラム容量」と書いておけば、寸法や流量が変わっても移植できます。 7 節が「平衡化時間はメソッド開発のパラメータとして扱うべき」と言うのは、この意味でも正しい――実測すべきは分ではなくカラム容量です。そして実測した値を、上の式で自分の装置の分に直す。この 2 段構えが、HILIC の立ち上げで最初にやるべきことになります。
1. HILICとは何か ― 逆相の裏返しではない
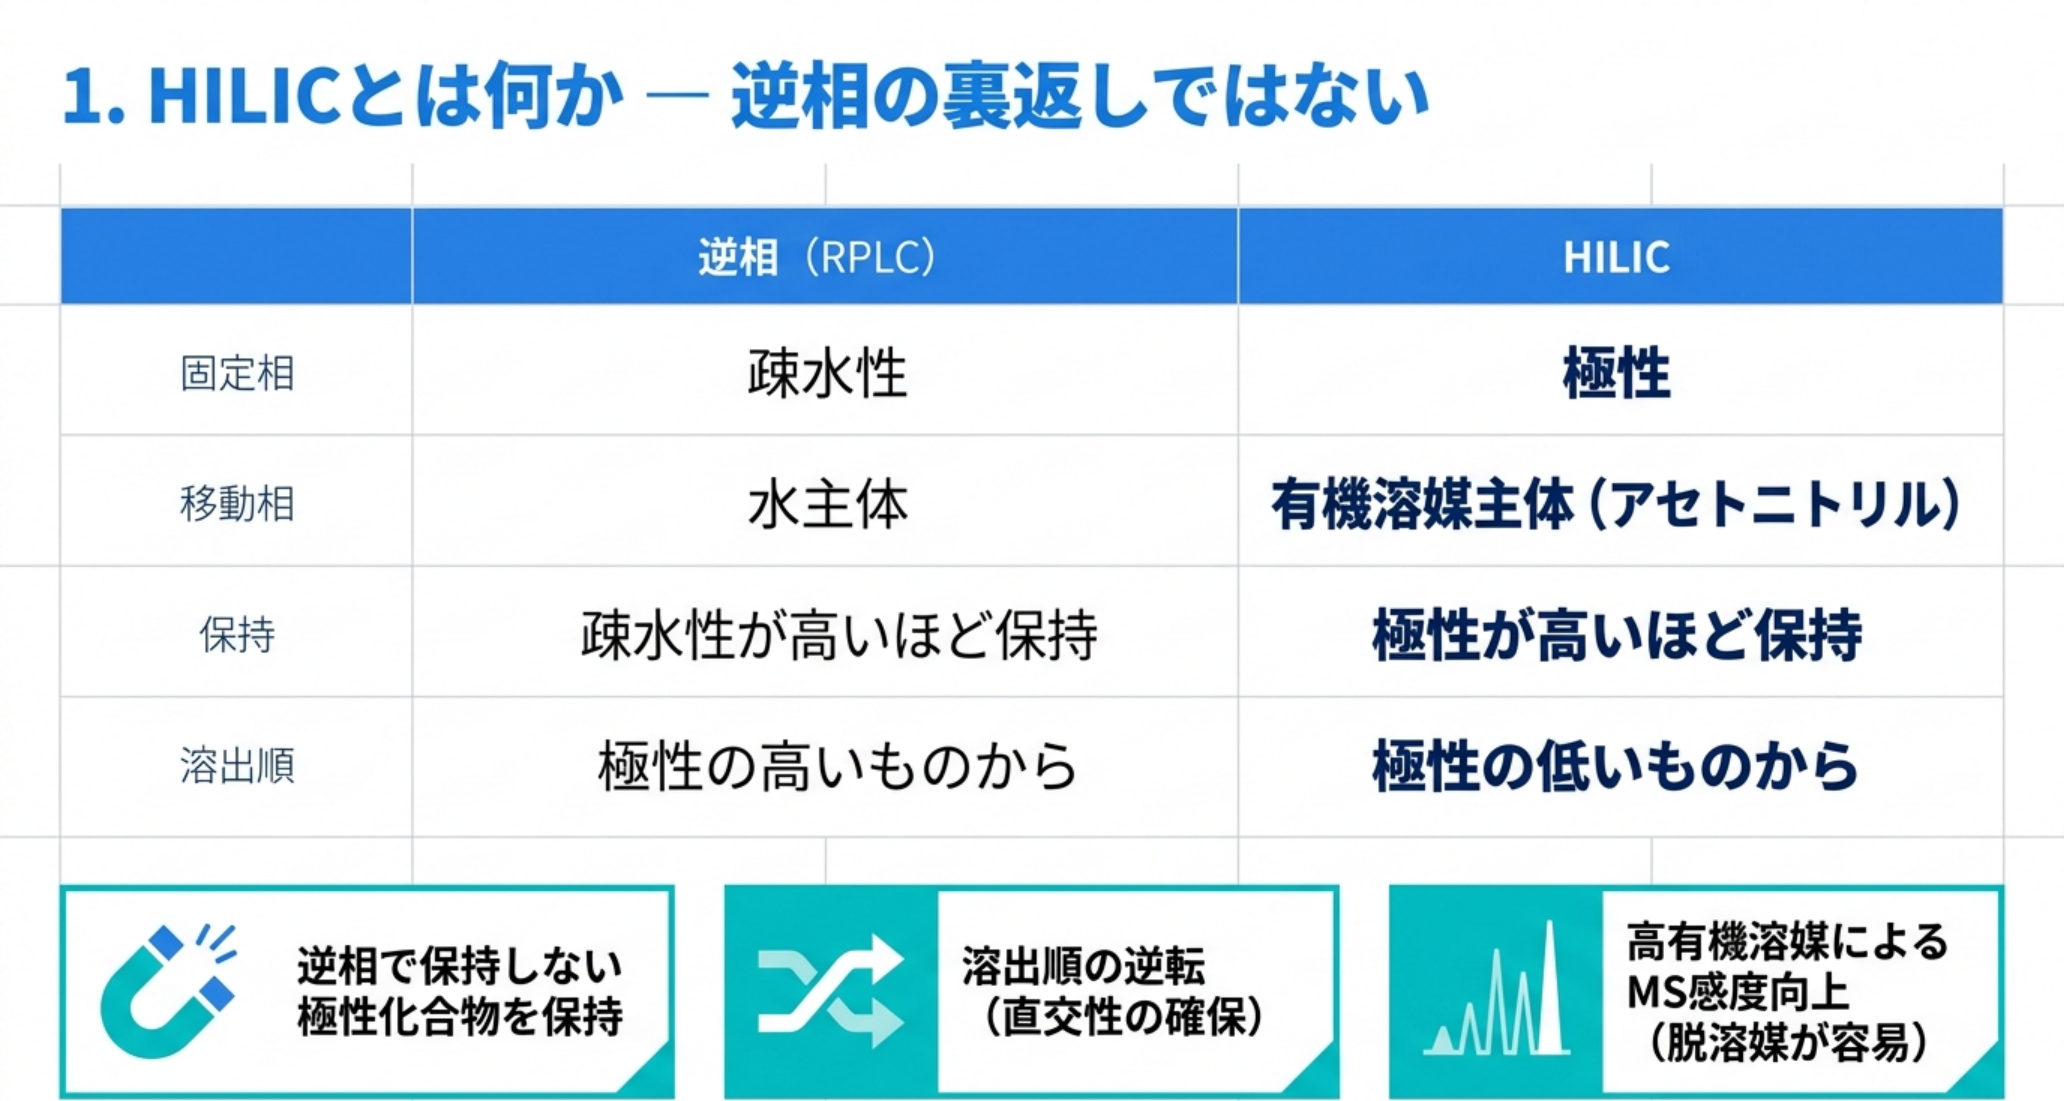
HILICという名称は、1990年にAlpertが提唱したものです。固定相の表面に移動相由来の水に富んだ層が半固定的に保持され、分析種がこの層とバルクの(大部分が有機溶媒の)移動相との間で分配される――という説明でした。
逆相との対比で整理すると分かりやすくなります。
| 逆相(RPLC) | HILIC | |
|---|---|---|
| 固定相 | 疎水性(C18など) | 極性(シリカ、アミド、ジオール、双性イオンなど) |
| 移動相 | 水が主、有機溶媒を増やして溶出 | 有機溶媒(主にアセトニトリル)が主、水を増やして溶出 |
| 保持されるもの | 疎水性が高いほど強く保持 | 極性が高いほど強く保持 |
| 溶出順 | 極性の高いものから | 極性の低いものから |
HILICの利点は3つあります。
- 逆相で保持しない極性化合物を保持できる。 これが最大の理由です。
- 溶出順が逆相と逆になる。 逆相と組み合わせれば直交性の高い分離が得られます(2D-LCを含むクロマトグラフィーの最新動向)。
- 移動相の有機溶媒比率が高い。 質量分析のエレクトロスプレーでは脱溶媒が容易になり、感度が上がる方向に働きます。またSPE抽出液をそのまま注入できる場合があります。
3つ目はLC-MSと組み合わせるときの実利です。逆相の水リッチな条件よりイオン化効率が上がるため、同じ試料でも感度が数倍変わることがあります。
用語補足:移動相は試料を運ぶ液体、固定相はカラムに充塡された分離を担う材料。HILICでは移動相の有機溶媒比率が高い(例えばアセトニトリル90%)状態から始める。
2. 保持機構 ― 分配か吸着か、化合物ごとに違う
「水層への分配」という説明は広く使われていますが、実際の保持はそれだけではありません。親水性分配、表面吸着、静電相互作用がいずれも寄与し得ることが知られています。
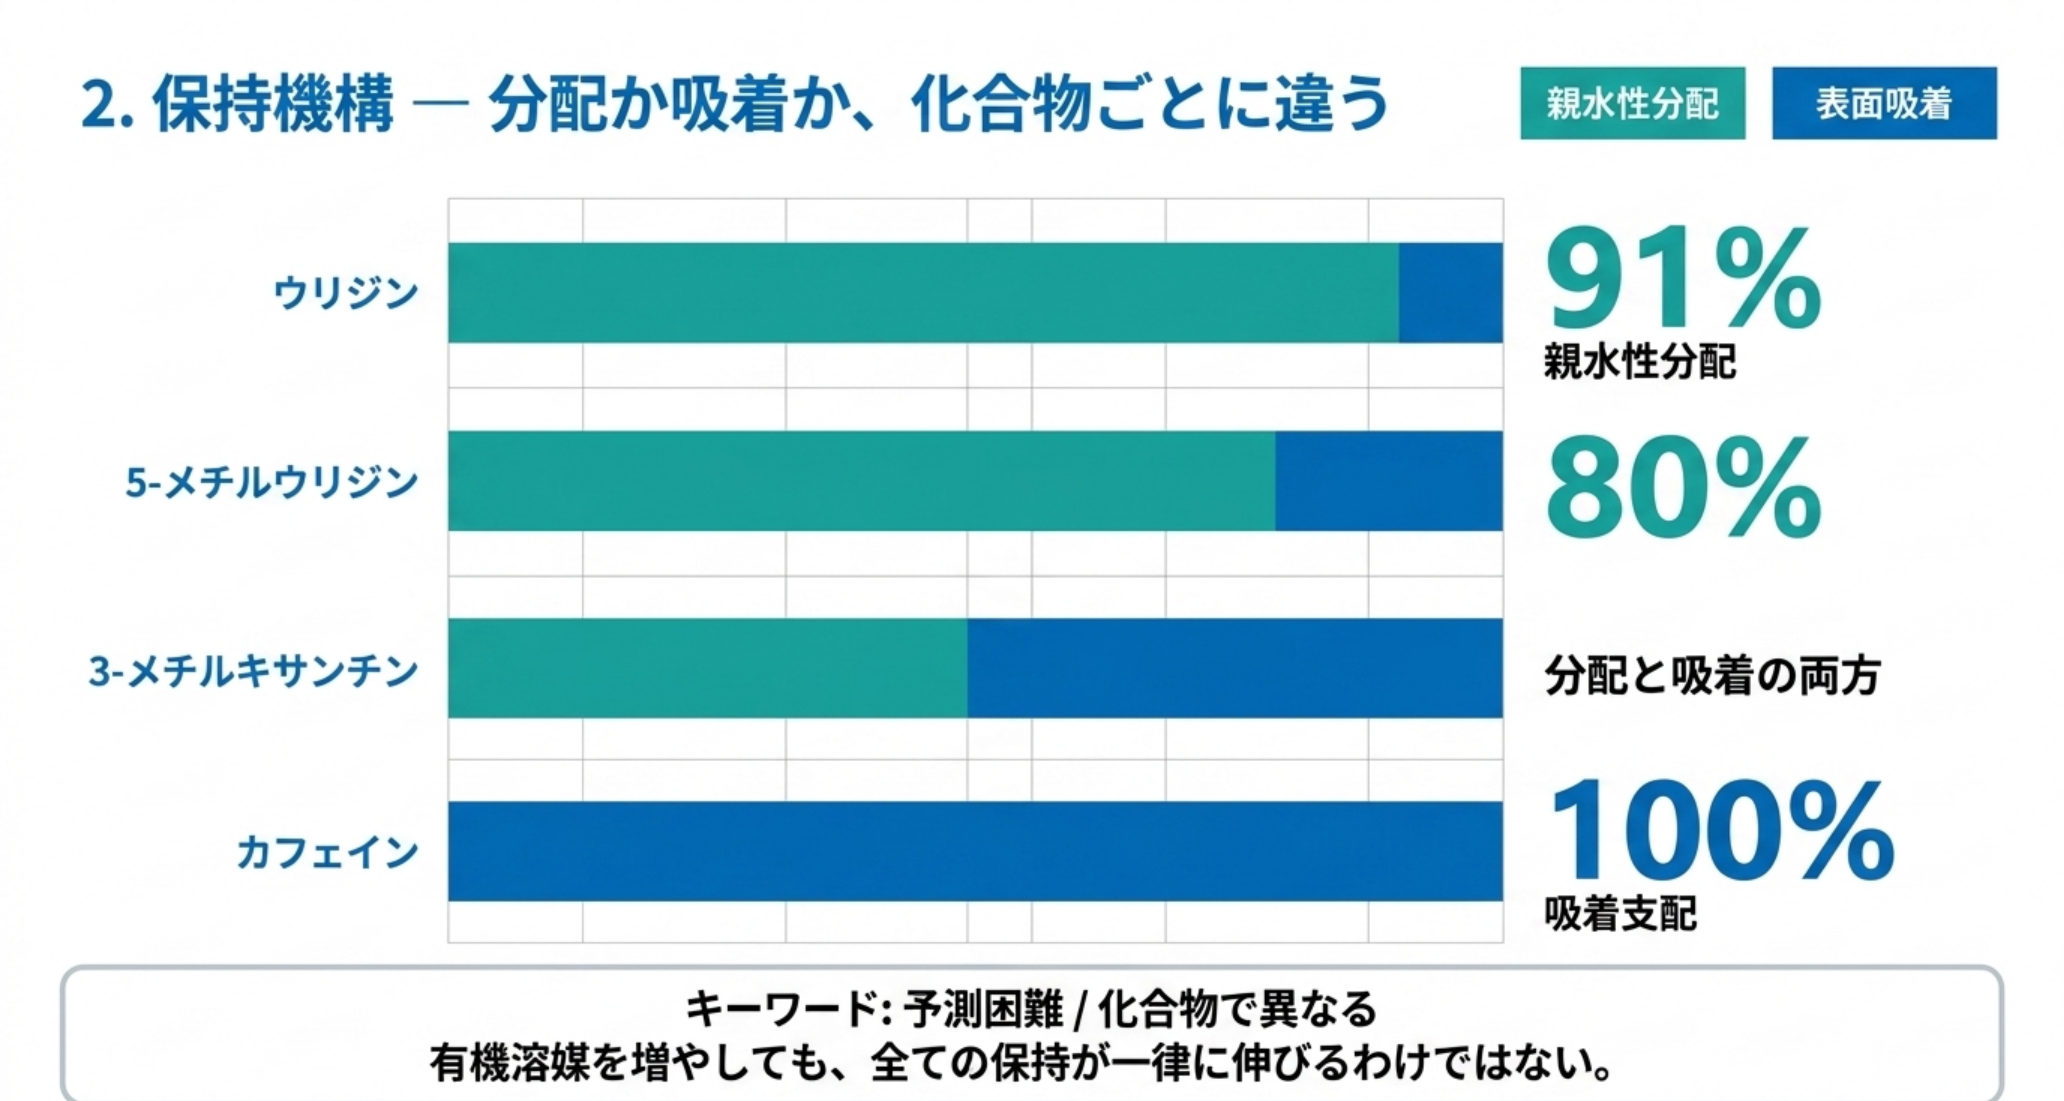
この寄与を定量的に切り分けた研究が報告されています。Guo と Baran による研究(Molecules 2023, 28(18), 6459)は、TSKgel Amide-80(ポリアクリルアミド相)、EPIC HILIC および YMC PVA(ポリヒドロキシ相)を用いて、化合物ごとの寄与を評価しました。
結果は化合物によって大きく異なりました。
| 化合物 | 支配的な機構 |
|---|---|
| ウリジン | 親水性分配が 91% |
| 5-メチルウリジン | 親水性分配が 80% |
| 3-メチルキサンチン | 分配と吸着の両方が有意に寄与 |
| テオフィリン | 表面吸着が支配的 |
| カフェイン | 100% 吸着支配 |
同じカラム・同じ移動相でも、化合物によって保持のされ方が違うということです。実務的な含意は小さくありません。
- アセトニトリル濃度を変えたときの挙動が化合物ごとに異なる。 分配支配の化合物では有機溶媒比率を上げると分配係数が増して保持が強まりますが、吸着支配の化合物は別のパターンを示します。「有機を増やせば全部同じように保持が伸びる」という前提は成り立ちません。
- 選択性の予測が難しい。 これがHILICのメソッド開発を「やってみないと分からない」ものにしている根本原因です。
そこに静電相互作用が加わります。シリカの表面シラノールは条件によって解離し、塩基性化合物とイオン交換的に相互作用します。保持が分配・吸着・静電の合成であることが、HILICの複雑さの正体です。
3. 固定相の選び方 ― 表面の電荷で決まる
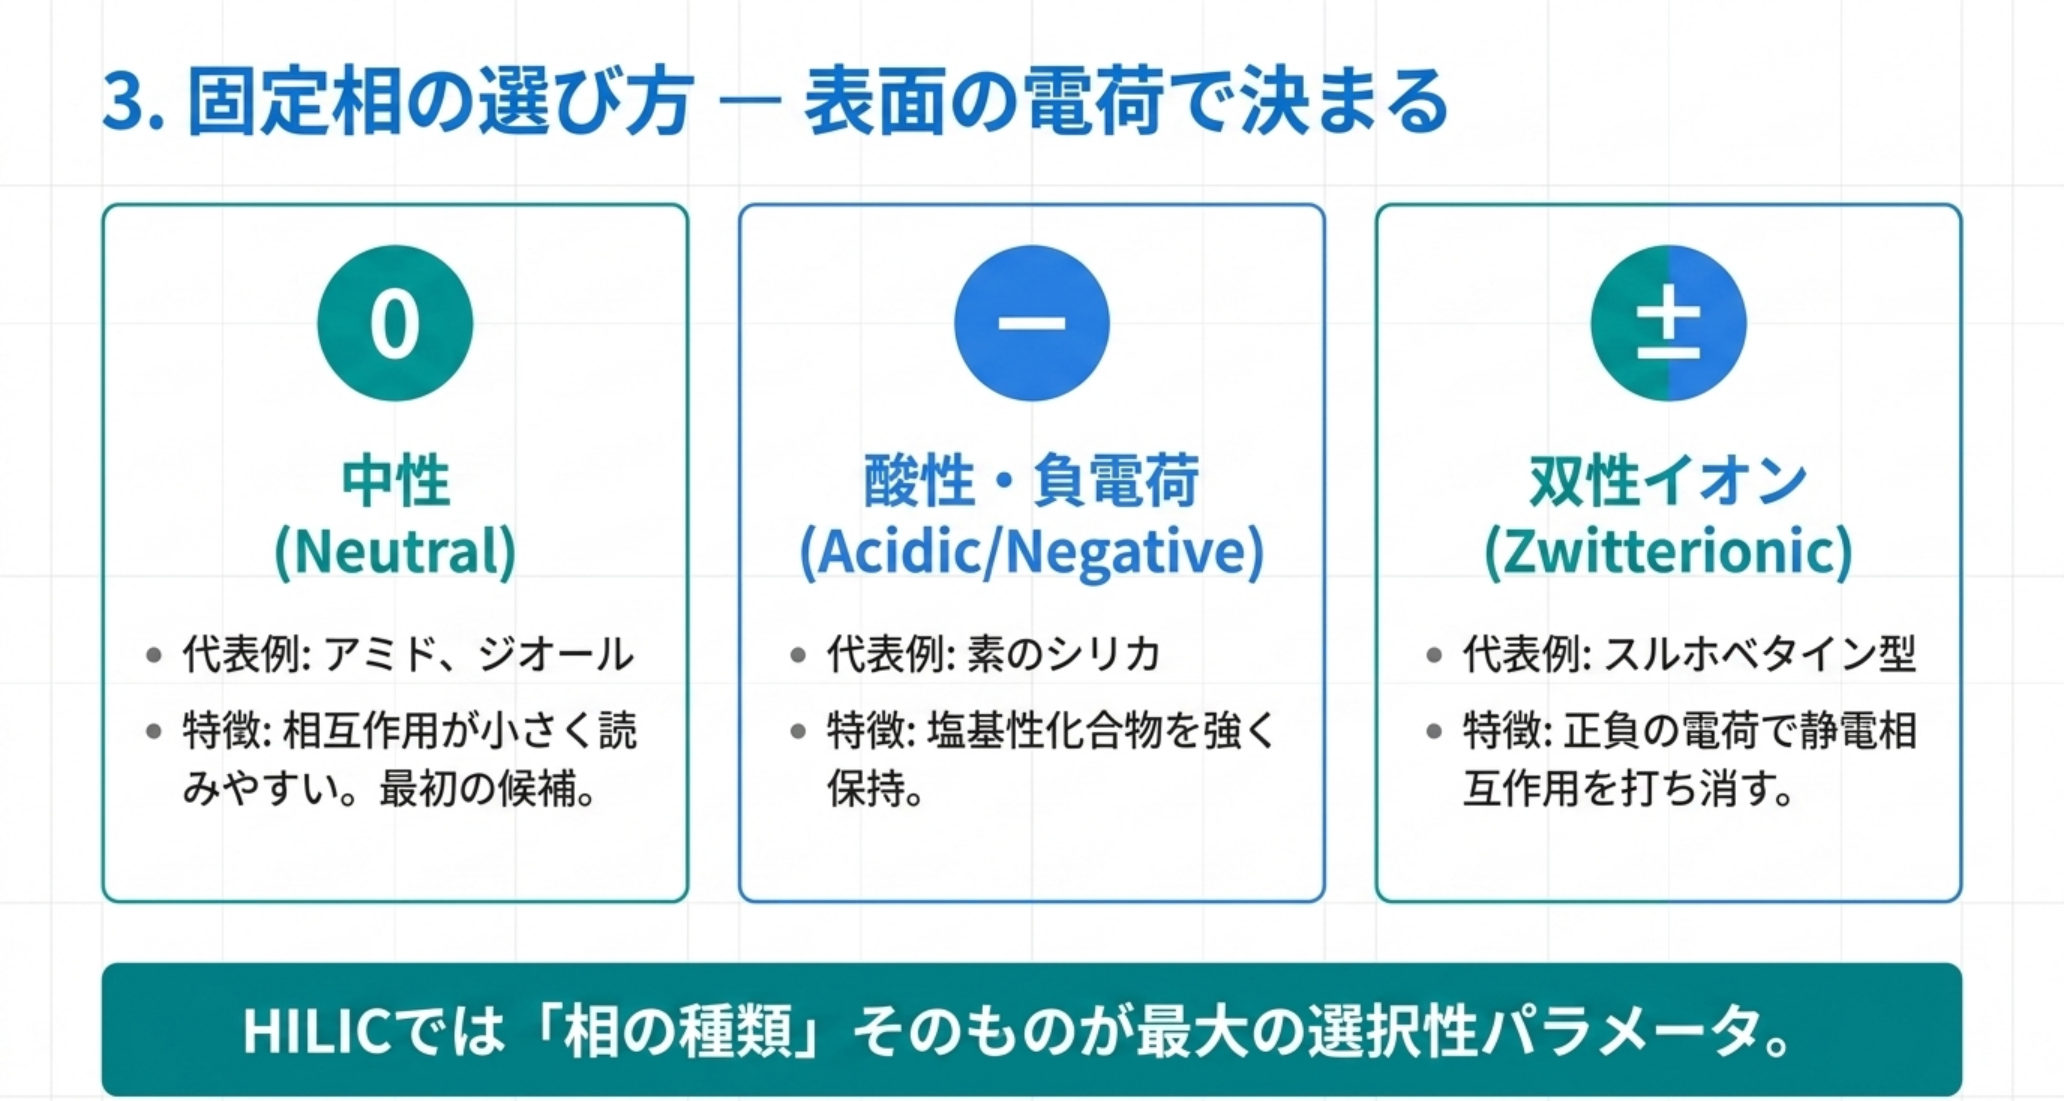
HILICの固定相は、表面の電荷特性で大きく3つに分かれます。
| タイプ | 代表例 | 特徴 |
|---|---|---|
| 中性 | アミド、ジオール、ポリヒドロキシ、ポリビニルアルコール | イオン性の相互作用が小さく、挙動が読みやすい。まず試す候補 |
| 酸性(負電荷) | 素のシリカ | 表面シラノールが解離し、塩基性化合物を強く保持する |
| 双性イオン | スルホベタイン型など | 正負の電荷を併せ持ち、静電相互作用を打ち消し合う設計 |
選び方の実務的な指針はこうなります。
- 分析種が塩基性なら、素のシリカでは保持が強すぎたりピークが暴れたりします。中性相か双性イオン相から入るのが安全です。
- 分析種が酸性なら、負電荷の固定相とは反発します。保持を得るには中性相を検討します。
- 中性の分析種なら、どの相でも比較的素直に振る舞います。
重要なのは、同じ「HILIC」でも相が違えば選択性がまるで違うことです。逆相のC18同士なら製品が変わっても大枠は似ますが、HILICでは相の種類そのものが選択性のパラメータです。カラム選択の考え方の全体像はHPLC/UHPLCカラムの選び方、粒子構造の話はUHPLCカラム技術を参照してください。
4. 移動相 ― アセトニトリルと緩衝液
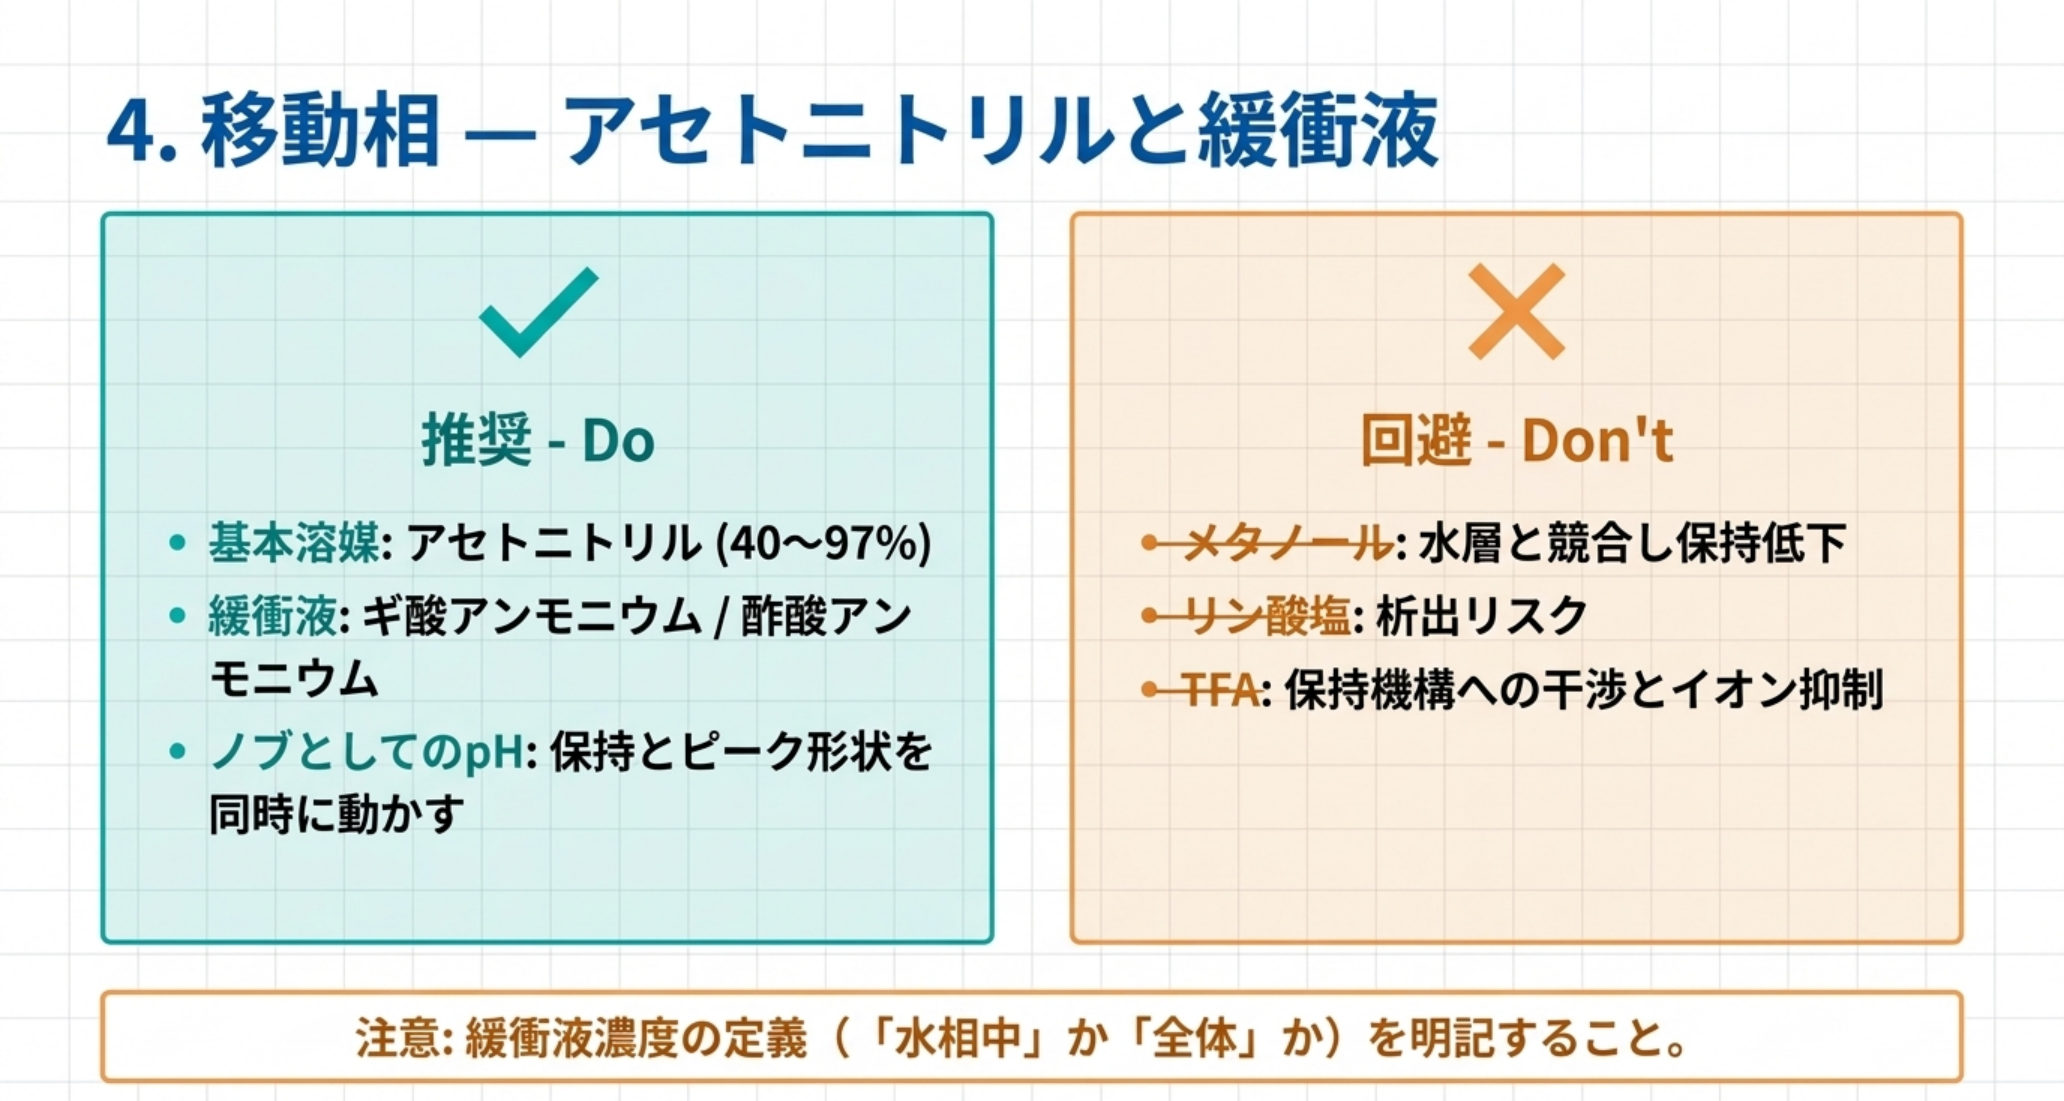
有機溶媒はアセトニトリルが基本です。理由は明快で、アルコール性の水酸基を持たないためです。メタノールのようなプロトン性溶媒は固定相表面の水層と競合し、水層を壊す方向に働きます。溶解性の都合でメタノールを混ぜることはありますが、保持は落ちると考えておくべきです。
緩衝液には揮発性のギ酸アンモニウムや酢酸アンモニウムが使われます。LC-MSとの相性がよく、pH調整もできます。典型的な移動相組成はアセトニトリル40〜97%(水または揮発性緩衝液中)とされています。
避けるべき緩衝液が明確にあります。実務ガイドは、リン酸塩など溶解度の低い緩衝液は析出を防ぐため注意して使うか避けるべきとしています。有機溶媒比率が高いHILICの移動相では、逆相なら問題なく溶ける塩が析出し得るためです。高いpHが必要な場合の代替としてアンモニア水や炭酸アンモニウムが挙げられています。
TFAなどのイオンペア試薬も避けるべきとされます。LC-MSトラブルシューティングで扱ったとおりTFAはイオン抑制を起こしますが、HILICでは保持機構そのものへの干渉もあるためです。
pHは、分析種と固定相の双方の解離状態を変えるため、HILICでは逆相以上に効きます。塩基性化合物を素のシリカで分析する場合、pHを下げてシラノールの解離を抑えれば静電的な保持が弱まり、ピーク形状が改善することがあります。逆にpHを上げれば保持は強まります。pHは保持と形状を同時に動かすノブです。
移動相の作り方で見落とされやすい点があります。水と有機溶媒の混合比は、緩衝液の濃度を「水相中の濃度」で考えるのか「全体の濃度」で考えるのかで倍以上変わります。 手順書にはどちらの定義かを明記しておかないと、施設間で再現しません。
5. 塩濃度 ― 保持を動かす強力なノブ
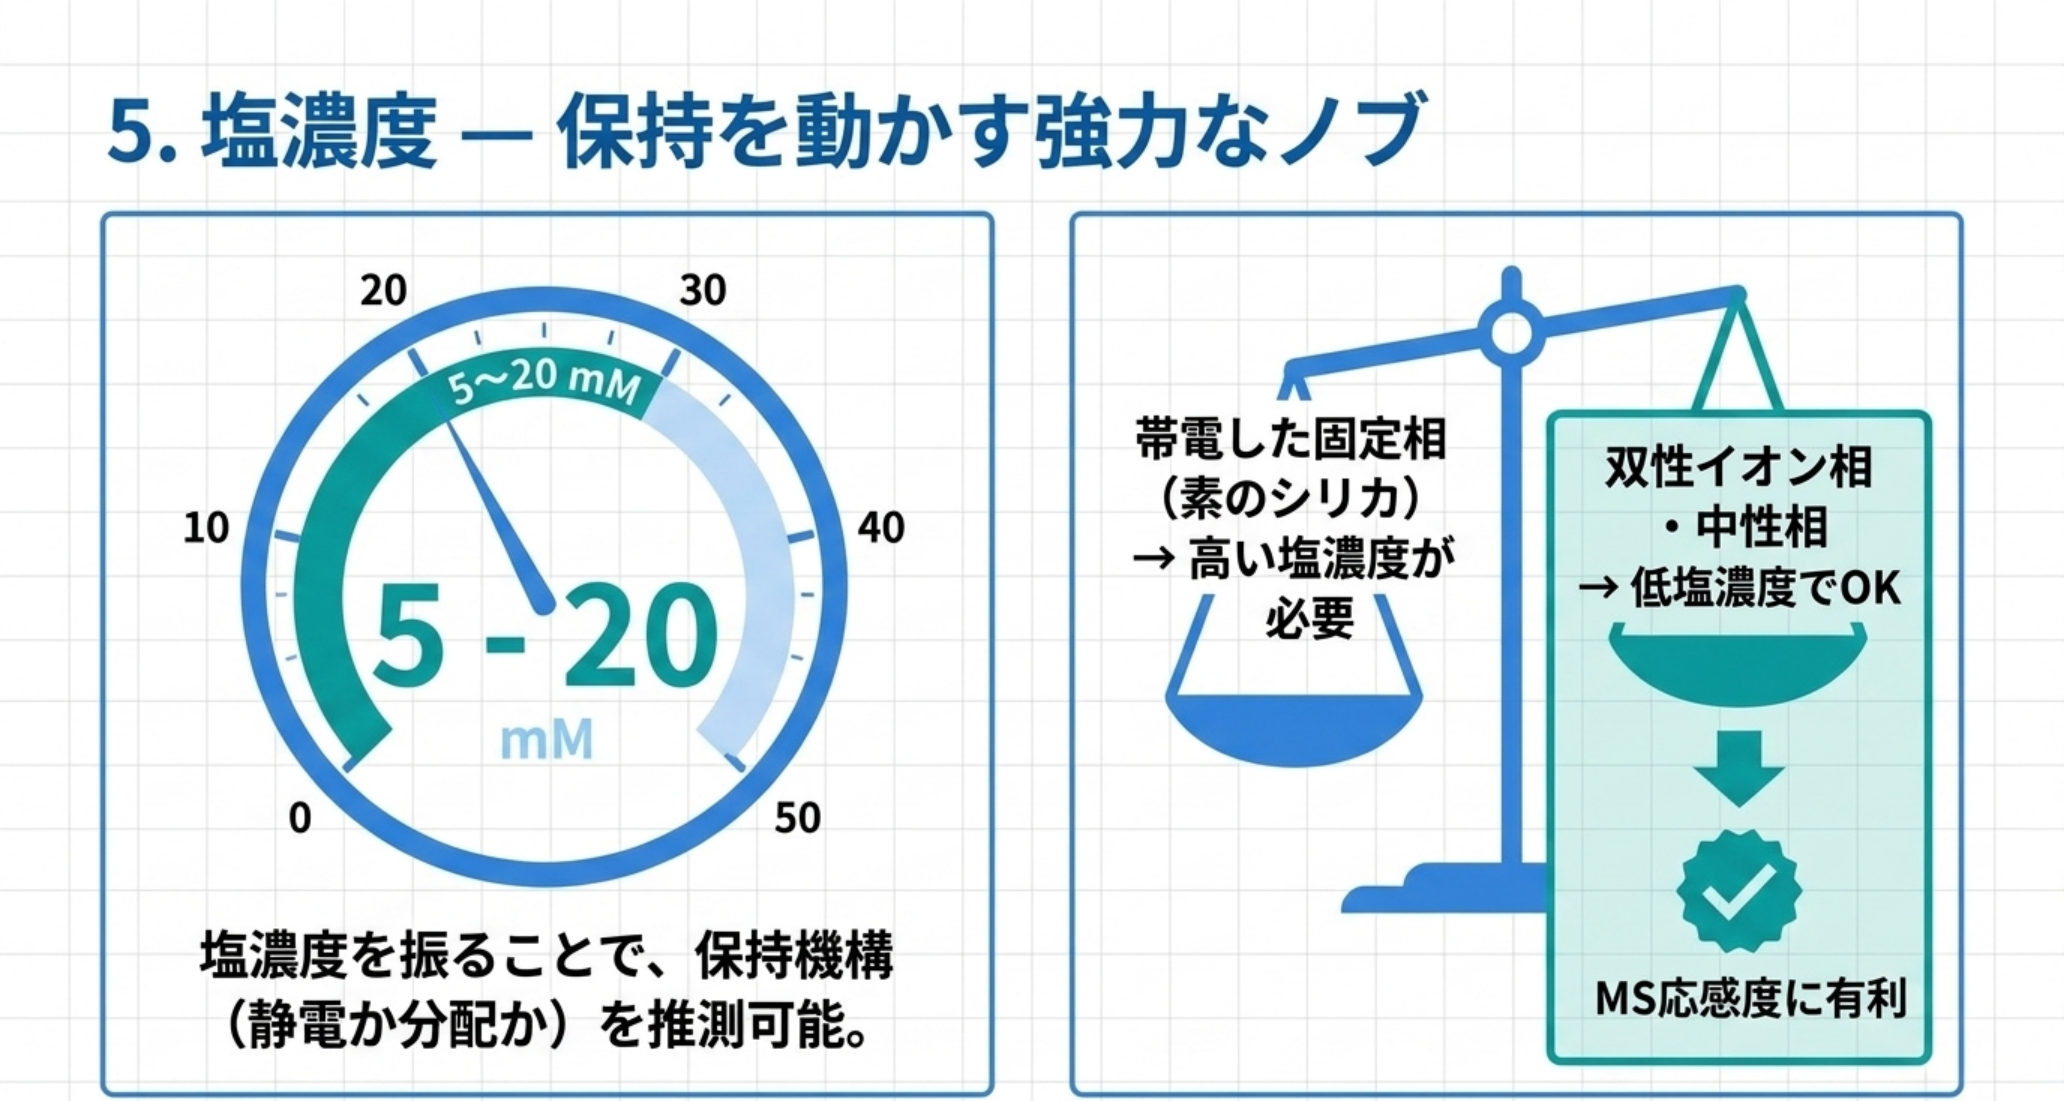
緩衝液の濃度そのものが保持を大きく動かします。メーカーの技術資料では、2 mMから18 mMまでギ酸アンモニウム濃度を変えた例が示されており、保持時間が明確に変化します。
効き方は機構によって分かれます。
- 静電相互作用が効いている場合:塩濃度を上げるとイオンが遮蔽され、静電的な保持が弱まる方向に働きます。
- 分配が効いている場合:塩は水層の性質を変えるため、保持が強まることもあります。
つまり塩濃度を振ってみると、その化合物がどの機構で保持されているかの手がかりが得られます。メソッド開発では、有機溶媒比率とあわせて必ず振るべきパラメータです。
実務ガイドが示す目安は、大半の溶質には5〜20 mMで十分、上限は移動相への溶解度次第で200〜300 mMというものです。
ここで固定相の種類が効いてきます。負または正に帯電した固定相(素のシリカ、アミノ相など)は、中性相や双性イオン相より高い緩衝液濃度を必要とします。 帯電した表面と分析種の静電相互作用を抑えるために塩が要るからです。
逆に言えば、双性イオン相は弱い静電相互作用で済むため低い緩衝液濃度で動かせます。これがMS検出で有利な理由です――塩が少ないほどイオン抑制が小さくなります(LC-MSトラブルシューティング)。MS感度を優先するなら双性イオン相か中性相、という選択の筋道が立ちます。
どのノブから回すか ― 影響の大きさには順序がある
メソッド開発で振るべきパラメータには、効き方の序列があります。査読レビューは影響の大きい順に次のように整理しています。
アセトニトリル含量 > 酢酸アンモニウム濃度 > カラム温度
つまりまず有機溶媒比率、次に塩濃度、温度は最後という順序です。闇雲に振るより効率が上がります。
温度 ― 逆相と逆に動く(ただし例外がある)
カラム温度の影響は比較的小さいとされますが、動き方が逆相と違うので押さえておく価値があります。
一般にHILICでは、カラム温度を上げると保持時間が減少する。これは、高アセトニトリル条件のバルク移動相から水層への親水性分析種の移動が発熱過程であり、低温で有利になるためと解釈されている。
ところが例外があり、それが保持機構の話とつながります。
シリカカラム上の塩基性分析種や、アミノカラム上の酸性分析種は、温度を変えたときに異なる挙動を示すことがある。 保持が主として帯電した分析種と帯電した固定相の強い静電引力に支配されている場合、温度を上げると保持が増加する。この場合、逆符号に帯電した2つの基の間でイオンペアが形成される過程が吸熱過程だからである。
温度を上げたときに保持が伸びるか縮むかで、その化合物の保持が分配寄りか静電寄りかが読めるということです。2節で見た「保持機構は化合物ごとに違う」という話を、温度という実験で確かめられるわけです。塩濃度を振るのと同じく、機構を推測するための診断的な手段として使えます。
6. 試料希釈液 ― HILICで最も事故が多い場所
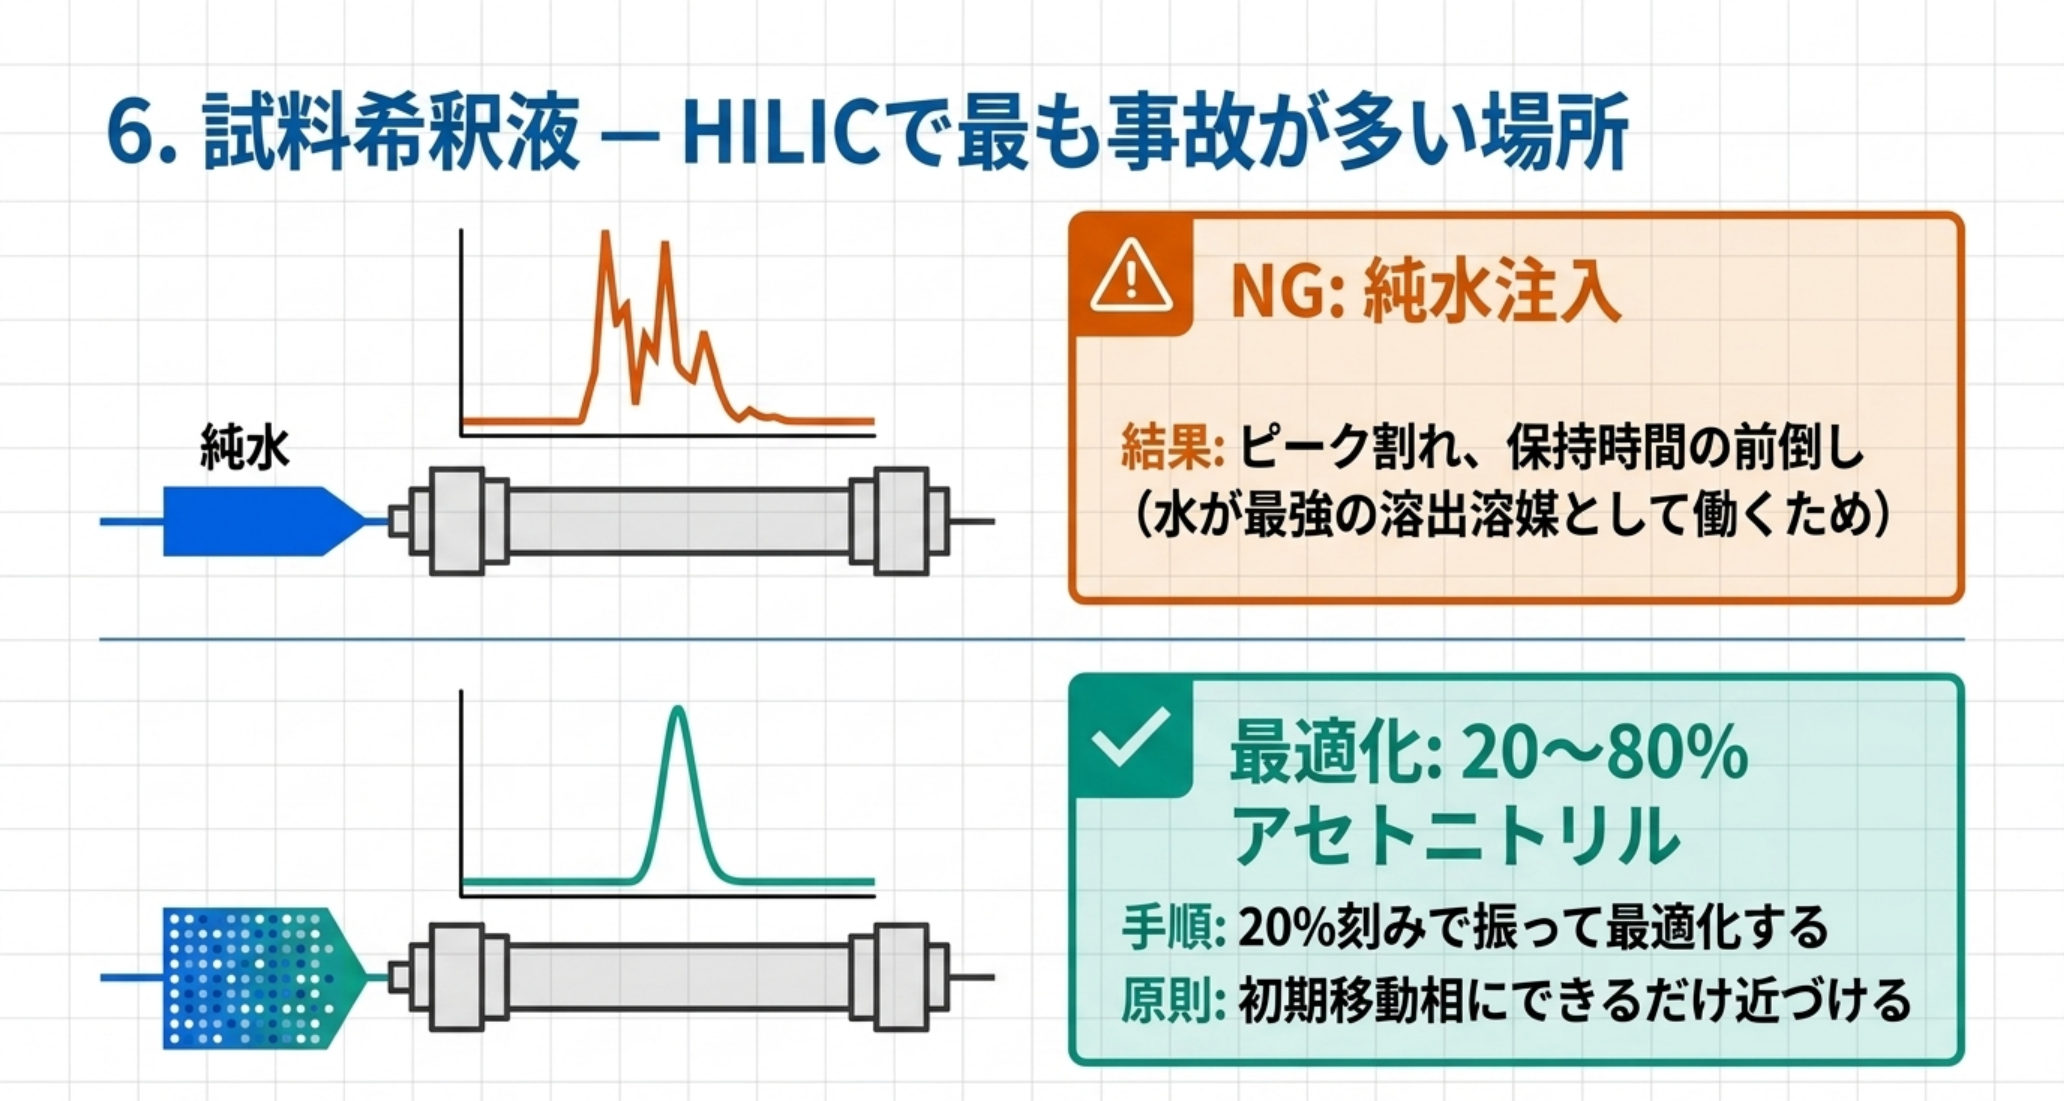
HILICで最も多い失敗が、試料希釈液(サンプル溶媒)のミスマッチです。
逆相では、試料を水に溶かして注入すれば、初期条件(水リッチ)より弱い溶媒なのでカラム入口で濃縮されます。HILICではこれが逆転します。 移動相が有機溶媒リッチなのに試料を純水に溶かして注入すると、注入した水が最も強い溶出溶媒として働き、分析種がカラム入口で保持されずに広がってしまいます。結果はピークの割れ、テーリング、フロンティング、保持時間の前倒しです。
原則はひとつです。試料希釈液は初期移動相にできるだけ近づける。
メーカーのガイドは、アセトニトリルと緩衝液の比率を20%から80%まで20%刻みで振って最適化することを推奨しています。希釈液の影響は分析種ごと、固定相ごと、溶出条件ごとに異なるため、アプリケーション固有の検討になるとされています。
実務上の落としどころは次のとおりです。
- 注入量を減らす。 希釈液のミスマッチが避けられない場合、注入量を絞れば影響は小さくなります。
- 前処理の抽出溶媒を合わせる。 SPEの溶出液がアセトニトリルリッチなら、そのまま注入できることがHILICの利点です。逆に水系で抽出したなら、乾固して再溶解するか希釈します。
- 「水に溶かして注入」を疑う。 ピーク形状が悪いとき、カラムより先に希釈液を疑うのがHILICの定石です。
7. 平衡化 ― 新品カラムに60〜80カラム容量
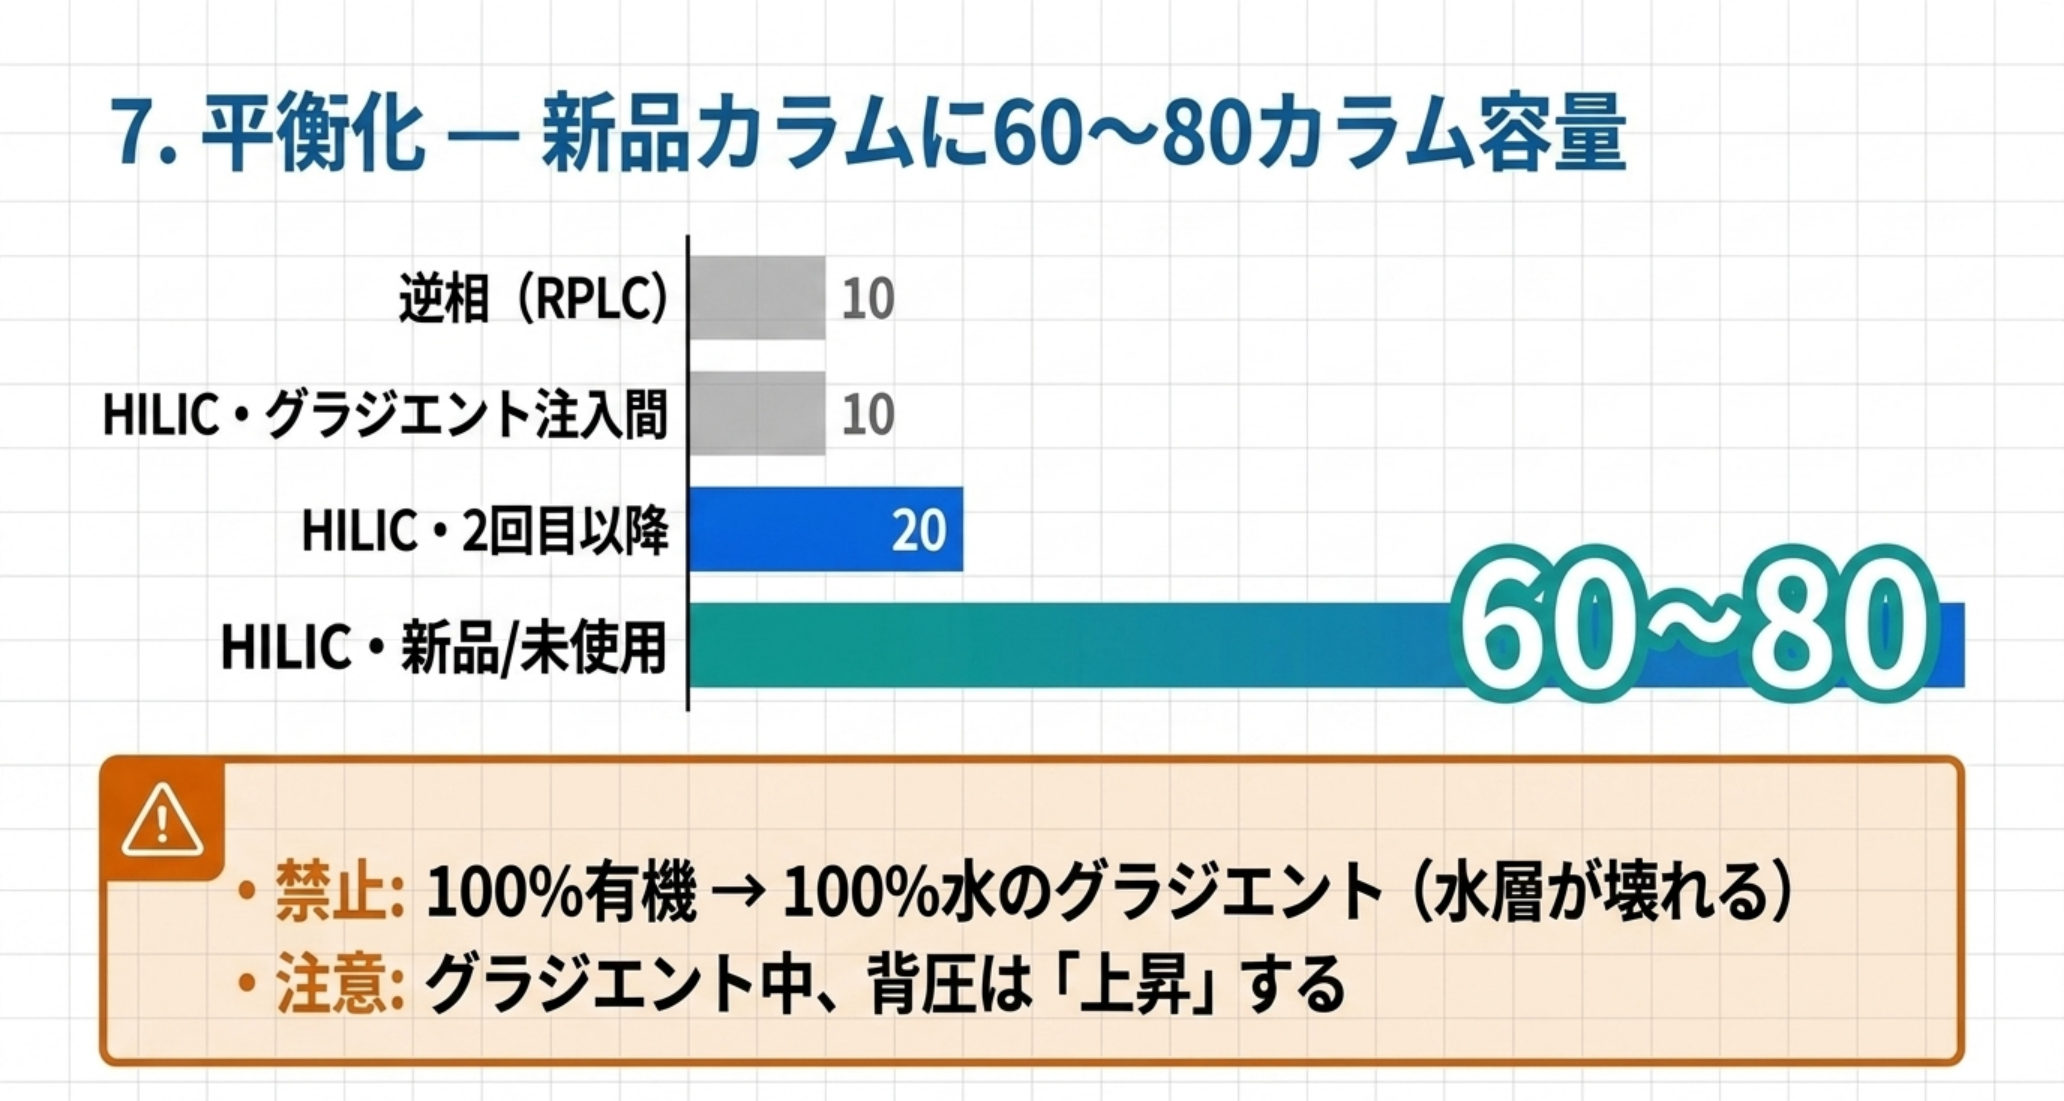
逆相の常識で運用すると必ず失敗するのが平衡化です。
固定相表面に安定した水和層を形成させることが、再現性あるHILICの中核にあります。この層ができるまで保持時間は動き続けます。
メーカーの技術資料が示す目安は具体的です。
| 状況 | 必要なカラム容量 |
|---|---|
| 逆相(参考) | 約 10 カラム容量 |
| HILIC・新品/未使用カラム | 60〜80 カラム容量(水層を最初に形成させるため) |
| HILIC・2回目以降 | 20 カラム容量で安定した保持時間 |
| グラジエントHILIC・注入間 | 約10 カラム容量(初期条件に戻すだけでよいため) |
新品カラムに60〜80カラム容量というのは、逆相の感覚からすると異例の長さです。これが実際に何分になるかは0節で寸法・流量ごとに計算しました(4.6 × 150 mm なら2時間10分、2.1 × 100 mm なら45分)。ここを省くと「最初の数本だけ保持時間がずれる」という現象になり、原因が分からないまま運用に組み込まれてしまいます。
平衡化時間はメソッド開発のパラメータとして扱うべきものです。相の性質・移動相・分析種によって変わるため、開発の段階で「何カラム容量で保持が安定するか」を実測しておくのが正解です。
グラジエントには制約があります。 実務ガイドは明確に警告しています。
HILICのグラジエントを100%有機から100%水系に振ってはならない。
理由は水層です。固定相内の水層は移動相由来なので、その組成に依存します。極端に振ると水層が壊れたり過剰になったりして、再現性が失われます。同じ理由で、HILICの固定相は逆相に比べて速いグラジエントや短い平衡化時間に耐えられないとされています。
もうひとつ、逆相と逆の現象が起きます。グラジエント中にカラム背圧が上昇します。 アセトニトリルは低粘度なので、水の比率が上がるほど移動相の粘度が増すためです。逆相(水リッチから有機を増やす)では背圧が下がっていくのと逆で、装置の耐圧設定に余裕を見ておく必要があります。
カラムの保管にも作法があります。使用後はアセトニトリル:水=7:3(v/v)でフラッシュして緩衝塩を完全に除去し、その後100%イソプロパノールで置換して保管します。塩を残したまま有機溶媒に置換すると析出し、カラムを詰まらせます。製品によって推奨条件は異なり、たとえば双性イオン相では80:20 アセトニトリル / 5 mM 酢酸アンモニウム(pH 6.8)での保管が推奨されている例もあります。カラムに付属する指示書を必ず確認してください。
用語補足:カラム容量は、カラム内の移動相が占める体積。おおまかには「カラムの空隙体積」で、流量で割れば1カラム容量あたりの時間が出る。
8. 応用 ― どこでHILICが選ばれるか
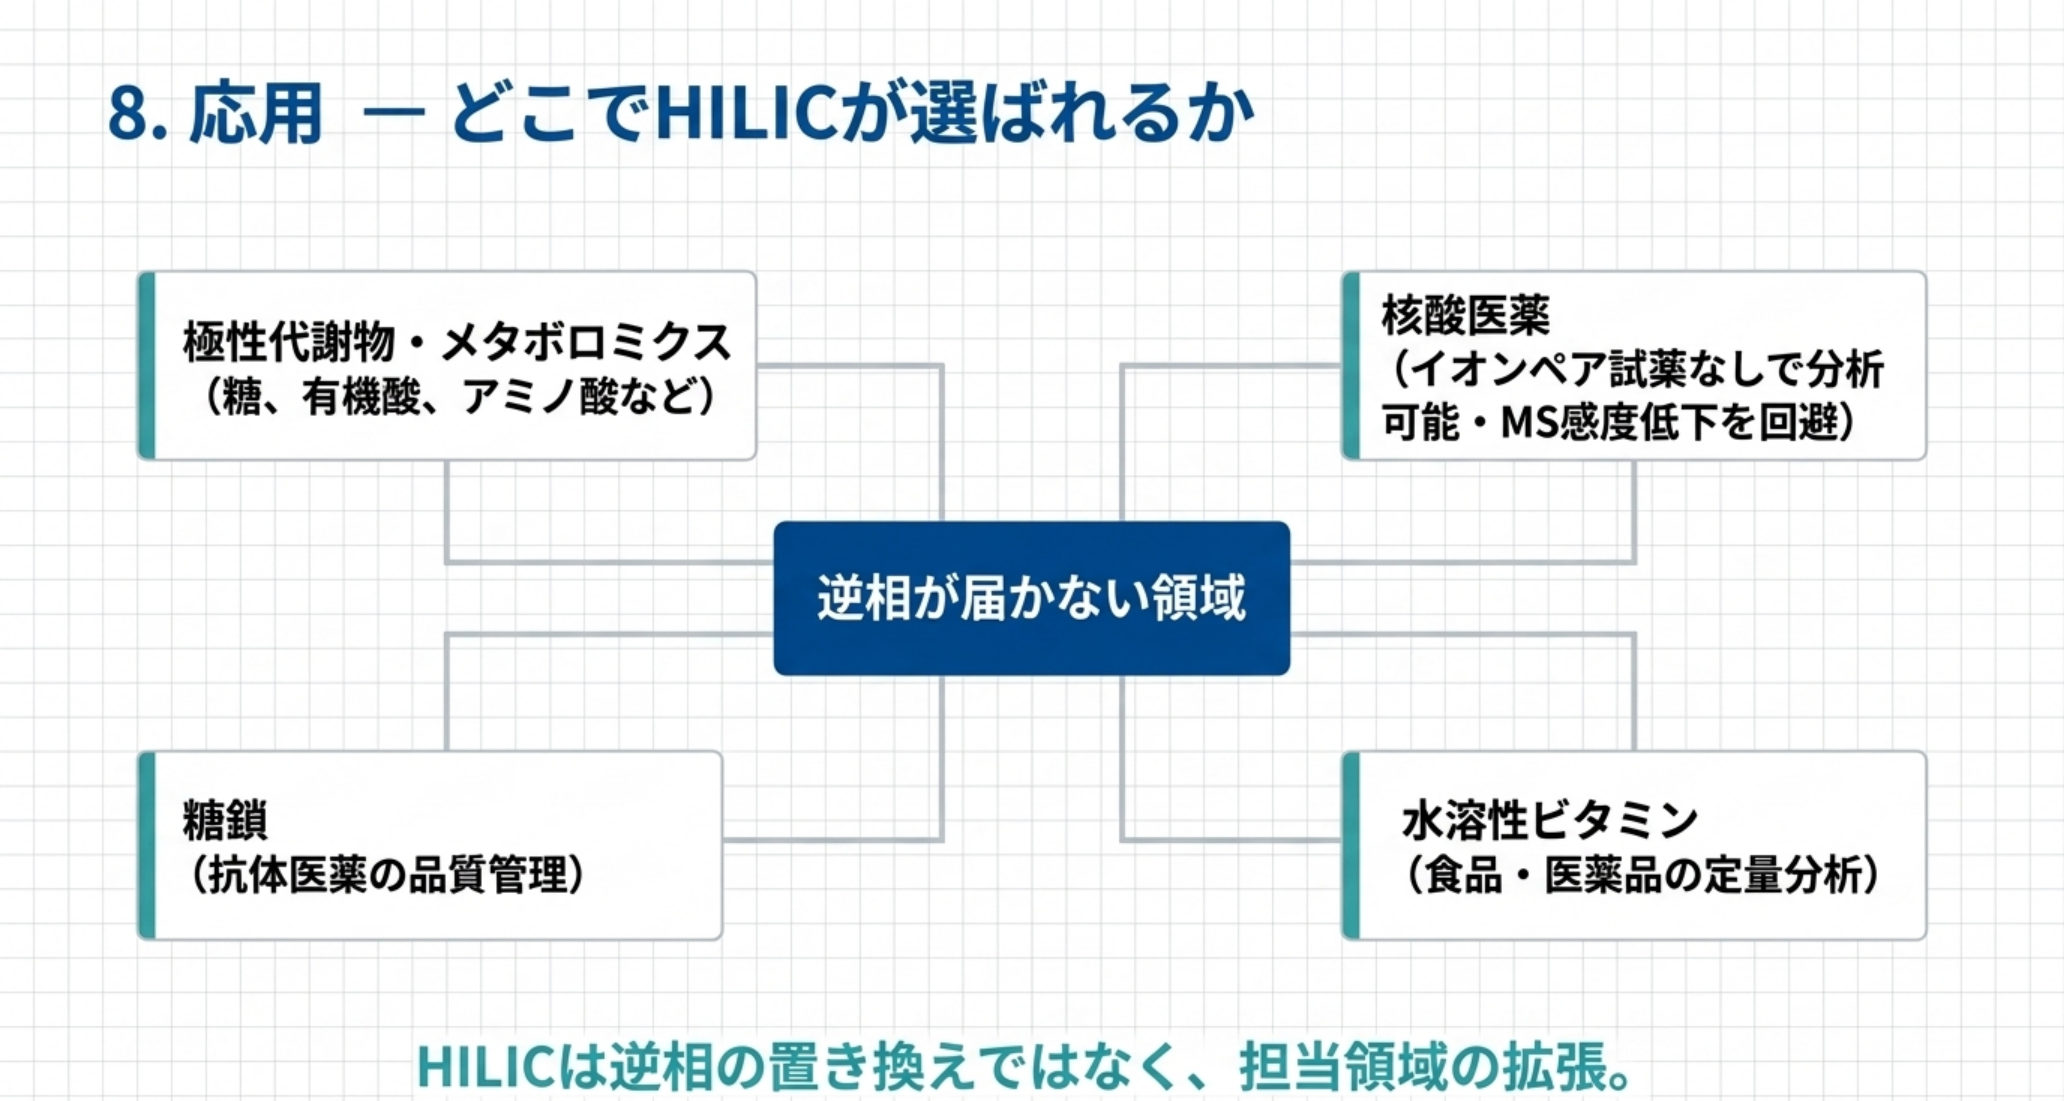
HILICが実際に使われている領域を挙げます。
- 極性代謝物・メタボロミクス:糖、有機酸、アミノ酸、ヌクレオチドなど、逆相で保持しない代謝物群。逆相と組み合わせてカバー範囲を広げる運用が一般的です(AI・機械学習が変える分析化学で扱ったメタボロミクスのデータ解析とも接続します)。
- 核酸医薬(オリゴヌクレオチド):極性が高く多価アニオンであるオリゴ核酸は、イオンペア逆相が主流ですが、HILICはイオンペア試薬を使わずに済むという利点があります。イオンペア試薬による装置汚染とMS感度低下を避けられます(オリゴ核酸医薬の不純物解析)。
- 糖鎖(グリカン):抗体医薬の品質管理で重要な放出糖鎖の分析。糖鎖はまさにAlpertが最初に扱った対象でした。
- 水溶性ビタミン、アミノ酸、核酸塩基:食品・医薬品の定量分析。
- 極性の高い医薬品と代謝物:バイオアナリシスでの適用(ICH M10バイオアナリシス実務 ― ISR の「±20 %」は平均で割る式なので、普通の相対差なら +22 % と −18 % になる【2026年版】)。
共通するのは「逆相では保持しない」という制約から出発している点です。HILICは逆相の置き換えではなく、逆相が届かない領域の担当と位置づけるのが実態に合っています。
9. 分析者の視点 ― 導入と運用の手順
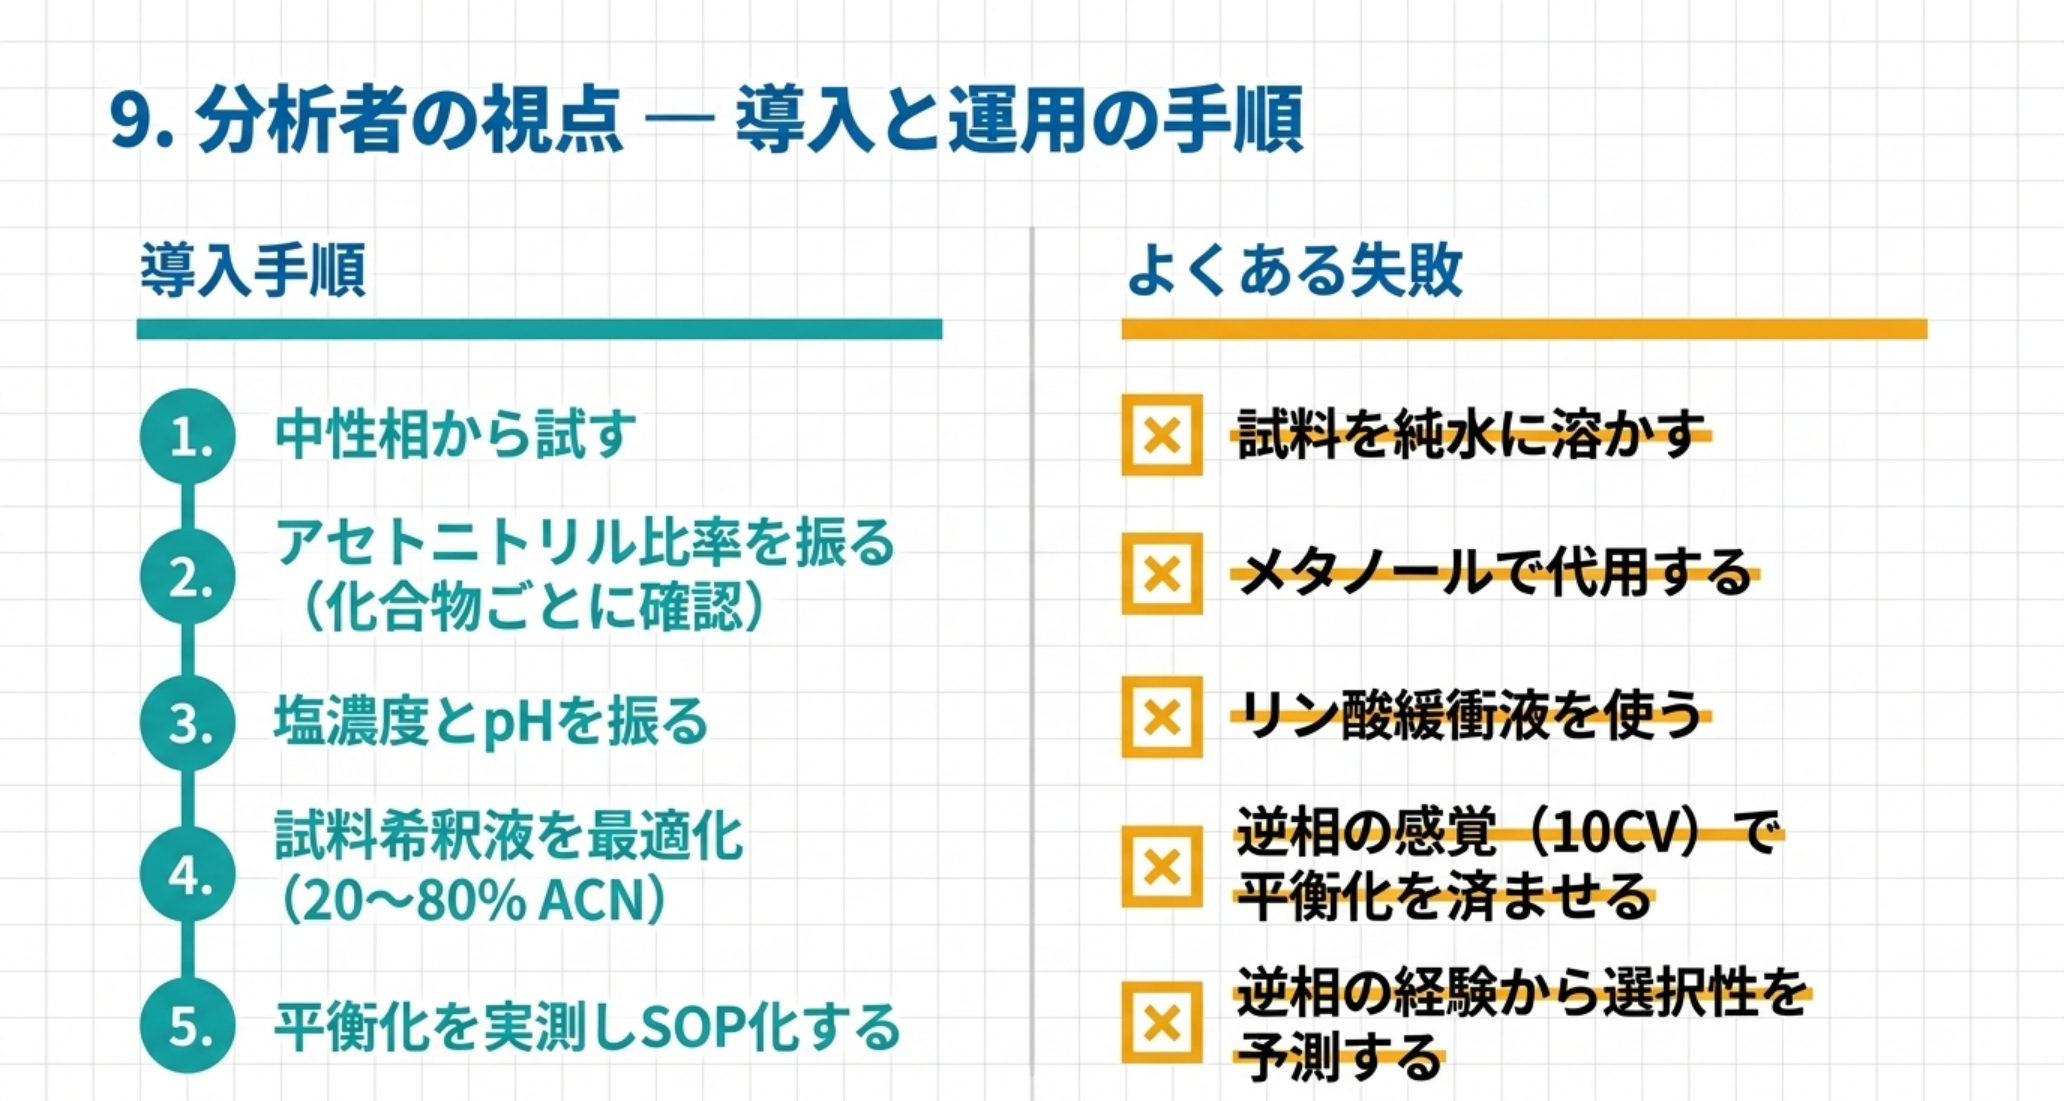
- まず逆相で本当にだめかを確認する。 逆相で保持できるならそちらのほうが運用は楽です。HILICは平衡化と希釈液の管理コストを伴います(0節のとおり、従来型カラムなら新品の立ち上げだけで2時間かかります)。
- 中性相から試す。 アミドやジオールなど中性の相は挙動が読みやすく、出発点に適します。塩基性化合物で素のシリカから入ると苦労します。
- アセトニトリル比率を振る。 高有機(例えば95%)から始めて水を増やしていきます。分配支配か吸着支配かで挙動が違うため、化合物ごとに確認します。影響が最も大きいノブなので最初に振るのが定石です。
- 塩濃度とpHを振る。 保持と選択性が大きく動きます。塩はMS感度とのトレードオフです。温度は最後(影響が相対的に小さい)ですが、上げて保持が伸びるなら静電支配、縮むなら分配支配という機構の診断に使えます。
- 試料希釈液を20%刻みで最適化する。 20〜80%アセトニトリルの範囲。ここを飛ばさない。
- 平衡化を実測する。 新品は60〜80カラム容量、以降は20カラム容量が目安。何カラム容量で安定するかを記録し、SOPに入れます。
- 保管手順を決める。 7:3のアセトニトリル:水で塩を抜き、イソプロパノールで置換。
よくある失敗
- 試料を純水に溶かして注入する。 HILICでは水が最強の溶出溶媒です。ピーク形状の異常はまずここを疑います。
- 平衡化を逆相の感覚(10カラム容量)で済ませる。 保持時間が動き続けます。
- メタノールで代用する。 プロトン性溶媒は水層と競合し、保持を落とします。
- 緩衝液濃度の定義を曖昧にする。 「水相中10 mM」か「全体で10 mM」かで倍違います。
- リン酸緩衝液を使う。 高有機の移動相で析出のリスクがあります。揮発性のアンモニウム塩を使います。
- グラジエントを100%有機→100%水で組む。 水層が壊れます。実務ガイドが明確に禁じています。
- 背圧が下がる前提で装置設定を組む。 HILICはグラジエント中に背圧が上がります。
- 塩基性化合物を素のシリカで無理に押し通す。 相を変えるほうが早い場合が多いです。
- 選択性を逆相の経験から予測する。 HILICは分配・吸着・静電の合成なので、実験で決めるしかありません。
- 温度を逆相の感覚で考える。 HILICでは一般に温度を上げると保持が縮み、静電支配の組み合わせでは逆に伸びます。
まとめ
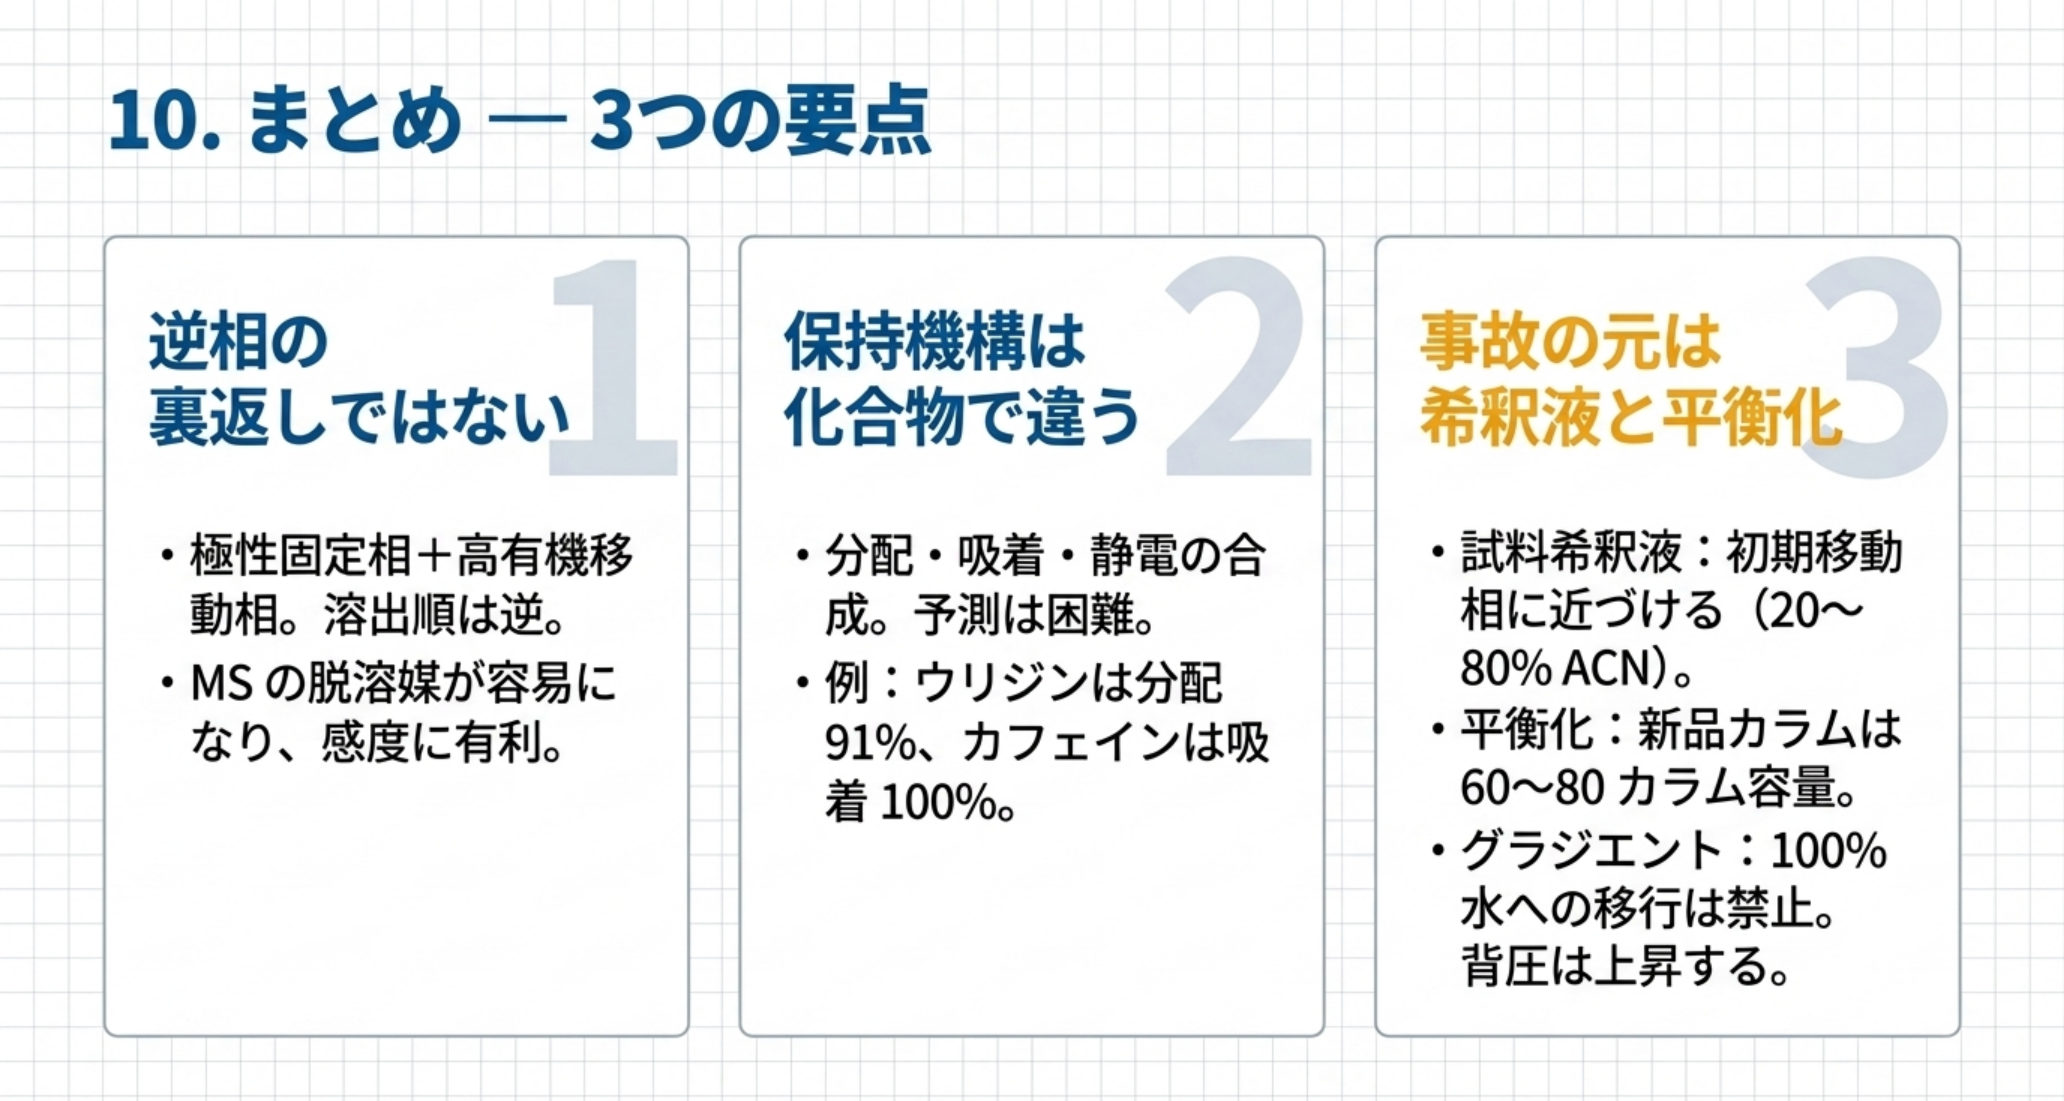
- HILICは逆相の裏返しではない。 極性固定相+高有機移動相で極性化合物を保持し、溶出順は逆相と逆。LC-MSでは脱溶媒が容易になり感度面でも有利です。
- 保持機構は化合物ごとに違う。 定量的な評価では、ウリジンは親水性分配が91%を占める一方、カフェインは100%が表面吸着支配でした。分配・吸着・静電の合成であることが、選択性を予測しにくくしている原因です。
- 事故が起きるのは希釈液と平衡化。 試料希釈液は初期移動相に近づけ(20〜80%アセトニトリルを20%刻みで最適化)、平衡化は新品カラムで60〜80カラム容量、2回目以降は20カラム容量を見込む。逆相の約10カラム容量とは前提が違います。
- 移動相とグラジエントにも固有の制約がある。 緩衝液は5〜20 mMが目安で、リン酸塩は析出のリスクがあるため避ける。帯電した固定相は高い塩濃度を要し、双性イオン相は低塩で動くためMS感度に有利。グラジエントは100%有機→100%水にしない、そして背圧は上昇する。
未確認・限界
- 0 節の総空隙率 0.65 は仮定です。 実際のカラムでは充塡材の細孔率・粒子形状によって 0.6〜0.7 程度の幅があり、この範囲で平衡化時間は ±8 % 動きます。より正確に知りたい場合は、非保持成分の溶出時間(t₀)から実測してください。t₀ × 流量が、そのカラムの 1 カラム容量です。
- 「新品 60〜80 カラム容量/2 回目以降 20 カラム容量/注入間 10 カラム容量」はメーカー技術資料が示す目安であり、規格ではありません。固定相の種類(素のシリカ・アミド・ジオール・双性イオン)、移動相の組成、分析種によって必要量は変わります。自分の系で「何カラム容量で保持時間が安定するか」を実測するのが正解である点は 7 節のとおりです。
- 0 節の表に挙げた流量は、その寸法での一般的な値を筆者が置いたものです。 実際のメソッドの流量を使って計算し直してください。計算式は 0 節のとおりで、表そのものより式のほうが使えます。
- 100 検体バッチの積算は「注入間 10 カラム容量」がそのまま毎回必要だという前提の試算です。実際にはグラジエント終了からの戻り時間に一部が含まれるため、純粋な上乗せ分はこれより小さくなる場合があります。
- HILIC のグラジエント中の背圧上昇について、本記事は定量的な数値を示していません。 アセトニトリル/水混合系の粘度は組成に対して単調ではなく極大を持つことが知られていますが、装置の実圧はカラム・温度・配管でも変わります。耐圧設定の余裕は実測で確認してください。
- 2 節の保持機構(分配か吸着か)は 2023 年の定量的研究に基づく整理で、化合物ごとに寄与が異なるという結論です。特定の化合物がどちらに支配されるかを事前に予測する方法は確立していません。
- カラムの保管条件は製品によって異なります。 本文に挙げたアセトニトリル:水=7:3 でのフラッシュ、100 % イソプロパノールでの保管、双性イオン相の 80:20 アセトニトリル / 5 mM 酢酸アンモニウムはいずれも例であり、付属の指示書が優先します。
- 本記事は 2026 年時点で入手できたメーカー技術資料と論文に基づく整理で、各社の最新固定相を網羅した比較ではありません。
用語集
- HILIC:Hydrophilic Interaction Liquid Chromatography。極性固定相と有機溶媒に富む移動相で極性化合物を保持する分離モード。
- 水和層(水に富んだ層):固定相表面に半固定的に保持される、水が濃縮された層。HILICの保持の場のひとつ。
- 親水性分配:分析種が水和層とバルク移動相の間で分配されることによる保持。
- 表面吸着:分析種が固定相表面と直接相互作用することによる保持。
- 双性イオン相:正電荷と負電荷を併せ持つ固定相。静電相互作用を抑える設計。
- カラム容量:カラム内で移動相が占める体積。平衡化の量を表す単位として使う。
- 試料希釈液(サンプル溶媒):試料を溶かして注入する溶媒。HILICでは初期移動相に近づけることが重要。
- プロトン性溶媒:メタノールのように解離可能な水素を持つ溶媒。HILICでは水和層と競合する。
関連記事
- HPLC/UHPLCカラムの選び方 ― α を 0.05 上げた分を段数で買うなら、カラムは 3.6 倍の長さになる【2026年版】 ― 0 節で扱ったカラム寸法の選択を、分離の側から。細径カラムを選ぶ理由は平衡化だけではありません。
- 2D-LC徹底解説 ― ピークキャパシティの積が「絵に描いた餅」になる理由と、その回避策【2026年版】 ― HILIC × RP が最も直交性の高い組み合わせとされる理由と、そこで必ず起きる溶媒不適合。再平衡がカラム容量で決まる話も同じ構造です。
- グラジエント最適化の実務 ― 勾配を緩める操作は、608 時間かけてもカラムを倍にした 17 分に届かない【2026年版】 ― 0 節で「再平衡に消える時間」を見たあと、残りの時間でグラジエントをどう組むか。
- 移動相・緩衝液調製の実務 ― その pH は、どこで測った値か ― 4〜5 節の緩衝液と塩濃度。高有機溶媒中の pH という HILIC 固有の落とし穴も。
- HPLCトラブルシューティング ― 圧力・保持時間・ピーク形状を体系的に切り分ける【2026年版】 ― 「最初の数本だけ保持時間がずれる」を平衡化不足と診断するための切り分け。
- LC装置本体の選び方 ― カタログの耐圧より、ドウェル容量がメソッドの移管可否を決める【2026年版】 ― 0 節のカラム容量に上乗せされる系側の容積。HILIC では再平衡に直接効きます。
- オリゴ核酸医薬の不純物解析 ― IP-RP・HILIC・2D-LC-MSで複雑なプロファイルを解く ― イオンペア試薬を使わずに済む、という HILIC の実利が最も効く応用。
- 前処理・SPEカラムの選び方 ― pKaで収着剤が決まり、ベッド質量で上限が決まる【2026年版】 ― 6 節の試料希釈液の問題は、前処理の溶出溶媒をどう選ぶかと地続きです。
- マトリックス効果とイオン化抑制の対処 ― 犯人はリン脂質だけではないし、動くし、重水素標識の内標準にも穴がある ― HILIC-MS で感度が上がる理由と、それでも残るマトリックスの影響。
出典
- Guo Y, Baran D. "Hydrophilic Partitioning or Surface Adsorption? A Quantitative Assessment of Retention Mechanisms for Hydrophilic Interaction Chromatography (HILIC)." Molecules 2023, 28(18), 6459 — https://pmc.ncbi.nlm.nih.gov/articles/PMC10535837/
- Advanced Chromatography Technologies / MAC-MOD Analytical「ACE HILIC Method Development Guide」 — https://www.mac-mod.com/wp-content/uploads/HILIC-Method-Development-Guide.pdf
- Restek「How to Avoid Common Problems with HILIC Methods」 — https://discover.restek.com/articles/GNAR2716/how-to-avoid-common-problems-with-hilic-methods/
- Thermo Fisher Scientific「Hydrophilic Interaction Liquid Chromatography HPLC and UHPLC Columns」 — https://www.thermofisher.com/us/en/home/industrial/chromatography/liquid-chromatography-lc/hplc-uhplc-columns/hilic-hplc-columns.html
- Greco G, Letzel T. "Main Interactions and Influences of the Chromatographic Parameters in HILIC Separations." Journal of Chromatographic Science(パラメータの影響の序列および温度依存性) — https://afin-ts.de/wp-content/uploads/2025/03/LetzelPub.13_RR5.pdf
- Merck SeQuant「A Practical Guide to HILIC — Including ZIC®-HILIC applications」 — https://www.nestgrp.com/pdf/Zp1/Sp1/ZH_hbk.pdf
- LCGC International「Hydrophilic-Interaction Chromatography: An Update」 — https://www.chromatographyonline.com/view/hydrophilic-interaction-chromatography-update