血漿中の薬物濃度を測る――バイオアナリシスは、医薬品開発でもっとも定量精度が問われる分析のひとつです。その結果が薬物動態パラメータになり、承認申請の根拠になります。
この分野のルールがすでに切り替わっています。ICH M10ガイドラインが2024年12月4日に国内通知され、従来の2通知は廃止されました。旧通知でもよいとされた移行期間も、令和7年(2025年)9月30日をもって対象範囲が終わっています。
本記事は、通知と原文を根拠に、いま適用されている判定基準を実務の順に整理します。
この記事の読み方:1〜3節は制度と全体像で、規制対応の担当者向けの事実確認です。4〜8節は現場の分析者向けに、条文の数値と受入基準に踏み込みます。専門用語は初出時に短く補足します。
注意:本記事は要点解説です。実運用にあたっては必ず通知の別添であるガイドライン原文をご確認ください。
0. 先に一つ ― ISR の「±20 %」は、普通の相対差ではない
本文に入る前に、実務で計算を間違えやすい一点を先に置きます。ISR(実試料再分析、8 節)の判定基準です。 英語版の原文は、乖離度をこう定義しています。
The percent difference between the initial concentration and the concentration measured during the repeat analysis should be calculated in relation to their mean value using the following equation: % difference = (repeat value − initial value) ÷ mean value × 100 (ICH M10, 5. Incurred Sample Reanalysis)
分母は初回値ではなく、初回値と再分析値の平均です。この違いは基準の厳しさに直結します。 再分析値 ÷ 初回値の比を r とすると、乖離度は (r − 1) ÷ ((r + 1)/2) なので、±20 % に収まる r は(筆者計算)
- 上側:r = (2 + 0.2) ÷ (2 − 0.2) = 1.222
- 下側:その逆数 = 0.818
普通の相対差でいえば「+22.2 % から −18.2 % まで」が許容範囲です。初回値を分母に置いて「±20 % を超えた」と判定すると、 本来合格の試料を不合格に数えてしまいます。リガンド結合法の ±30 % なら r = 1.353、+35.3 %/−26.1 % です。
| 判定基準(平均を分母) | 許される比 r | 普通の相対差(高い側) | 同(低い側) |
|---|---|---|---|
| クロマトグラフィー ±20 % | 1.222 | +22.2 % | −18.2 % |
| リガンド結合法 ±30 % | 1.353 | +35.3 % | −26.1 % |
(筆者計算)
平均を分母にする式には理由があります。どちらを「正しい値」とみなすかを決めずに済むからです。初回値で割れば、初回が低く出た試料ほど 乖離度が大きく出る。平均で割れば、2 つの値の入れ替えに対して符号が反転するだけで大きさは変わりません。 ISR は「どちらが正しいか」を決める試験ではなく「再現するか」を見る試験なので、この式が選ばれています。
1. 国内実施の状況 ― 旧2通知の廃止と移行期間の終了
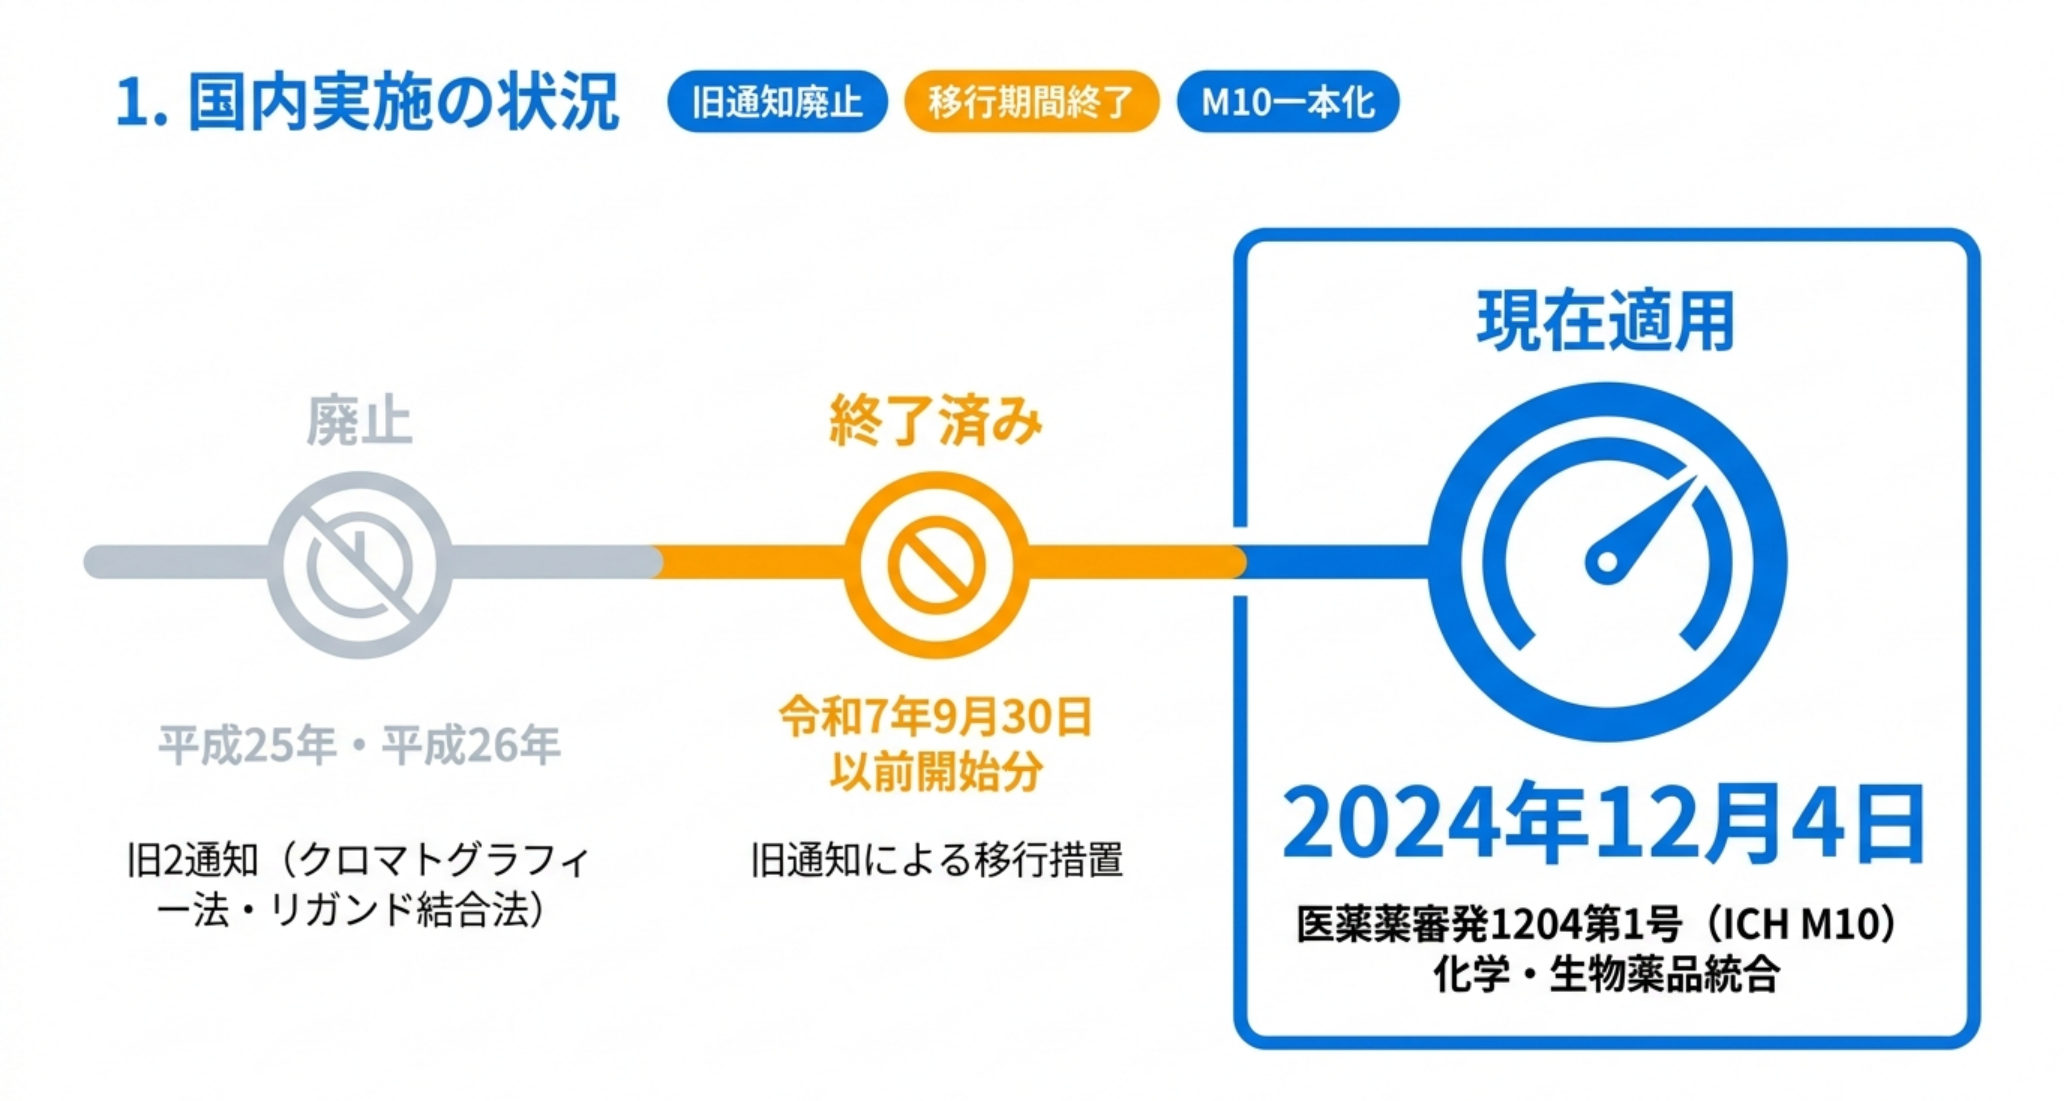
令和6年(2024年)12月4日、医薬薬審発1204第1号として、厚生労働省医薬局医薬品審査管理課長から「生体試料中薬物濃度分析法バリデーション及び実試料分析に関するガイドライン」が通知されました。ICH M10の国内実装です。
この通知には3つの重要な帰結があります。
(1) 従来の2通知が廃止された
これまでバイオアナリシスは、次の2本立てで運用されてきました。
- 平成25年7月11日 薬食審査発0711第1号「医薬品開発における生体試料中薬物濃度分析法のバリデーションに関するガイドライン」(クロマトグラフィー法)
- 平成26年4月1日 薬食審査発0401第1号「医薬品開発における生体試料中薬物濃度分析法(リガンド結合法)のバリデーションに関するガイドライン」
通知は明記しています。「本通知の適用に伴い、旧通知は廃止します。」
(2) 移行措置はすでに終了している
ただし、令和7年9月30日以前に開始された生体試料中薬物濃度分析は、旧通知に基づいた場合も医薬品の製造販売承認申請に際し添付すべき資料とすることができることとします。
2025年9月30日以前に開始された分析が対象でした。この日付はすでに過ぎています。つまりこれから始める分析はM10に従う以外の選択肢がありません。旧通知ベースのSOPが残っているなら、それは改訂されているべき状態です。
(3) 化学薬品と生物薬品が1本のガイドラインに統合された
旧通知はクロマトグラフィー法とリガンド結合法で別文書でしたが、M10は両方を1つのガイドラインに収めています。9つの章(はじめに/一般的原則/クロマトグラフィー/リガンド結合法/ISR/パーシャル及びクロスバリデーション/考慮すべき追加事項/文書化/用語集)という構成です。
2. 適用範囲 ― どこまでがM10の世界か
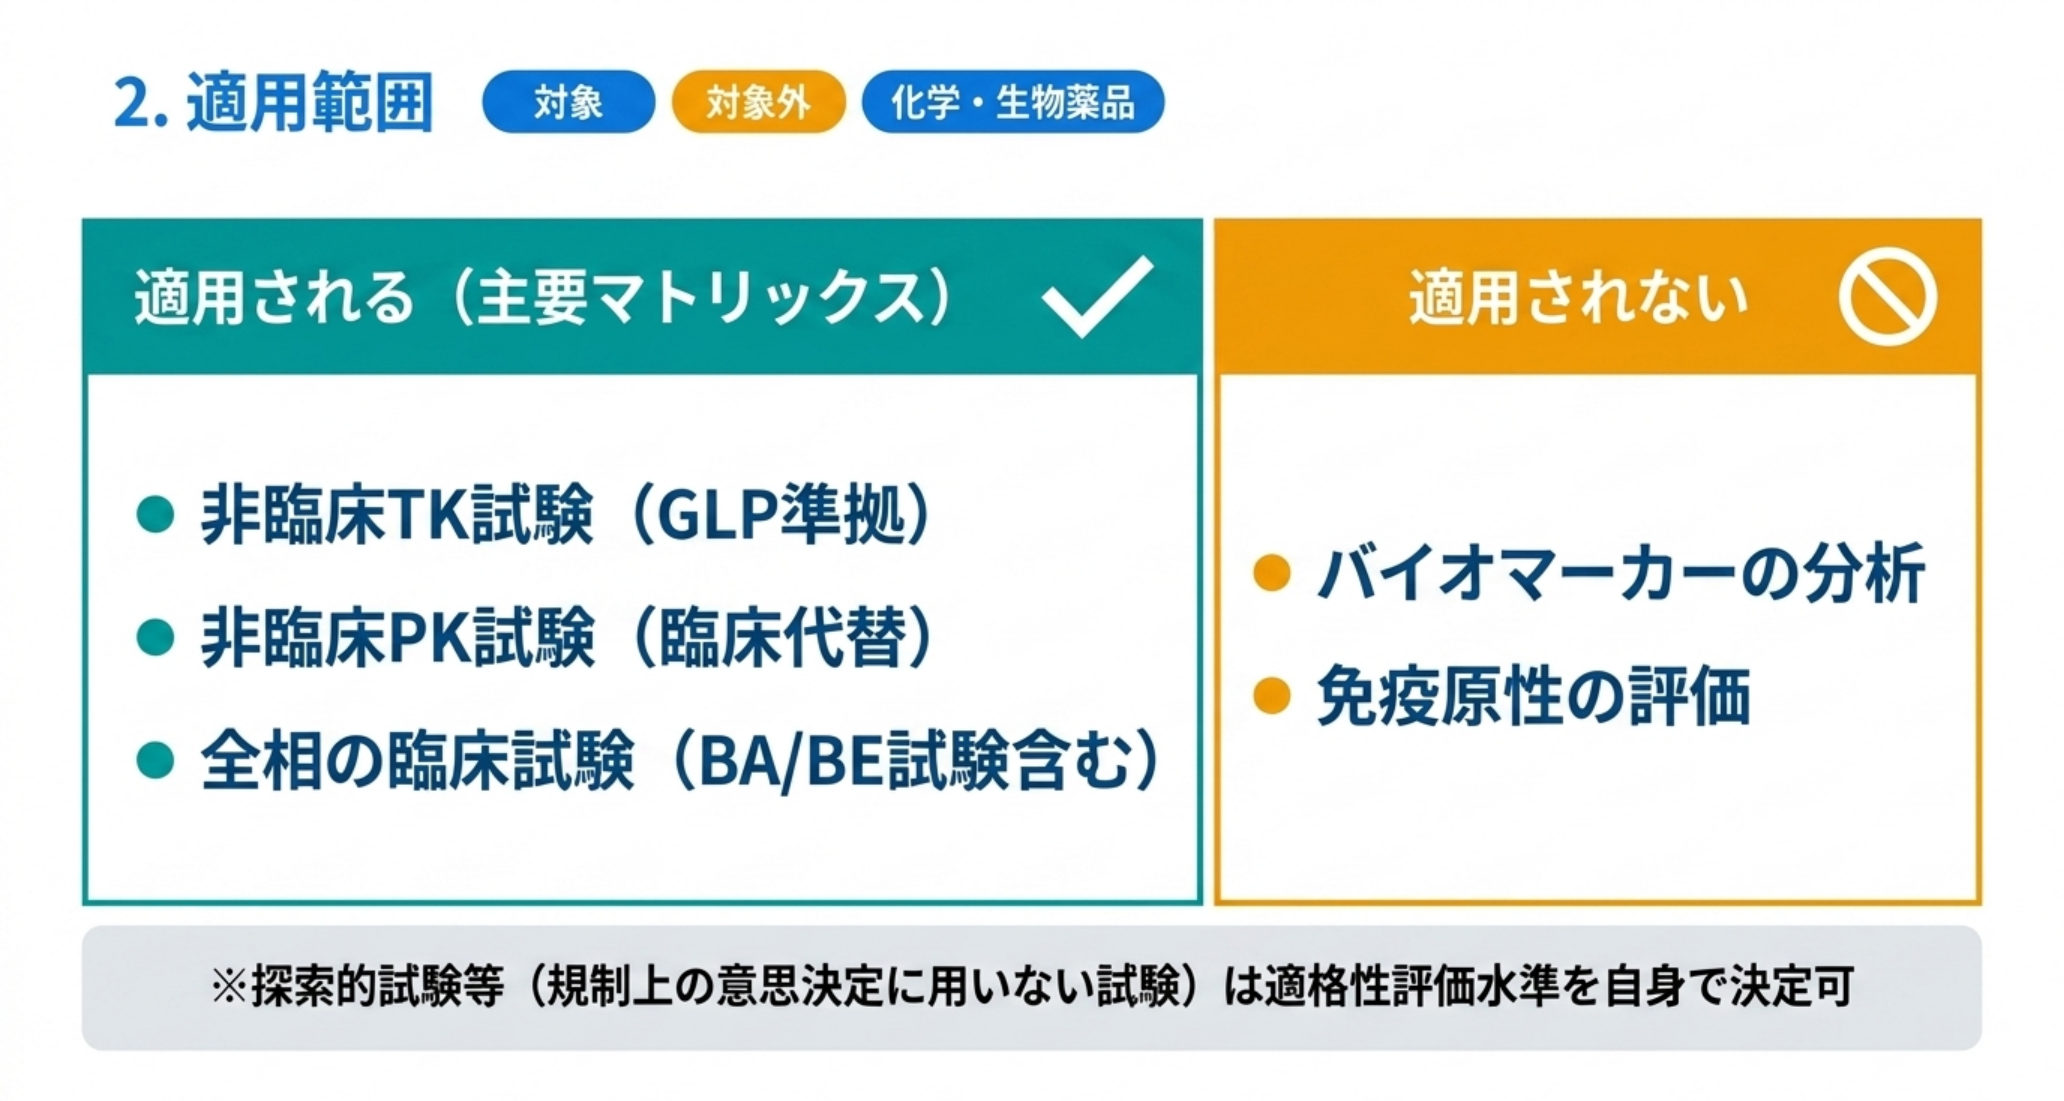
条文は適用範囲を明確に線引きしています。
適用されるもの
- GLPの原則に従って実施される非臨床トキシコキネティクス(TK)試験
- 臨床試験の代替として位置づけられる非臨床薬物動態(PK)試験
- 比較バイオアベイラビリティ/生物学的同等性(BA/BE)試験を含む、すべての相の臨床試験
対象試料は「血液、血漿、血清、その他の体液、組織」など、化学薬品及び生物薬品とその代謝物の濃度測定です。分析法としてはリガンド結合法(LBA)と、通常は質量分析法(MS)と組み合わせて用いられるLC・GCなどのクロマトグラフィーによる定量分析が対象です。
適用されないもの
- バイオマーカーの分析
- 免疫原性の評価に用いる分析法
また、規制当局に提出しない試験や、規制上の意思決定に用いられない試験(探索的試験など)については、「申請者は社内の意思決定に用いる分析法の適格性評価の水準を自身で決定してもよい」とされています。探索段階までフルバリデーションを課す必要はない、という現実的な線引きです。
なお主要なマトリックスについてはフルバリデーションが求められ、その他の付加的な位置づけのマトリックスは必要に応じて実施します。GLP/GCP準拠の試験では、実試料分析においてもそれら基準の要件を満たすことが求められます。
3. 3種類のバリデーション ― フル・パーシャル・クロス
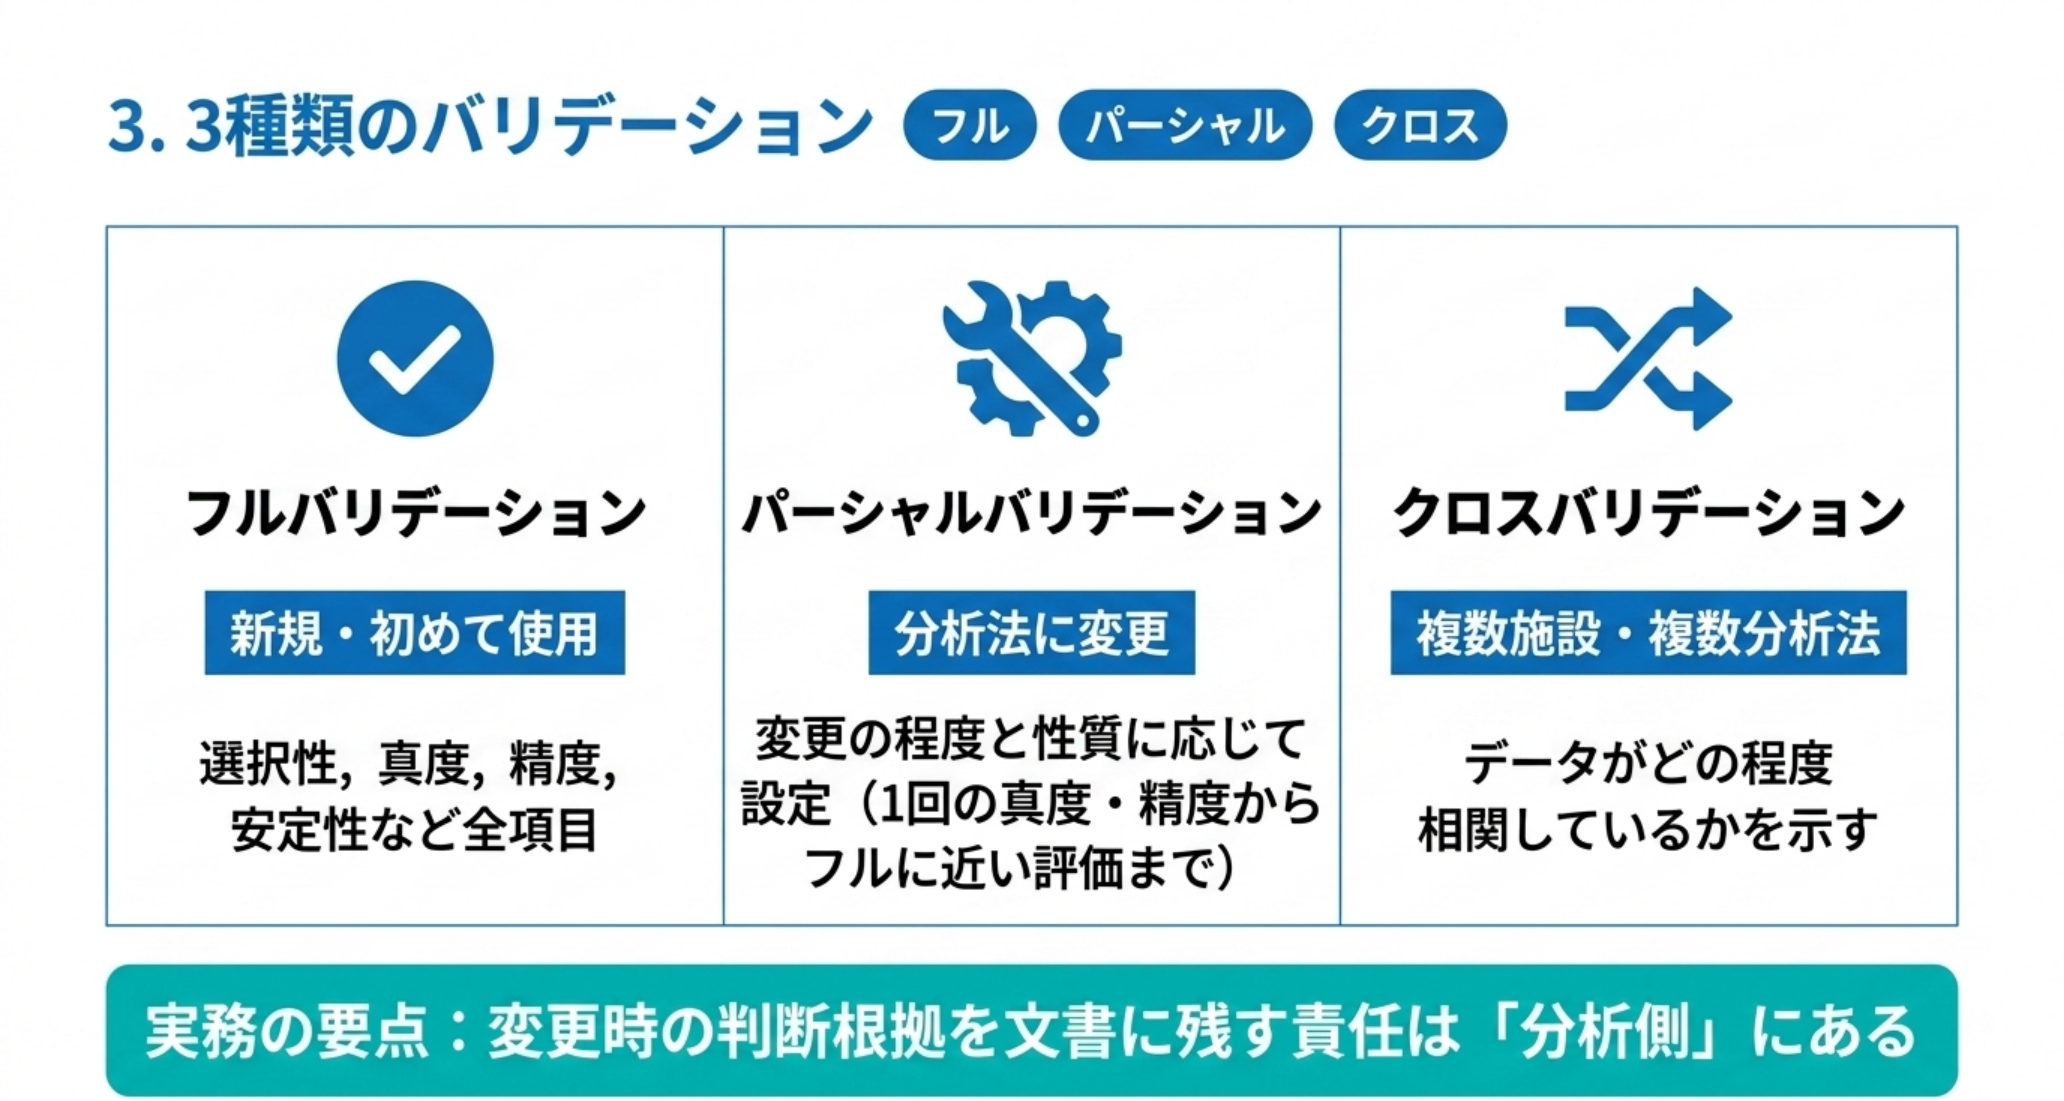
M10は目的別に3種類を使い分けます。
フルバリデーション ― 新規の分析法、または初めて使用する分析法に対して実施します。クロマトグラフィーでは、選択性、特異性、マトリックス効果、検量線(応答関数)、定量範囲、真度、精度、キャリーオーバー、希釈の妥当性、安定性、再注入再現性を含む必要があります。
リガンド結合法では、特に正当な理由がない限り特異性、選択性、検量線、定量範囲、真度、精度、キャリーオーバー、希釈直線性、安定性を評価します。平行性は適切な実試料が入手できた段階で評価できます。
パーシャルバリデーション ― フルバリデーション済みの分析法に変更を加えたときに、その影響を評価します。条文いわく「1回の真度及び精度測定からフルバリデーションに近い評価まで、様々な場合がある」。評価項目は変更の程度と性質に応じて設定します。
クロスバリデーション ― 複数の分析法、および/または複数の分析施設が関わる場合に、報告されたデータがどの程度相関しているかを示すために実施します。
実務的な含意:分析施設を変える、装置を替える、前処理を変えるといった場面でどこまでやるかが悩みどころですが、M10は「変更の程度と性質に応じる」という原則を置いています。裏を返せば、判断の根拠を文書に残す責任は分析側にあるということです。
バリデーションに用いるマトリックスは、抗凝固剤及び添加剤を含め、分析対象の実試料と同じマトリックスを用います。組織・脳脊髄液・胆汁のような希少マトリックスや遊離型薬物の測定では代替マトリックスも使えますが、科学的な妥当性を示す必要があります。なお年齢・民族・性別の違いは、同一種内であれば一般に異なるマトリックスとはみなされません。
4. 検量線 ― 6濃度以上と「75%ルール」
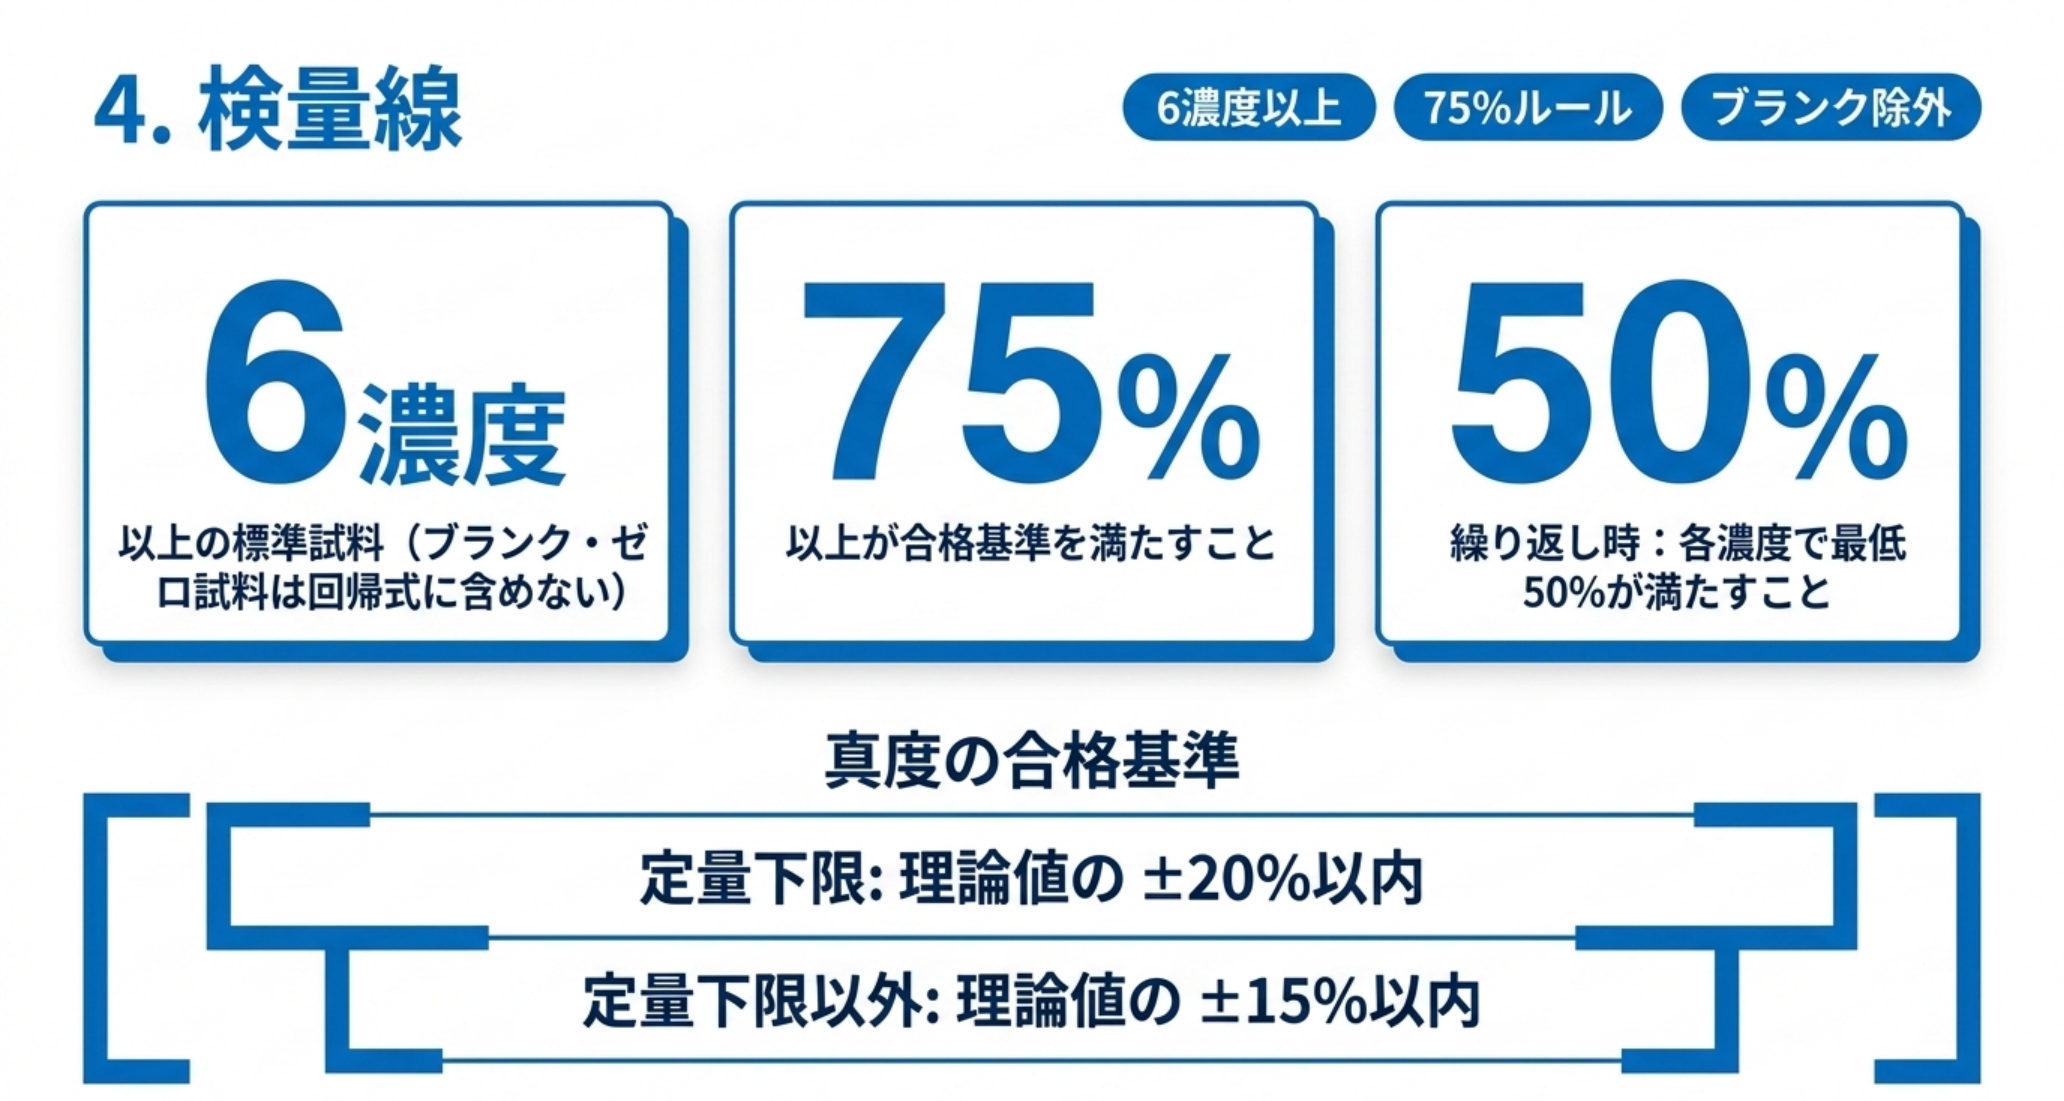
検量線の構成が明確に規定されています。
検量線は、ブランク試料、ゼロ試料(ISを添加したブランク試料)、並びに定量下限及び定量上限を含む6濃度以上の検量線用標準試料から構成される。
重要な注意点として、回帰式の算出にブランク試料とゼロ試料を含めてはいけません。
判定基準は次のとおりです。
| 項目 | 基準 |
|---|---|
| 各検量線用標準試料の真度 | 定量下限で理論値の±20%以内、定量下限以外で±15%以内 |
| 全体の合格率 | 検量線用標準試料の75%以上、かつ少なくとも6濃度が基準を満たすこと |
| 繰り返し分析する場合 | 濃度ごとに少なくとも50%が基準を満たすこと |
基準を満たさない標準試料は棄却し、その試料を除いて回帰分析を含めて再評価します。ただし、真度及び精度を評価する分析単位で定量下限または定量上限の繰り返し分析結果がすべて棄却された場合は、その分析単位を棄却し、原因を特定しなければなりません。次の分析単位でも満たせない場合は、バリデーション再開前に分析法を変更します。
バリデーションでは数日間に少なくとも3回の分析単位を繰り返し、採用された検量線をすべて報告します。検量線は少なくとも1回は使用時に新たに添加調製した標準試料で作成し、その後は凍結保存したものを安定性が保証された期間内に使えます。
用語補足:定量下限(LLOQ)は定量範囲の下端、定量上限(ULOQ)は上端の濃度。分析単位(ラン)は、一連の試料をまとめて分析する単位。
5. 真度及び精度 ― ±15%と、n=5×3分析単位
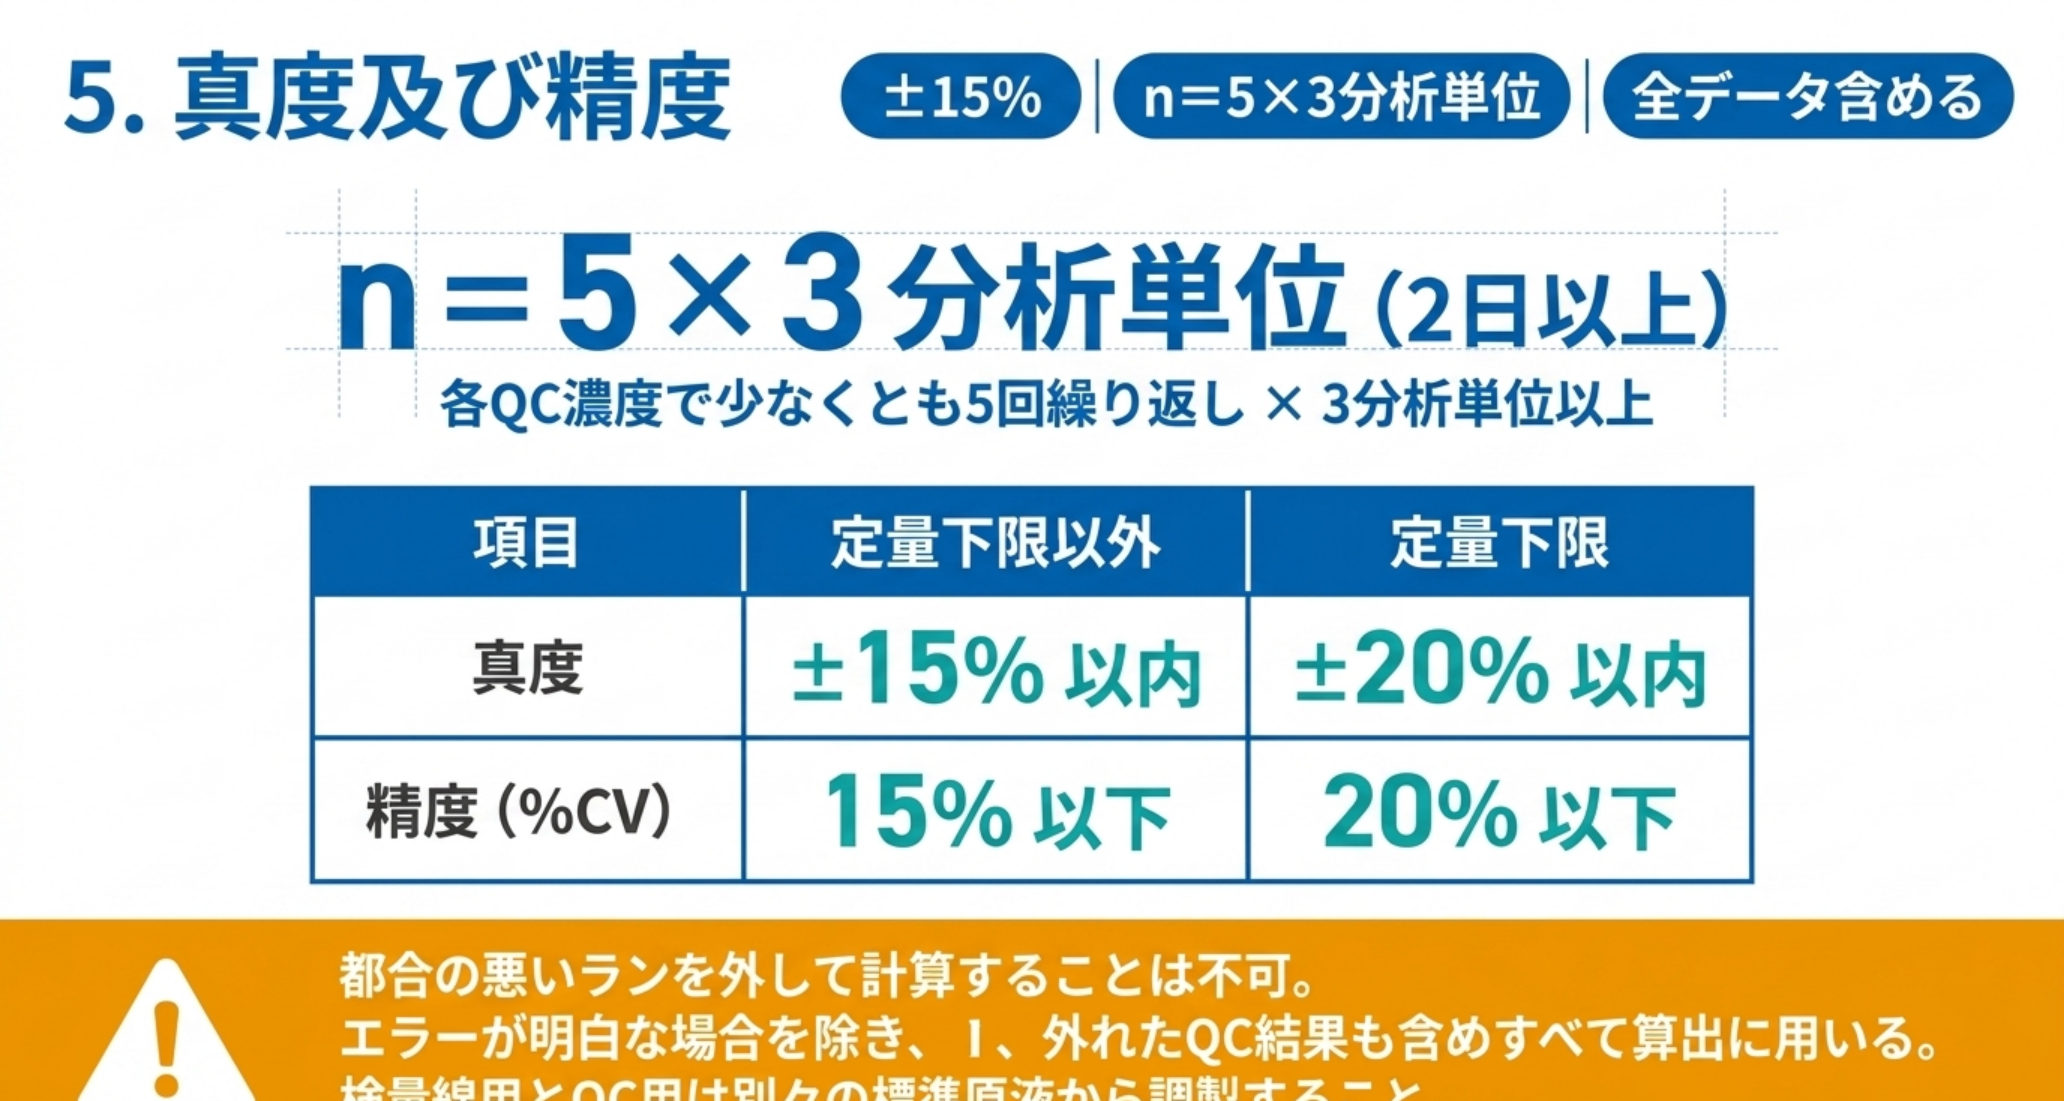
バイオアナリシスの中核となる基準です。
評価の設計
- 分析単位内:分析単位ごとに、各QC濃度あたり少なくとも5回の繰り返し分析
- 分析単位間:各濃度のQC試料を、少なくとも2日をかけ3分析単位以上で分析
さらに条文は、実試料分析で想定される分析単位と同等のサイズの分析単位を少なくとも1回は分析して、分析単位内での経時的な変化を評価することを推奨しています。「小さいランでだけ通る」メソッドを排除する趣旨です。
判定基準
| 項目 | 定量下限以外 | 定量下限 |
|---|---|---|
| 真度 | 理論値の±15%以内 | 理論値の±20%以内 |
| 精度(%CV) | 15%以下 | 20%以下 |
データの扱いに関する規定が厳格です。
報告する分析法バリデーションのデータ、並びに真度及び精度の算出結果には、エラーが明白で記録が残されている場合を除き、判定基準を外れたQC試料の結果を含む、すべての結果を含めるべきである。
さらに、分析単位内の判定基準を満たせなかった分析単位があっても、各QC濃度における分析単位内のすべての値を用いて真度及び精度を算出すべきとされています。都合の悪いランを外して計算することは認められません。
QC試料の調製にも注意が要ります。分析法の性能と関連しないバイアスを避けるため、検量線用標準試料とQC試料は別々の標準原液から調製すべきです。同一原液から作る場合は、その原液の真度と安定性が検証されている必要があります。
6. 実試料分析の受入基準 ― 「2/3かつ各濃度50%」
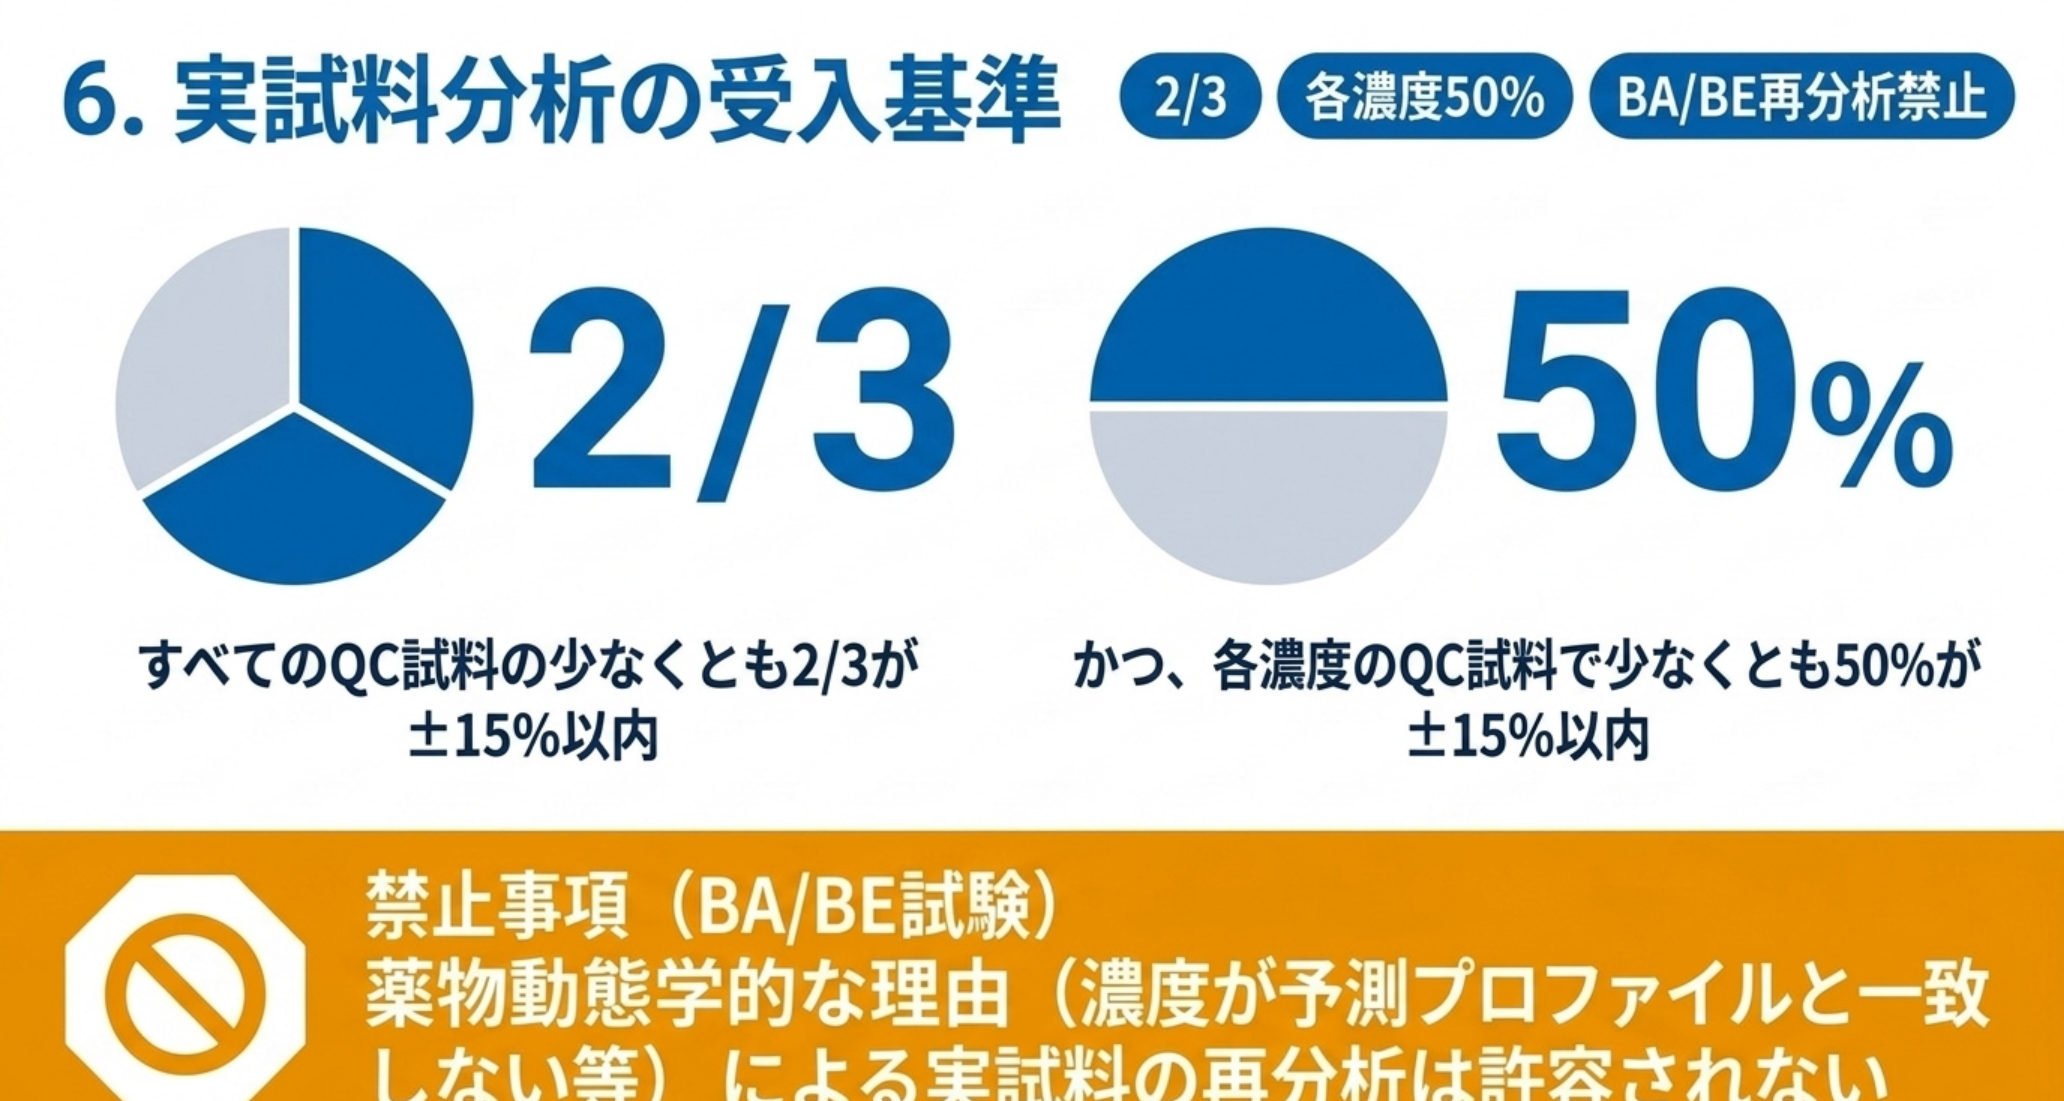
バリデーションを通した後、実際に検体を測るときの合否基準は別に定められています。
バリデーションにおける真度及び精度以外の分析単位では、すべてのQC試料の少なくとも3分の2、かつ各濃度のQC試料における少なくとも50%が、理論値の±15%以内でなければならない。
これがいわゆる「2/3かつ各濃度50%」ルールです。3濃度×2重測定=6個のQCなら、4個以上が±15%以内で、かつ各濃度で1個以上が入っていなければなりません。
この 2 つの条件がどう効くかは、外れ方を数えると見えます。6 個のうち 2 個が外れる組み合わせは 15 通り。そのうち同じ濃度の 2 個がそろって外れる 3 通りだけが不合格で、 残り 12 通り(80 %)は合格です(筆者計算)。同じ 4 個合格でも、外れ方によって合否が変わるわけで、 「2/3」は個数の条件、「各濃度 50 %」は偏りの条件と役割が分かれています。QC が特定の濃度でだけ崩れているなら、それは偶然のばらつきではなく その濃度域に固有の問題(検量線の端、マトリックス、キャリーオーバー)を示しています。片方の濃度だけで固まって落ちると、総数を満たしていても不合格になります。
定量範囲についても運用規定があります。
少なくとも2つのQC試料濃度が、測定された実試料の濃度範囲内に入らなければならない。
実試料の測定値が予期せず検量線の一端に集まってしまった場合は、分析を中止し、継続する前に定量範囲を狭める(=パーシャルバリデーション)、QC濃度を変更する、または測定値の範囲内にQC濃度を追加する、のいずれかを行います。ただし最適化前に分析した実試料を再分析する必要はありません。
実試料の再分析については、理由・回数・報告値の選択基準を試験計画書またはSOPに事前に定義しておく必要があります。条文は再分析してよい理由を具体的に列挙しています(分析単位の棄却、定量上限超過、機器の不具合、投与前試料に定量可能な分析対象物質が確認された場合など)。
そして重要な禁止事項があります。
比較BA/BE試験については、薬物動態学的な理由(例えば、試料の濃度が予測されるプロファイルと一致しない)による実試料の再分析は、試験結果に偏りを生じさせる可能性があるため許容されない。
「値がおかしいから測り直す」は、BA/BE試験では明確に禁止されています。
7. マトリックス効果とキャリーオーバー
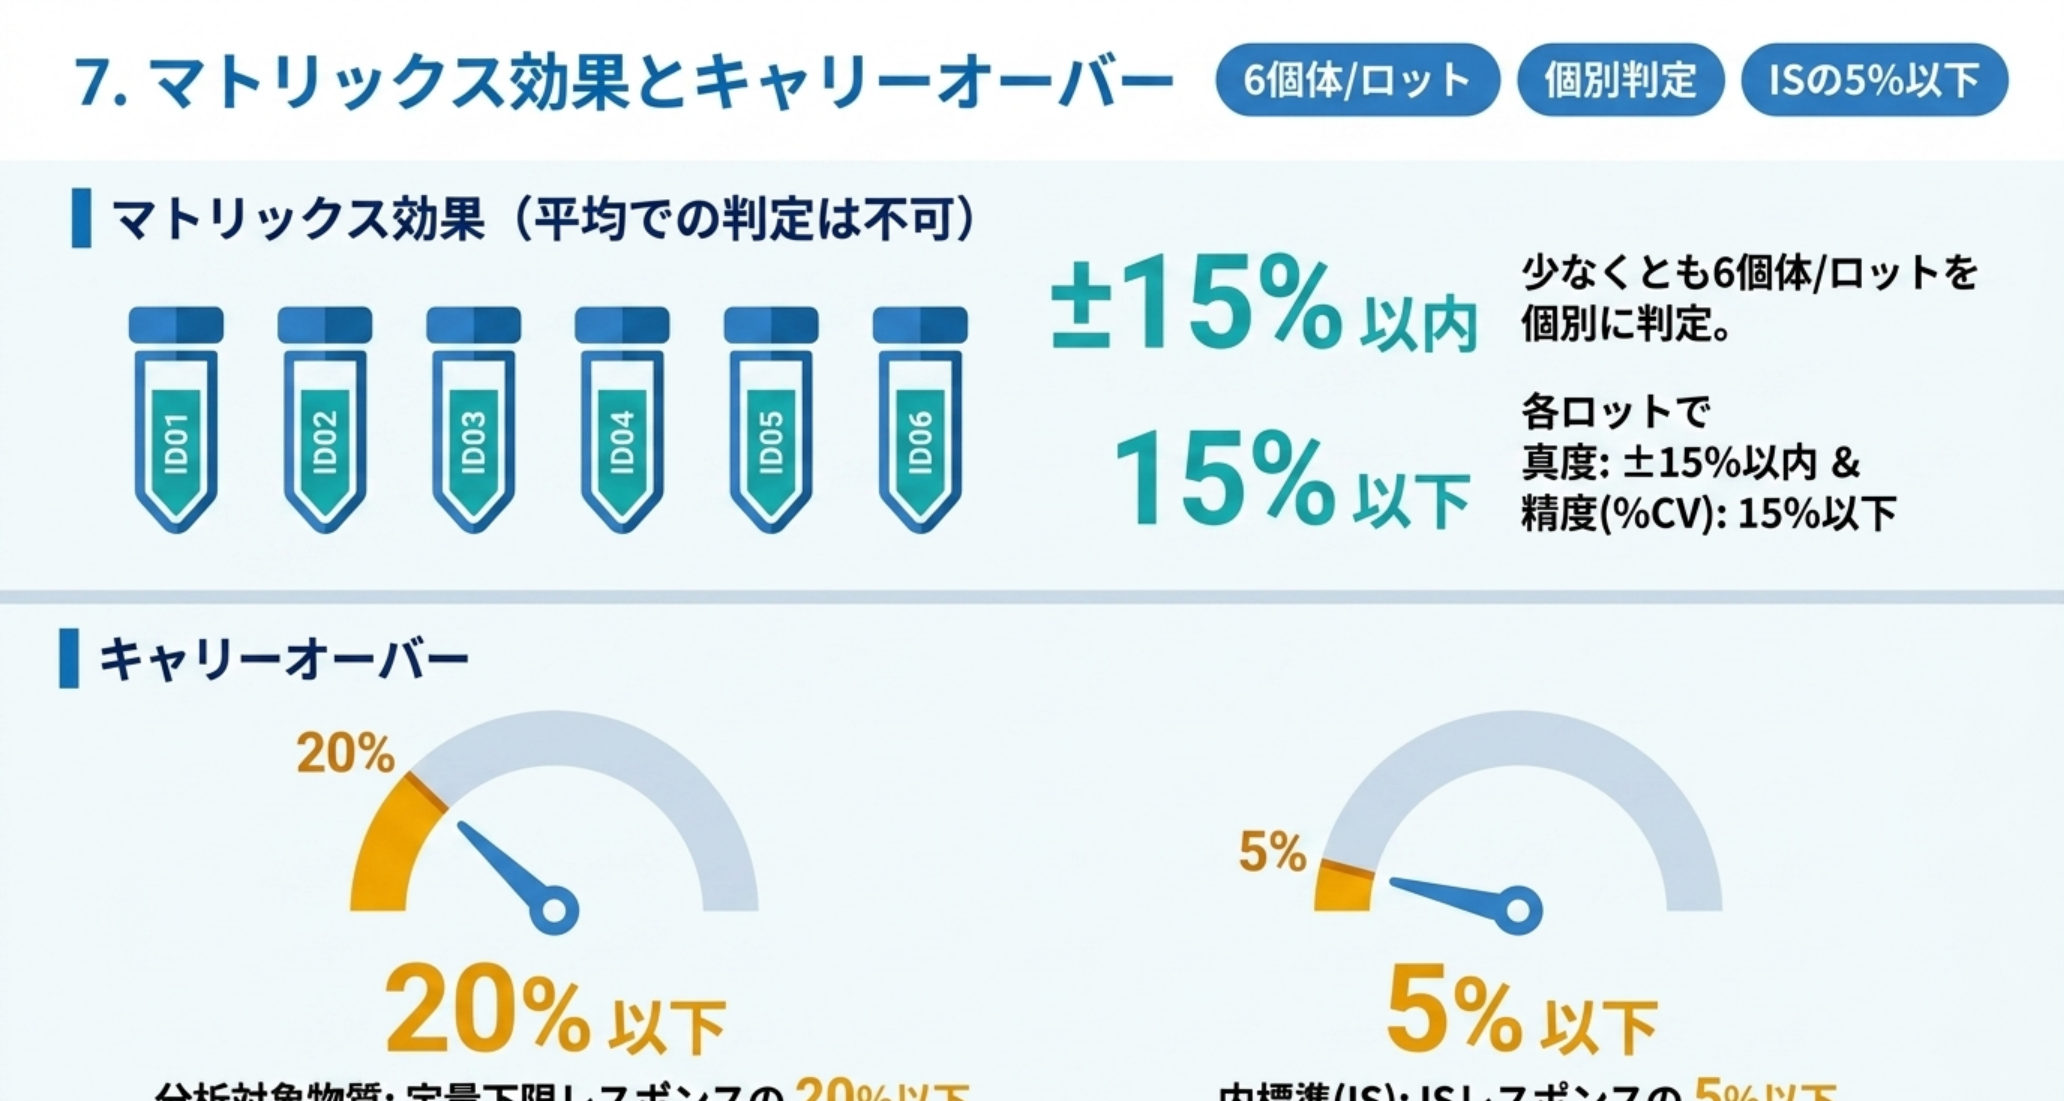
マトリックス効果は、LC-MSトラブルシューティングでも扱った「見えない感度低下」です。M10は評価方法を具体的に指定します。
マトリックス効果は、少なくとも6個体/ロットから得られたマトリックスを用いて、それぞれ調製した低濃度及び高濃度のQC試料を少なくとも3回繰り返し分析し評価する。評価した各マトリックスの個体/ロットについて、真度は理論値の±15%以内、かつ精度(%CV)は15%以下でなければならない。
個体差を見るのが要点です。平均で判定するのではなく、ロットごとに基準を満たす必要があります。希少マトリックスでは個体数・ロット数を減らすことが許容される場合があります。
さらに条文は追加の配慮も求めています。
- 対象患者集団や特別な患者集団(肝機能障害患者、腎機能障害患者など)からマトリックスが入手できる場合は、それらでも評価する
- 溶血性または高脂質性マトリックスについてはケースバイケースで評価し、その条件が当該試験で起こると予測される場合は追加評価が推奨される
キャリーオーバーの基準は数値で明確です。
最高濃度の検量線用標準試料を測定した後のブランク試料におけるキャリーオーバーは、定量下限の分析対象物質のレスポンスの20%以下、かつISのレスポンスの5%以下でなければならない。
内標準(IS)についても5%という基準がある点は見落とされがちです。回避が困難な場合は、実試料を無作為の順で測定してはならず、高濃度が予測される試料の後にブランクを注入するなどの具体策をバリデートして適用します。
8. ISR ― 実試料再分析はどれだけ必要か
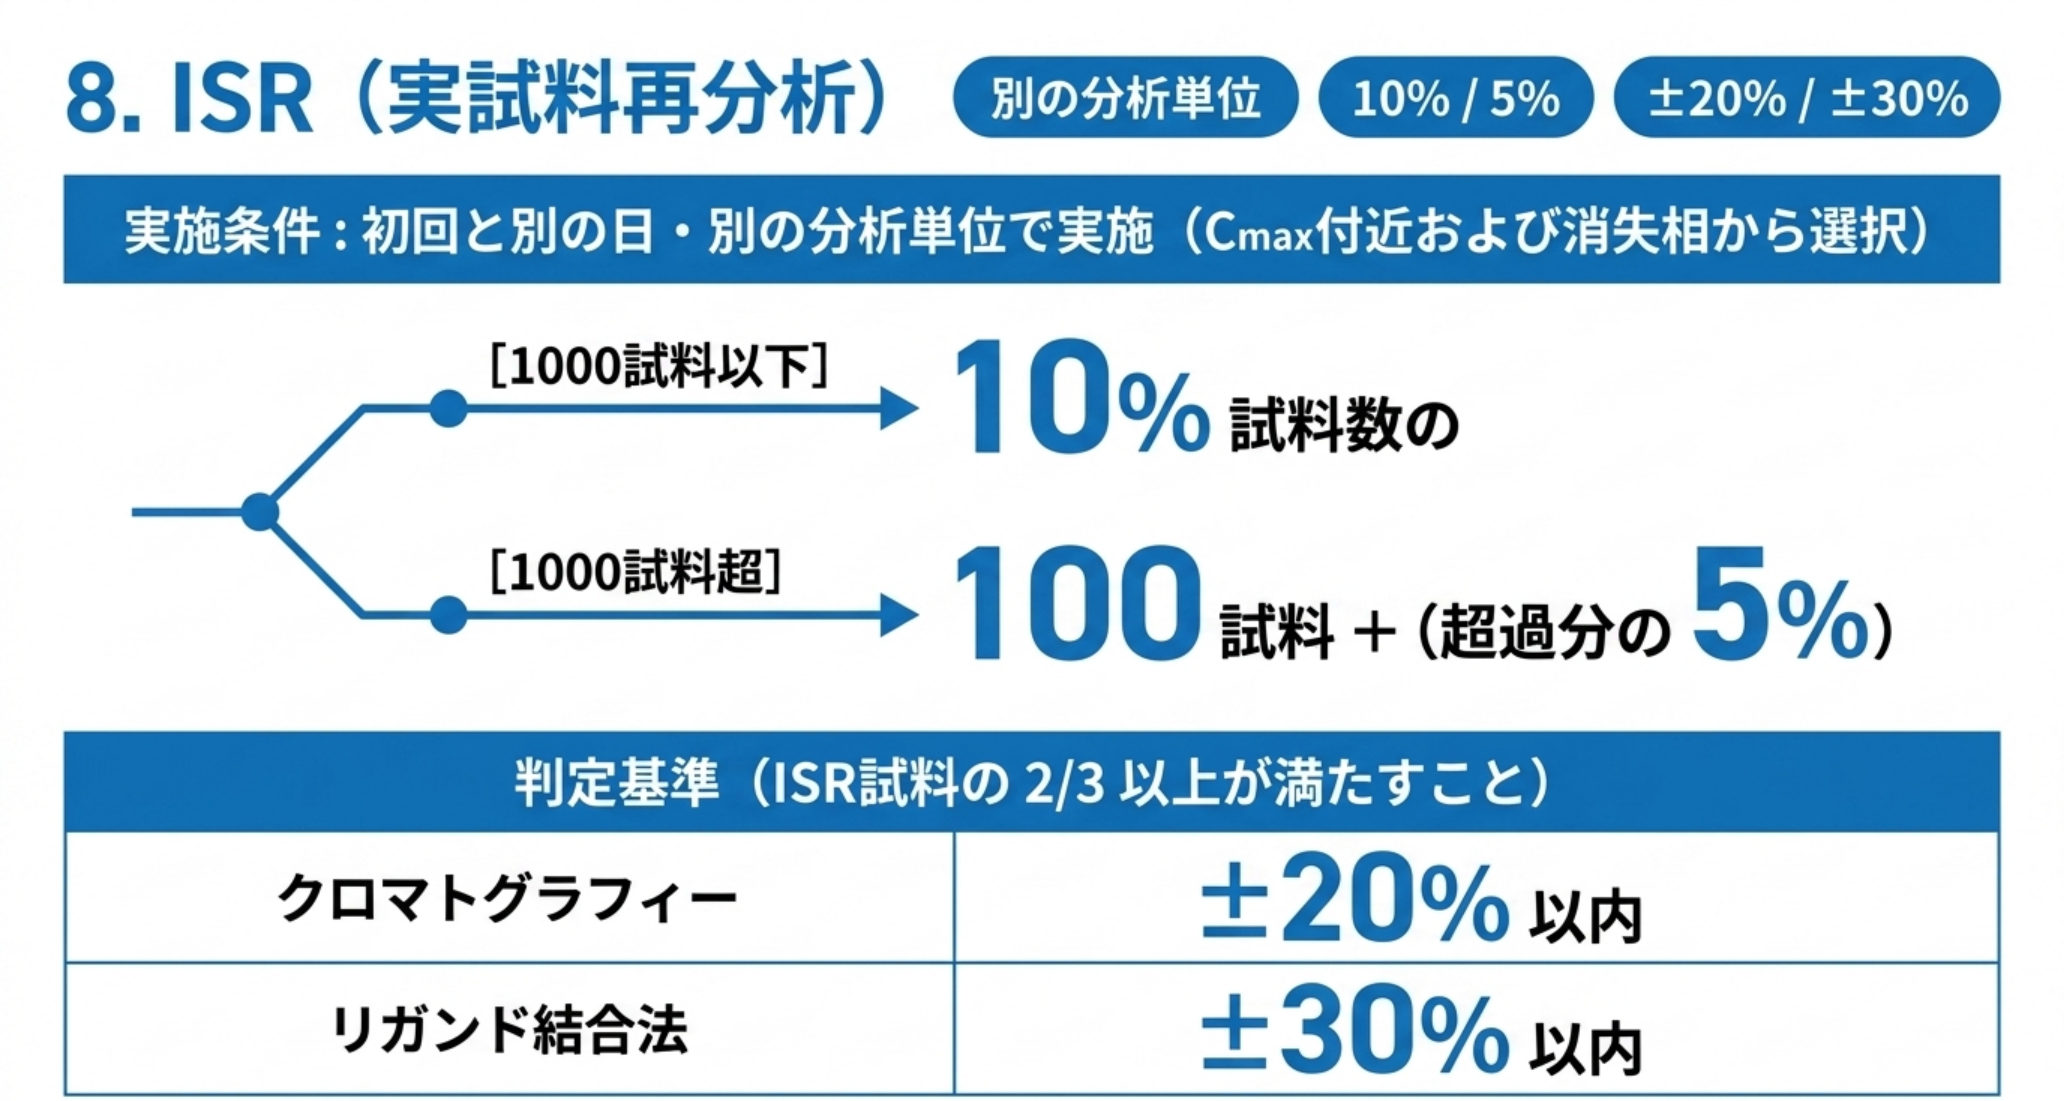
ISR(Incurred Sample Reanalysis)は、ブランクマトリックスに添加して作ったQC試料では見えない問題――タンパク結合の違い、代謝物の逆変換、試料の不均一性、併用薬の影響――を捕まえるための仕組みです。
実施が必要な状況
- 本ガイドラインが適用される非臨床試験:一般に動物種ごとに1回
- すべての主要な比較BA/BE試験
- ヒトにおける最初の臨床試験
- 患者を対象とした主要な初期の臨床試験:患者集団ごとに1回
- 肝機能障害患者や腎機能障害患者を対象とした最初の試験または主要な試験
実施規模は試料数で決まります。
| 実試料総数 | 再分析する試料数 |
|---|---|
| 1000以下 | 少なくとも試料数の10% |
| 1000超 | 1000試料の10%(100試料)+ 1000試料を超える分の5% |
試料数が増えるほど再分析の割合は下がります。境界の 1000 試料を超えた分は 5 % なので、全体に対する比率は 10 % から 5 % へ近づいていきます(筆者計算)。
| 実試料総数 | 再分析する試料数 | 全体に対する割合 |
|---|---|---|
| 200 | 20 | 10.0 % |
| 1,000 | 100 | 10.0 % |
| 2,000 | 150 | 7.5 % |
| 5,000 | 300 | 6.0 % |
| 10,000 | 550 | 5.5 % |
試料が 10 倍になっても、再分析は 5.5 倍にしかなりません。 大規模試験ほど 1 試料あたりの検証は薄くなる設計で、 そのぶん「どの試料を選ぶか」の重みが増します。条文が Cmax 付近と消失相を名指しするのは、この薄まりを前提にした指定と読めます。
実施方法にも条件があります。初回とは異なる分析単位で、異なる日に、同じ分析法で再分析します。初回分析と同じ日に実施してはなりません。 複数試料のプールは異常値の発見を妨げるため行いません。
選択の考え方も指定されています。実薬投与群から可能な限り無作為に選びますが、濃度プロファイルが適切に含まれるようにすることが重要で、最高濃度(Cmax)付近および消失相の試料を選ぶことが推奨されます。
判定基準
乖離度(%)=(再分析定量値 − 初回定量値) ÷ 両者の平均値 × 100
| 分析法 | 基準 |
|---|---|
| クロマトグラフィー | ISR試料数の少なくとも3分の2において、乖離度が±20%以内 |
| リガンド結合法 | ISR試料数の少なくとも3分の2において、乖離度が±30%以内 |
基準を満たしても、複数試料の結果間に大きなまたは系統的な乖離がある場合は、さらに調査することが望ましいとされます。条文が挙げる留意すべき傾向は、「1個体からのすべてのISR試料が判定基準を満たさない」「1分析単位のすべてのISR試料が判定基準を満たさない」の2つです。合格率だけ見ていると見逃すパターンです。
9. 分析者の視点 ― 実務の勘所と落とし穴
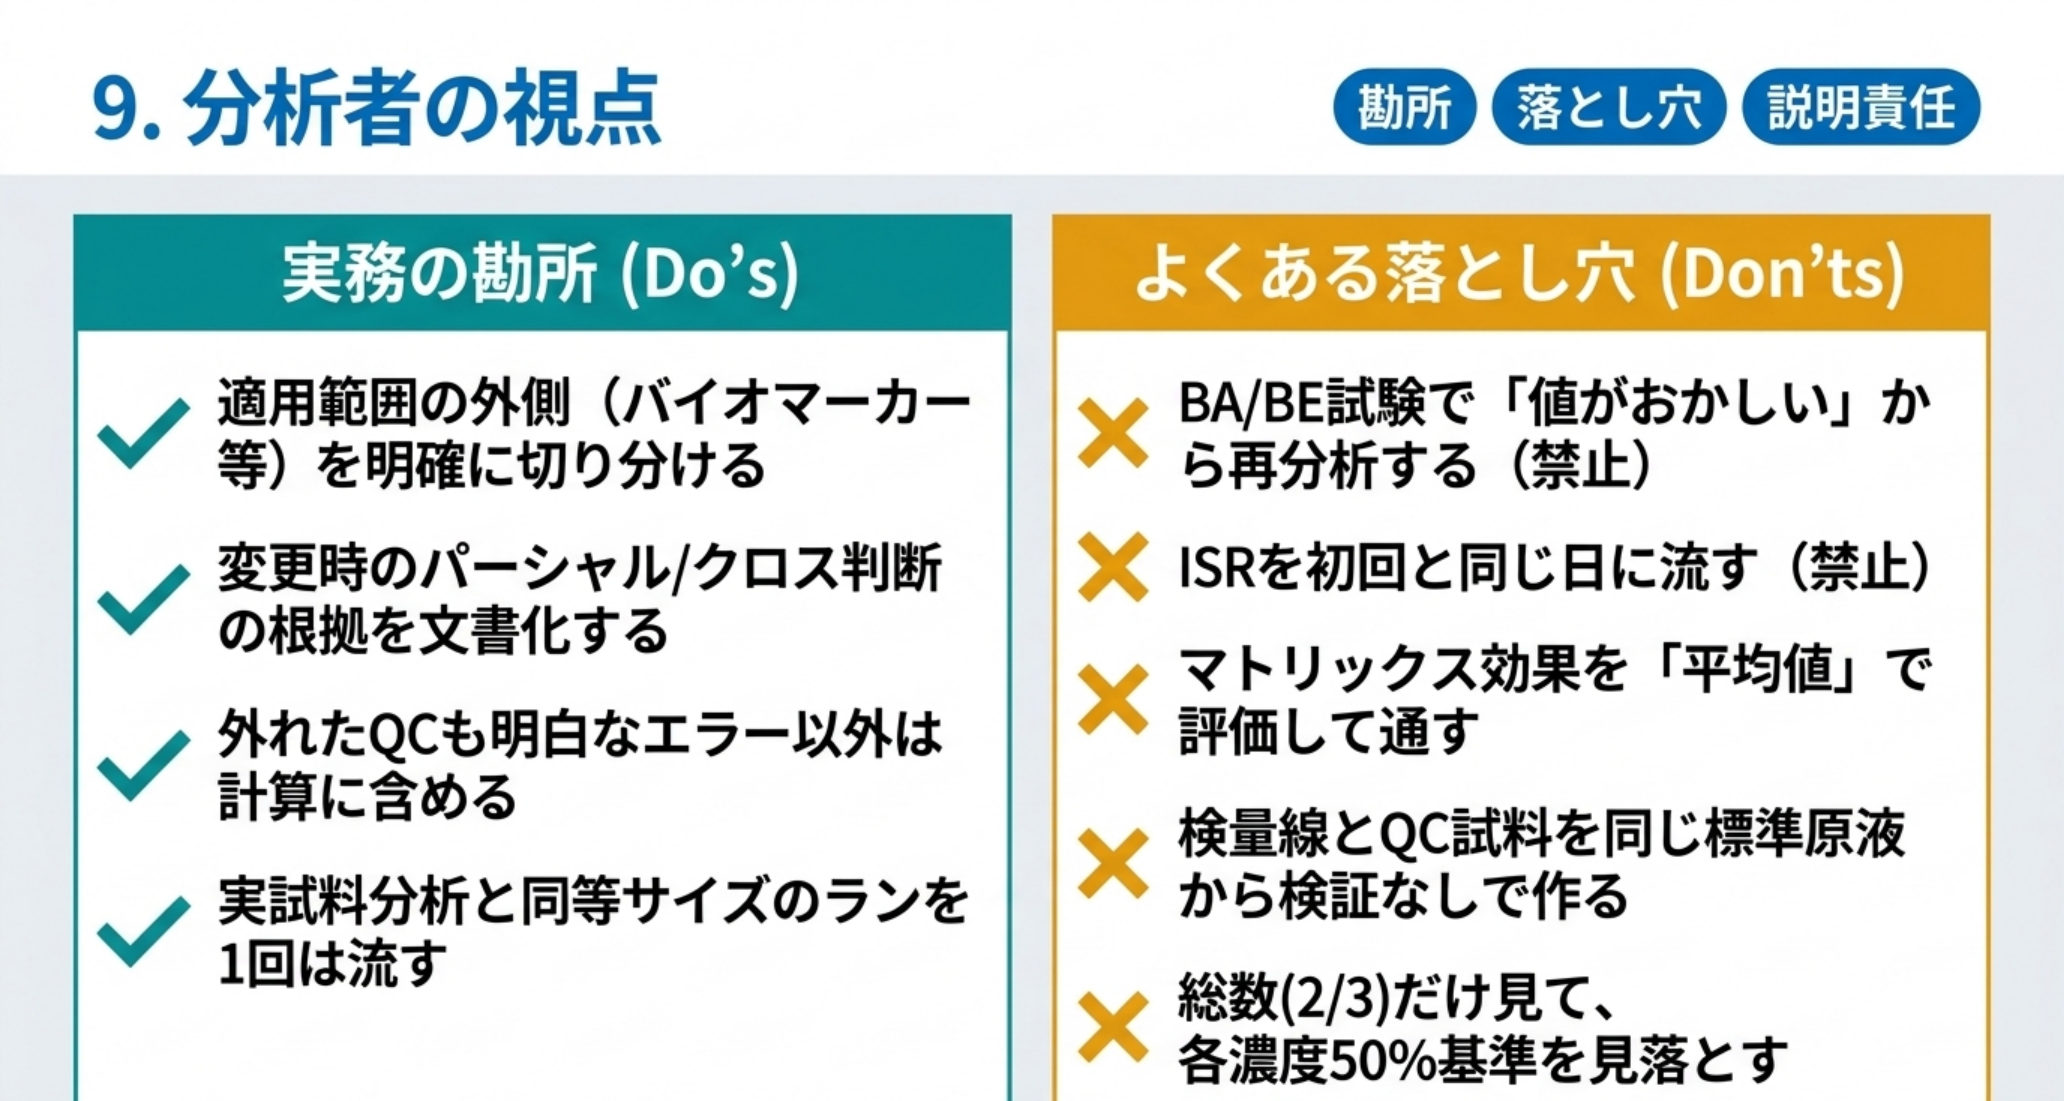
- まず自社のSOPが旧通知ベースでないか確認する。 移行措置の対象は令和7年9月30日以前に開始された分析まででした。すでに終了しています。
- 適用範囲の外側を切り分ける。 バイオマーカーと免疫原性はM10の対象外。探索的試験は自社判断で水準を決められます。
- 変更のたびにパーシャルかクロスかを判断し、根拠を残す。 「1回の真度精度測定からフルに近い評価まで」という幅は、裏返せば説明責任です。
- 検量線は6濃度以上・75%ルール・各濃度50%。 ブランクとゼロ試料を回帰に入れないこと。
- 真度精度は n=5 × 3分析単位以上(2日以上)。 実試料分析と同等サイズのランを1回は流す。
- 外れたQCを外して計算しない。 明白なエラーで記録がある場合を除き、すべての結果を含めます。
- 実試料分析は「2/3かつ各濃度50%」。 総数だけ見て安心しない。
- マトリックス効果は6個体/ロットを個別に判定。 平均で通しても意味がありません。
- キャリーオーバーはISの5%基準も見る。
- ISRは初回と別の日・別のランで、Cmax付近と消失相を含めて選ぶ。
よくある落とし穴
- BA/BE試験で「値がおかしいから」再分析する。 薬物動態学的理由による再分析は明確に禁止です。
- ISRを初回と同じ日に流す。 条文が禁じています。
- QCが片側の濃度に偏って落ちる。 総数2/3を満たしても各濃度50%で落ちます。
- 検量線用標準試料とQC試料を同じ標準原液から作る。 原液の真度・安定性の検証が別途必要になります。
- マトリックス効果を平均値で評価する。 ロットごとの判定です。
規制対応という観点では、残留溶媒分析や元素不純物とICP-MS ― 添加回収率 70 % を許すということは、限度の 1.43 倍まで見逃しうるということ【2026年版】と同じ構造です。基準値そのものより、「どの条件で、何回、どう数えるか」が勝負を分けます。
まとめ
- ISR の乖離度は平均を分母にする式。 ±20 % は比で 1.222 倍、普通の相対差なら +22.2 %/−18.2 %(筆者計算)。初回値で割ると判定を誤る。
- ISR の規模は試料数が増えるほど薄まる。 1,000 試料で 10 %、10,000 試料で 5.5 %(筆者計算)。だから試料の選び方(Cmax 付近と消失相)が効く。
- 「2/3 かつ各濃度 50 %」は偏りの条件。 6 個中 2 個が外れる 15 通りのうち、同じ濃度で 2 個そろって外れる 3 通りだけが不合格(筆者計算)。
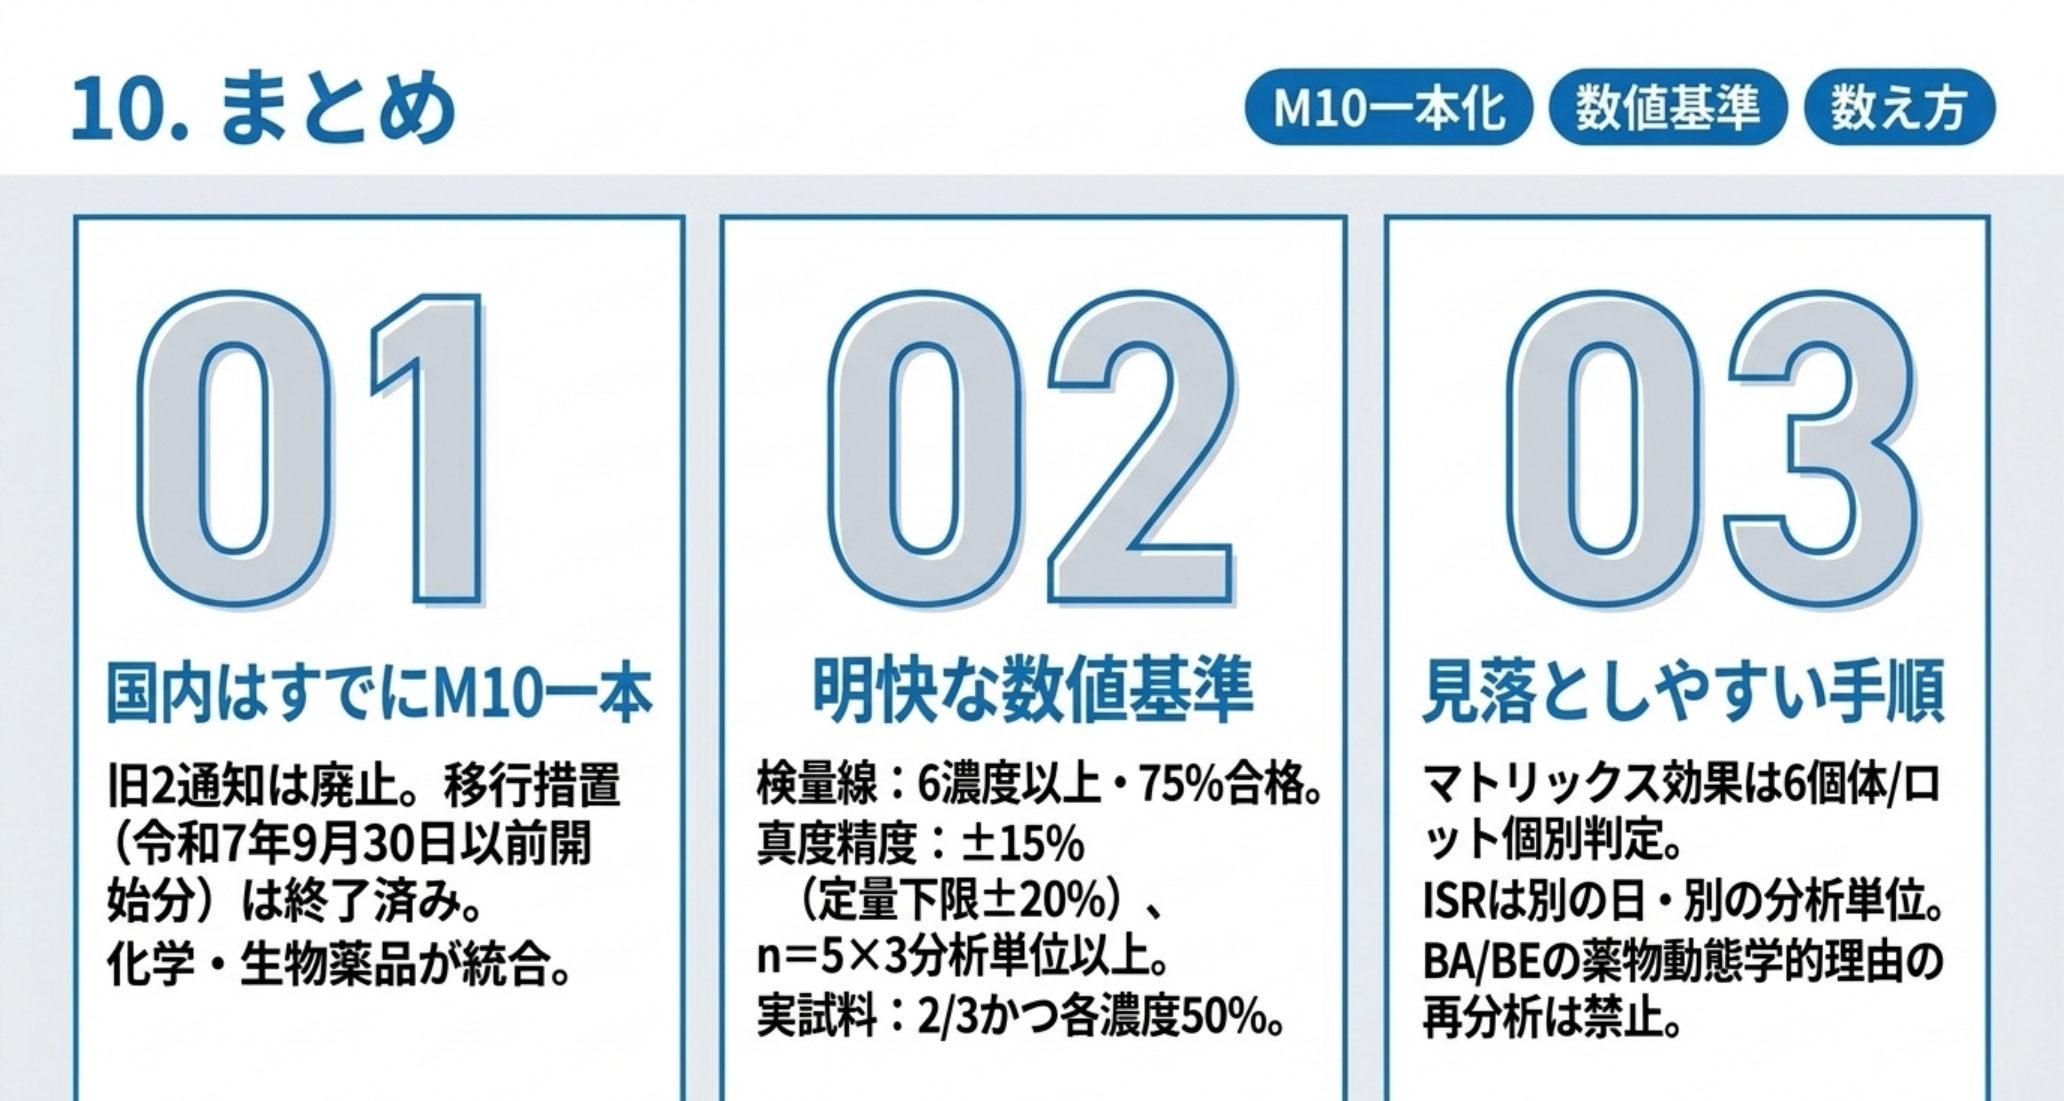
- 国内はすでにM10一本。 2024年12月4日の医薬薬審発1204第1号でICH M10が通知され、平成25年・平成26年の旧2通知は廃止。旧通知でよいとされた移行措置は令和7年9月30日以前に開始された分析までで、すでに終了しています。化学薬品と生物薬品が1本のガイドラインに統合されました。
- 数値基準は明快。 検量線は6濃度以上・75%以上が合格・各濃度50%。真度精度は±15%(定量下限±20%)、%CVは15%以下(定量下限20%以下)を n=5×3分析単位以上で。実試料分析の受入は「2/3かつ各濃度50%が±15%以内」。キャリーオーバーは定量下限レスポンスの20%以下かつISの5%以下。
- 見落としやすいのは数え方と手順。 マトリックス効果は6個体/ロットを個別に判定。ISRは初回と別の日・別の分析単位で、1000試料以下なら10%、Cmax付近と消失相を含めて選ぶ。BA/BE試験で薬物動態学的理由による再分析は禁止。
用語集
-
乖離度(% difference):ISR で用いる、初回値と再分析値の差を両者の平均で割った百分率。比 1.222 倍が ±20 % に相当する。
-
ICH M10:生体試料中薬物濃度分析法バリデーション及び実試料分析に関するICHガイドライン。国内は令和6年12月4日 医薬薬審発1204第1号で通知。
- バイオアナリシス:生体試料(血液・血漿・血清・組織など)中の薬物およびその代謝物の濃度を測定する分析。
- 定量下限(LLOQ)/定量上限(ULOQ):定量範囲の下端/上端の濃度。
- 分析単位(ラン):一連の試料をまとめて分析する単位。
- QC試料:マトリックスに既知量の分析対象物質を添加した品質管理用試料。
- IS(内標準物質):試料に一定量添加し、応答比で補正するための物質。
- マトリックス効果:分析対象物質のレスポンスが、マトリックス中の妨害成分により影響を受ける現象。
- キャリーオーバー:前に分析した試料の分析対象物質が装置に残留して測定値を変化させる現象。
- ISR(Incurred Sample Reanalysis):実際の被験者・被験動物から得た試料を別の日・別の分析単位で再分析し、報告値の信頼性を検証する仕組み。
- パーシャルバリデーション/クロスバリデーション:分析法の変更時に影響を評価するもの/複数の分析法・施設間で相関を示すもの。
出典
-
ICH M10「Bioanalytical Method Validation and Study Sample Analysis」英語版(Step 4, 2022-05-24) ― 5. INCURRED SAMPLE REANALYSIS(PDF p.33〜35):ISR が必要な 5 つの状況、 「1000 試料以下なら 10 %、1000 超なら最初の 1000 の 10 %(100)+超過分の 5 %」、乖離度は平均値を分母にする式、 クロマトグラフィー ±20 %・LBA ±30 % を 2/3 以上、プールの禁止、初回と同じ日に行わないこと、懸念すべき傾向(1 個体の ISR が全滅/1 分析単位が全滅)。 3.2.3 Matrix Effect・3.2.6 Carry-over も同 PDF で確認。 — https://database.ich.org/sites/default/files/M10_Guideline_Step4_2022_0524.pdf
-
厚生労働省医薬局医薬品審査管理課長通知「「生体試料中薬物濃度分析法バリデーション及び実試料分析に関するガイドライン」について」令和6年12月4日 医薬薬審発1204第1号(別添:ICH M10 ガイドライン) — https://www.pmda.go.jp/files/000272440.pdf
- 「生体試料中薬物濃度分析法バリデーション及び実試料分析に関するガイドライン」に関する質疑応答集(Q&A) — https://www.pmda.go.jp/files/000272441.pdf
- ICH「Bioanalytical Method Validation and Study Sample Analysis M10」(原文) — https://www.pmda.go.jp/files/000246792.pdf
- 独立行政法人医薬品医療機器総合機構「ICH-M10 生体試料中薬物濃度分析法バリデーション及び実試料分析」 — https://www.pmda.go.jp/int-activities/int-harmony/ich/0090.html
未確認・限界
- 「比 1.222 倍=+22.2 %/−18.2 %」「10,000 試料で再分析率 5.5 %」「6 個中 2 個が外れる 15 通りのうち 3 通りが不合格」は、いずれも条文の式と規定から導いた筆者の計算です。 条文自体はこれらの言い換えを書いていません。
- 本文の引用は、和文が国内通知の別添(日本語版)、0 節と出典の 1 件が ICH の英語版原文です。日本語版と英語版で表現が異なる箇所は、 数値の一致を確認したうえで和文を優先しています。逐語の突き合わせは ISR とマトリックス効果・キャリーオーバーの節のみです。
- PMDA の Q&A(質疑応答集)は初出時に参照したもので、今回は再取得していません。
- 移行期間(令和7年9月30日開始分まで)の記述は初出時の通知に基づきます。 その後の追加通知は確認していません。
- 本記事は規制文書の読み方を整理したもので、個別試験の適合性判断に代わるものではありません。
関連記事
- LC-MSトラブルシューティング ― 同じ 0.01 % のキャリーオーバーが、検量線を 3 桁から 4 桁に広げただけで不合格になる【2026年版】 ― M10 の 3.2.3・3.2.6 を装置側から読む。キャリーオーバー基準が検量線の幅で決まる話。
- 分析法バリデーションが30年ぶりに変わった ― Q2(R2) が並べた定量限界の 2 つの求め方は、同じノイズから 2.5 倍ちがう値を出す【2026年版】 ― 医薬品の品質試験側のバリデーション。M10 とは要求の置き方が違う。
- 分析法移管の実務 ― 差の検定で合否を決めると、精度の悪い試験室ほど合格する【2026年版】 ― 判定基準の作り方という点で、ISR の設計と同じ落とし穴がある。
- 質量分析計の選び方 ― カタログの S/N 100 は、局方の式で計算し直すと 40 になる【2026年版】 ― 定量下限を決める前に、S/N の定義を揃える。
- 定量LC-MS/MSのメソッド開発 ― MRM最適化に「最大化してよい量」はひとつもない【2026年版】 ― M10 に載せる前の、感度と選択性の作り込み。
- 【2026年4月施行】PFAS分析の実務ガイド ― 同位体希釈法で測る 40 物質のうち、自分の標識体を持つのは 24 物質しかない ― 内標準で補正しきれない場面の実例。