LC-MSのトラブルが厄介なのは、症状が同じでも原因の置き場所が3つあることです。感度が出ない、ピークが変、ブランクが汚い――どれも「LC側」「MS側」「試料前処理側」のいずれからでも起こります。ここを切り分けずに手を動かすと、イオン源を掃除したのに原因はカラムだった、という遠回りになります。
その切り分けの先で、もうひとつ落とし穴があります。基準の数字が装置の性能ではなく、メソッドの設計で決まることです。 ICH M10 はキャリーオーバーの受容基準をこう書いています。
Carry-over in the blank samples following the highest calibration standard should not be greater than 20% of the analyte response at the LLOQ and 5% of the response for the IS. (ICH M10, 3.2.6 Carry-over)
基準は「LLOQ の応答の 20 %」です。装置に残るのは ULOQ の一定割合なので、合否は ULOQ ÷ LLOQ、つまり検量線の幅で決まります。 ULOQ の 0.01 % が次のブランクに残る装置を考えると、検量線が 3 桁(ULOQ/LLOQ = 1,000)なら残りは LLOQ の 10 % で合格、 4 桁(10,000)に広げると LLOQ の 100 % で不合格です(筆者計算、5 節に表)。装置は何も変わっていないのに、検量線を広げただけで キャリーオーバーが「発生」する。これは装置のトラブルではなくメソッド設計の問題で、切り分けの手順の中に組み込んでおく必要があります。
本記事は、原因 → 診断 → 対策の順に、LC-MSの代表的なトラブルを整理します。最初に切り分けの手順を示し、そのうえで感度低下・イオン抑制・キャリーオーバー・背景汚染・誤同定を個別に扱います。日々のルーチンでも、メソッド開発でも使える形にまとめました。
この記事の読み方:1〜2節は入門者でも追えるように原理と手順から入ります。3〜8節は現場の分析者向けに、評価方法(数式・受容基準)や具体的なm/zまで踏み込みます。専門用語は初出時に短く補足します。
1. まず切り分ける ― LCか、MSか、試料か
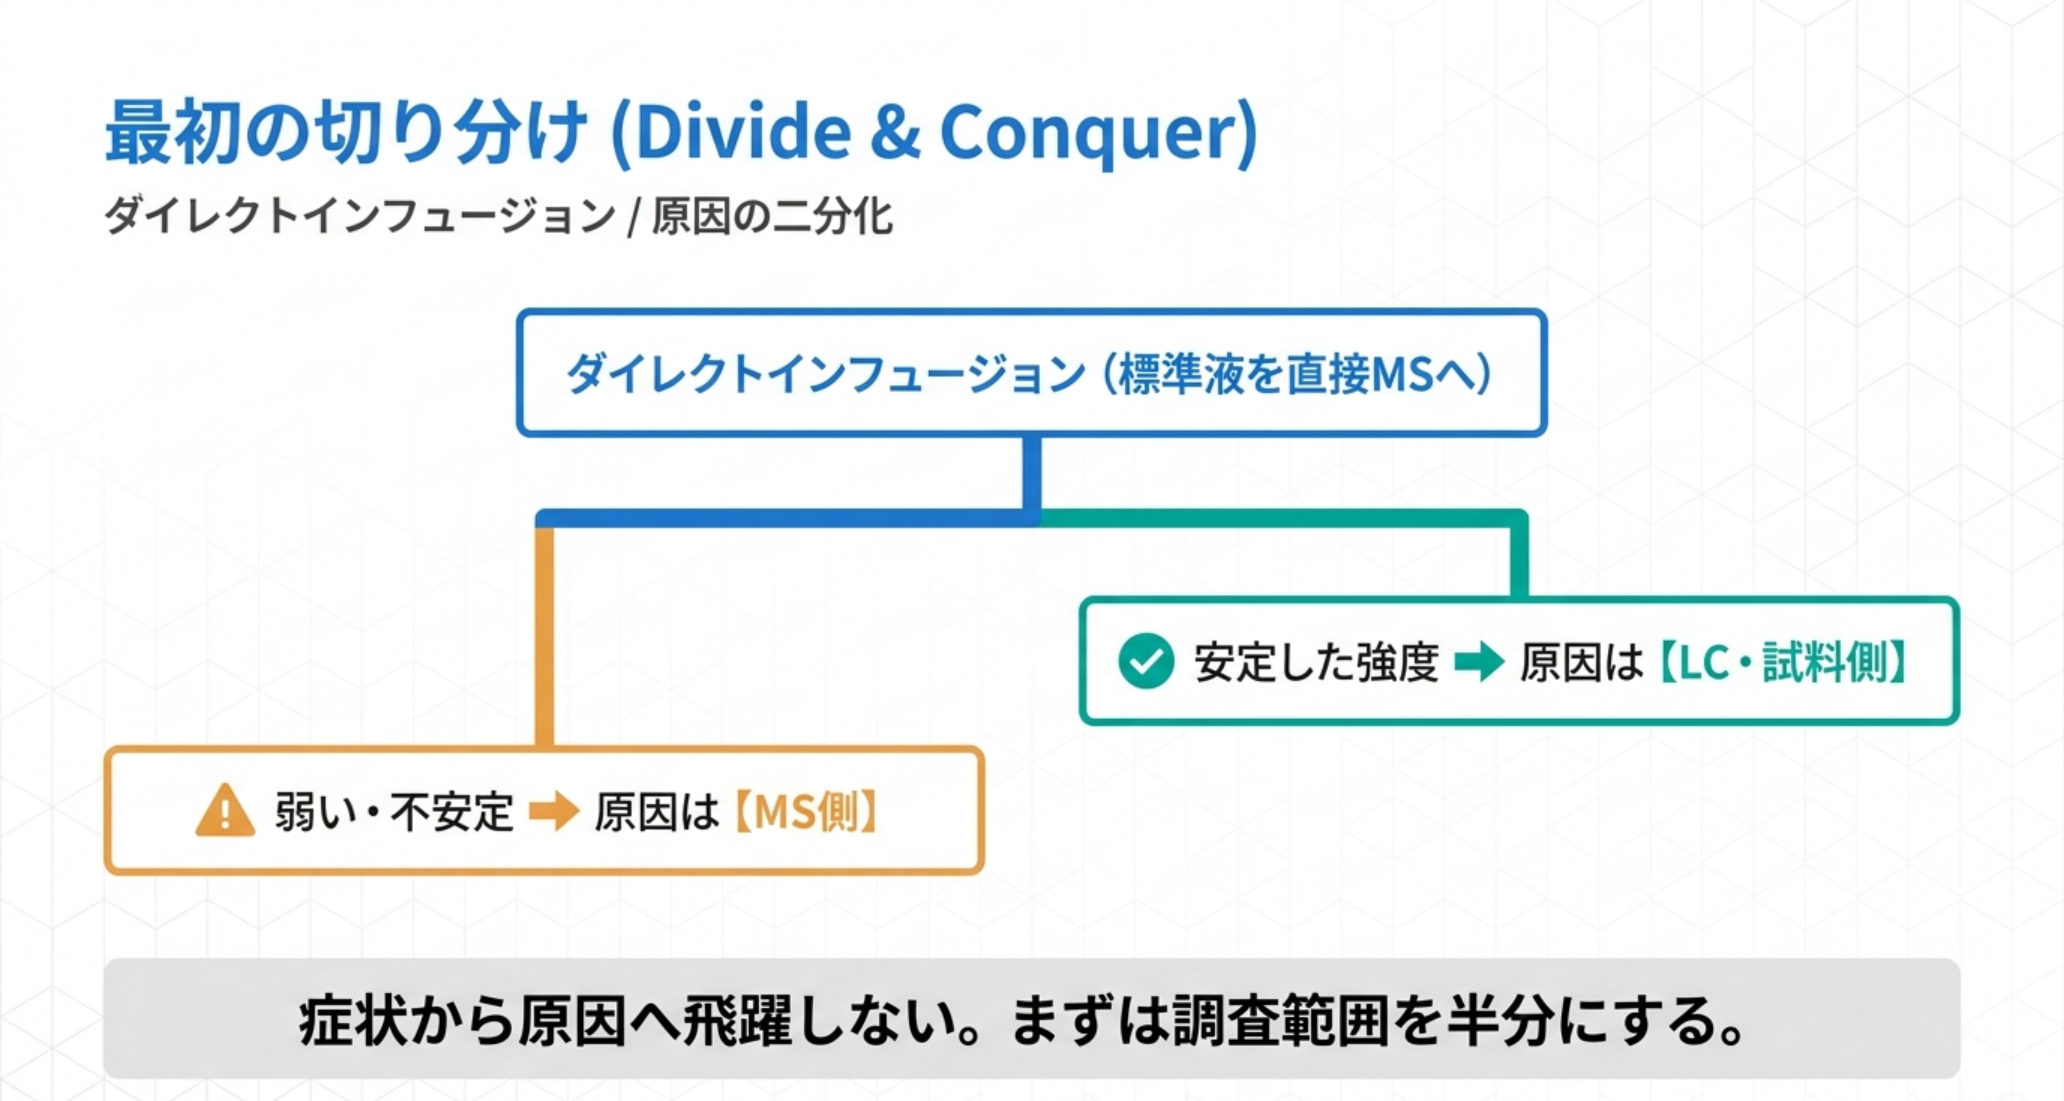
トラブルシューティングの最初の一手は、修理ではなく切り分け(divide and conquer)です。もっとも効くのがダイレクトインフュージョンです。
LCを介さず、標準溶液をシリンジポンプ等でイオン源に直接送り込み、シグナルを見ます。
- インフュージョンで安定した強度が出る → MS側は健全。原因はLC側(または試料前処理)にある。
- インフュージョンでも弱い・不安定 → MS側(イオン源・イオン光学系・検出器)の問題。
この一手で調査範囲が半分になります。次に、LC側なら「カラムを外して制限キャピラリに替えてブランクを流す」、試料側なら「標準溶液とマトリックス添加試料を比較する」と、さらに絞り込めます。
用語補足:ダイレクトインフュージョンは、クロマトグラフを経由せず試料溶液を一定流量でイオン源へ送る手法。LCの影響を排してMSの状態だけを見られる。
症状ごとの切り分け早見表を先に置きます。
| 症状 | まず疑う | 決め手になる診断 |
|---|---|---|
| 徐々に感度低下 | イオン源・イオン光学系の汚染 | インフュージョンで弱い→MS側 |
| 特定試料だけ感度低下 | イオン抑制(マトリックス効果) | ポストカラムインフュージョン、添加回収 |
| ブランクにピーク | キャリーオーバー/背景汚染 | ブランク注入の反復、カラム外し |
| 保持時間ズレ | 移動相・カラム・温度 | 溶媒調製と平衡化の再確認 |
| 質量が合わない | アダクト・インソース分解 | 質量差(+22, +38, +18 等)の確認 |
2. 感度が落ちた ― 最頻原因はイオン源の汚染
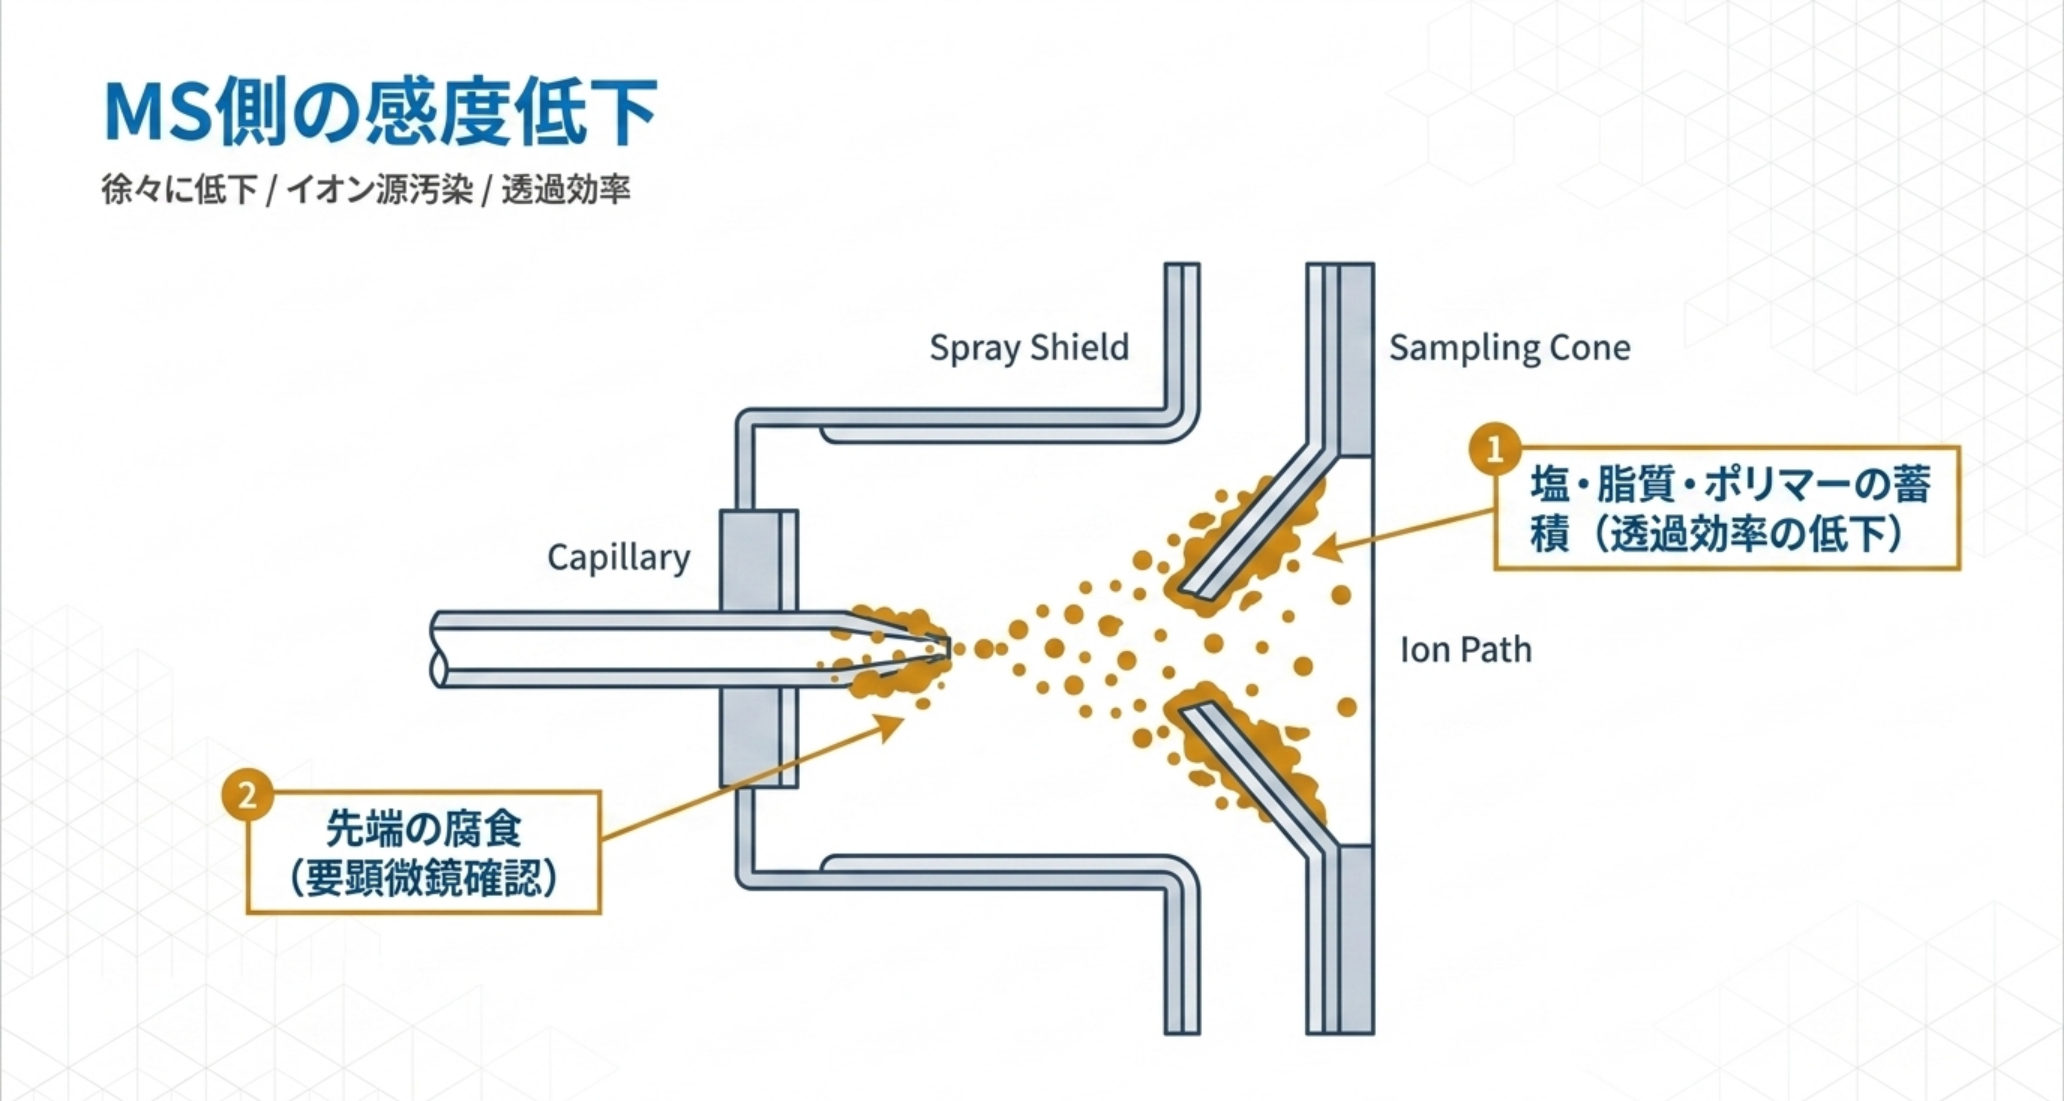
インフュージョンで弱い場合、もっとも一般的な原因はイオン源とイオン光学系の汚染です。不揮発性のバッファ、塩、脂質、ポリマー残渣が内部表面に少しずつ蓄積し、イオンの透過効率を落とします。特徴は「ある日突然」ではなく徐々に効いてくることで、気づきにくい代わりに、掃除で確実に戻ります。
点検すべき箇所と観点を挙げます。
- イオン源内部:スプレーシールド、キャピラリ入口、コーン周辺。塩や試料残渣による詰まりはイオン流を乱し、イオン化効率を落とします。
- ESIキャピラリ(ニードル):スプレーが不安定なときは先端の腐食が疑われます。これは顕微鏡で先端を目視すれば確認できます。
- イオン光学系:イオンレンズ、スキマー、ソースハウジング。定期点検を習慣にすると、致命的になる前に劣化を捕まえられます。
- 検出器:長期使用による感度低下(経年劣化)。上記を潰しても戻らない場合に検討します。
洗浄は、メタノール・アセトニトリル・イソプロパノールでのフラッシュが基本です。「掃除したら戻った」で終わらせず、何が汚したのかを記録することが再発防止になります。不揮発性バッファ(リン酸塩など)を使っていないか、試料前処理でマトリックスが持ち込まれていないか、が典型的な犯人です。
3. イオン抑制とマトリックス効果 ― 「見えない感度低下」
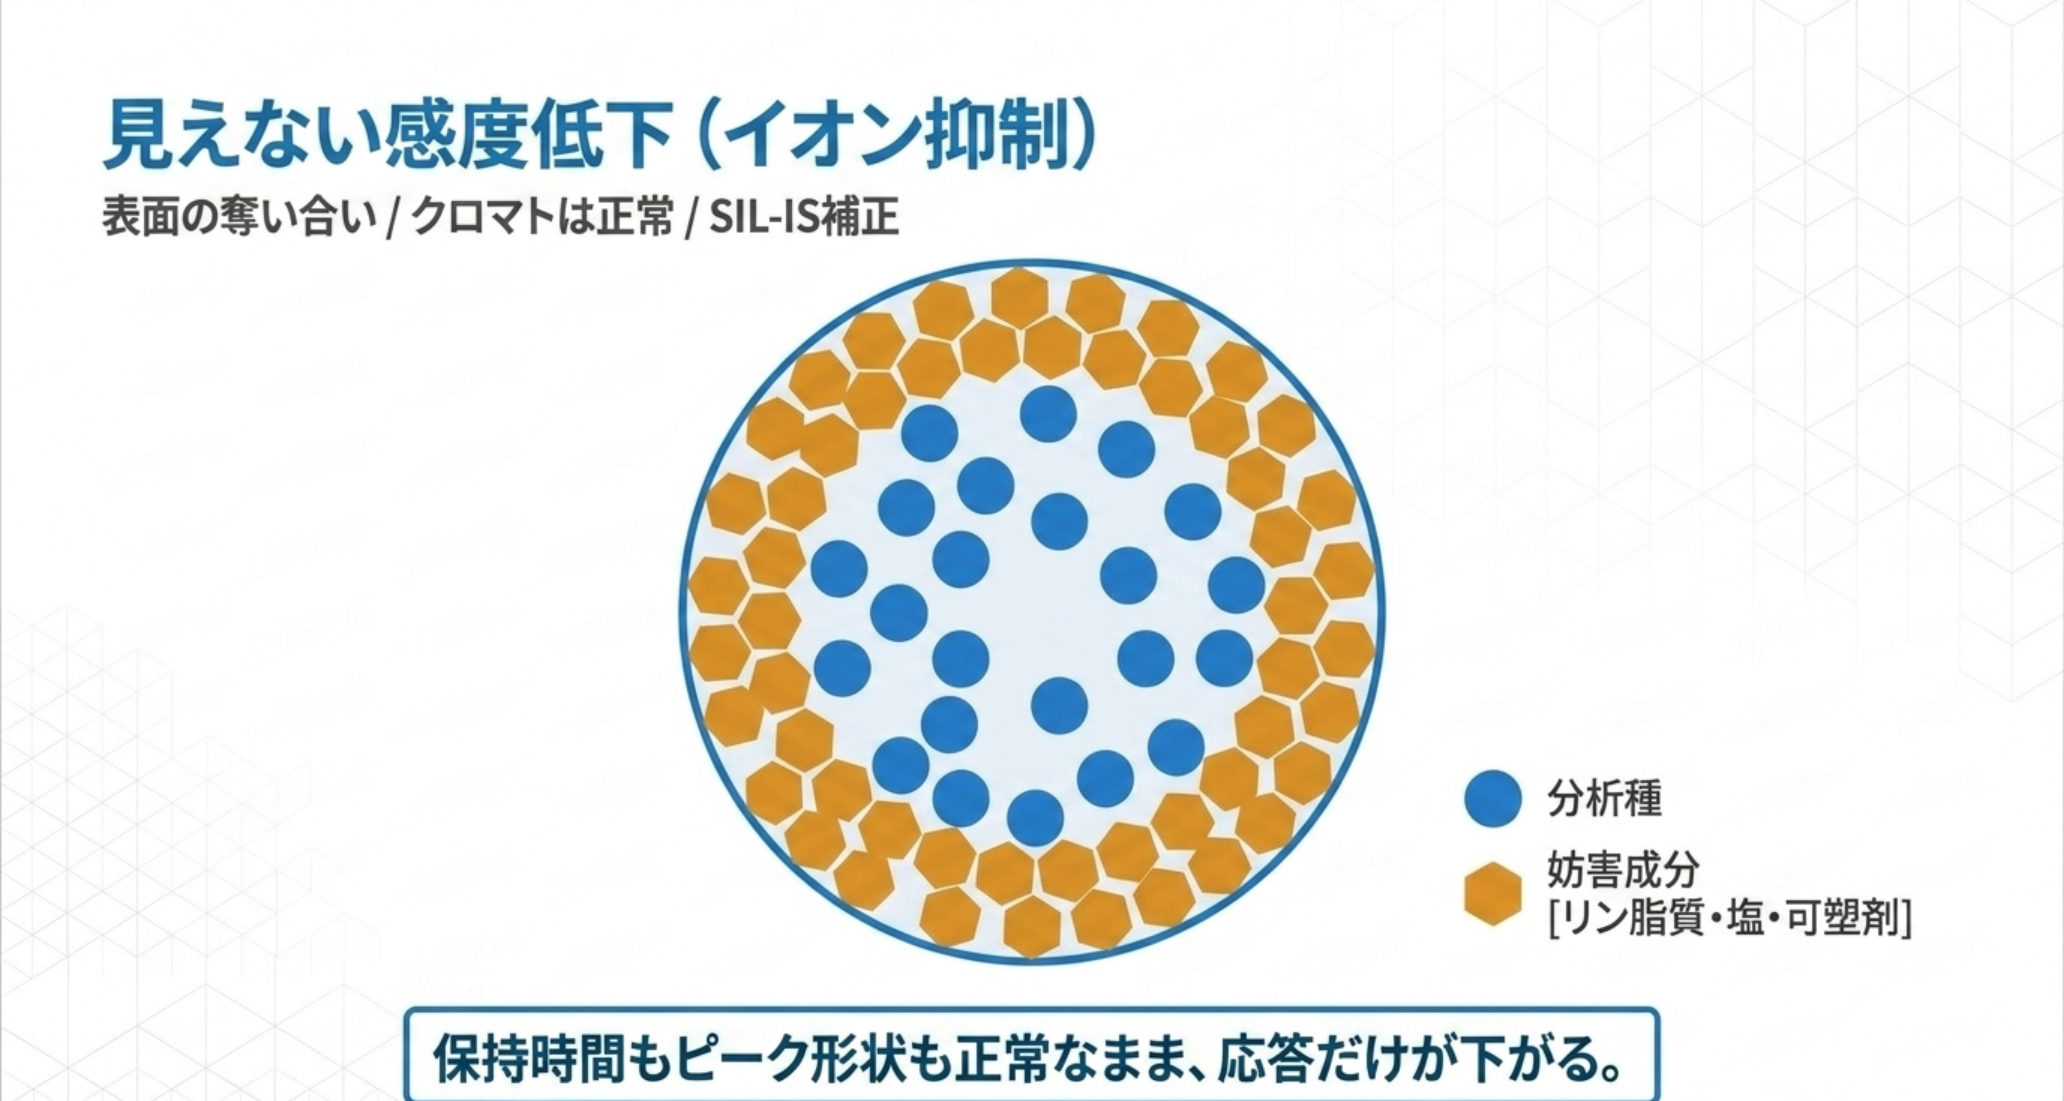
装置は健全なのに、特定の試料だけ感度が出ない。これはマトリックス効果、多くはイオン抑制(ion suppression)です。
原理はこうです。ESI(エレクトロスプレーイオン化)では、液滴の表面で分析種がイオンとして気相に出ていきます。ここにリン脂質・塩・可塑剤といった共存成分が大量にあると、液滴表面の場所や電荷を奪い合い、あるいは液滴の物性(表面張力・粘性)を変えてしまい、分析種のイオン化が妨げられるのです。逆に増強(ion enhancement)が起きることもあります。
この現象を「見える」ようにした原著が、Bonfiglio らの 1999 年の論文(Rapid Commun. Mass Spectrom.)です。カラムの後ろから分析種を定常的に流し込みながら 血漿抽出物を注入するポストカラムインフュージョン系(4 節)を組み、前処理法ごとに抑制の程度を比べました。要旨の結論は明確です。
In all cases, ACN protein precipitation samples showed the greatest amount of ESI response suppression while liquid-liquid extracts demonstrated the least. (...) Suppression was greatest with caffeine, the most polar analyte, and the smallest for the Merck compound, the least polar analyte. (Bonfiglio et al., 1999、要旨)
アセトニトリル除タンパクが最も抑制が大きく、液液抽出が最も小さい。そして抑制は化合物依存で、極性が高いほど大きい。 「除タンパクで済ませたら感度が出ない」の理由は、この 1999 年の実験に書いてあります。
やっかいなのは、クロマトグラム上では何も起きていないように見える点です。ピーク形状も保持時間も正常なまま、応答だけが下がる。だから「見えない感度低下」です。しかも生体試料・環境試料・食品のようにマトリックスがロットごとに違う場合、日によって、検体によって定量値が動きます。
用語補足:マトリックス効果は、目的成分以外の共存成分によって応答が変化する現象。イオン抑制はその中でも応答が下がる方向のもの。
対策は3方向あります。
- 分離で逃げる:妨害成分と分析種の溶出位置をずらす。グラジエントや固定相を変える(HPLC/UHPLCカラムの選び方)。
- 前処理で除く:固相抽出(SPE)や液液抽出でクリーンアップする。単純希釈(dilute-and-shoot)は手軽ですが、感度と引き換えです。
- 補正する:安定同位体標識内部標準(SIL-IS)を使う。分析種とほぼ同じ挙動をするため、抑制も同じだけ受けて比で打ち消せます。PFAS分析で13C標識内標が必須とされるのは、まさにこの理由です。
4. マトリックス効果を「測る」 ― 2つの標準的手法と受容基準
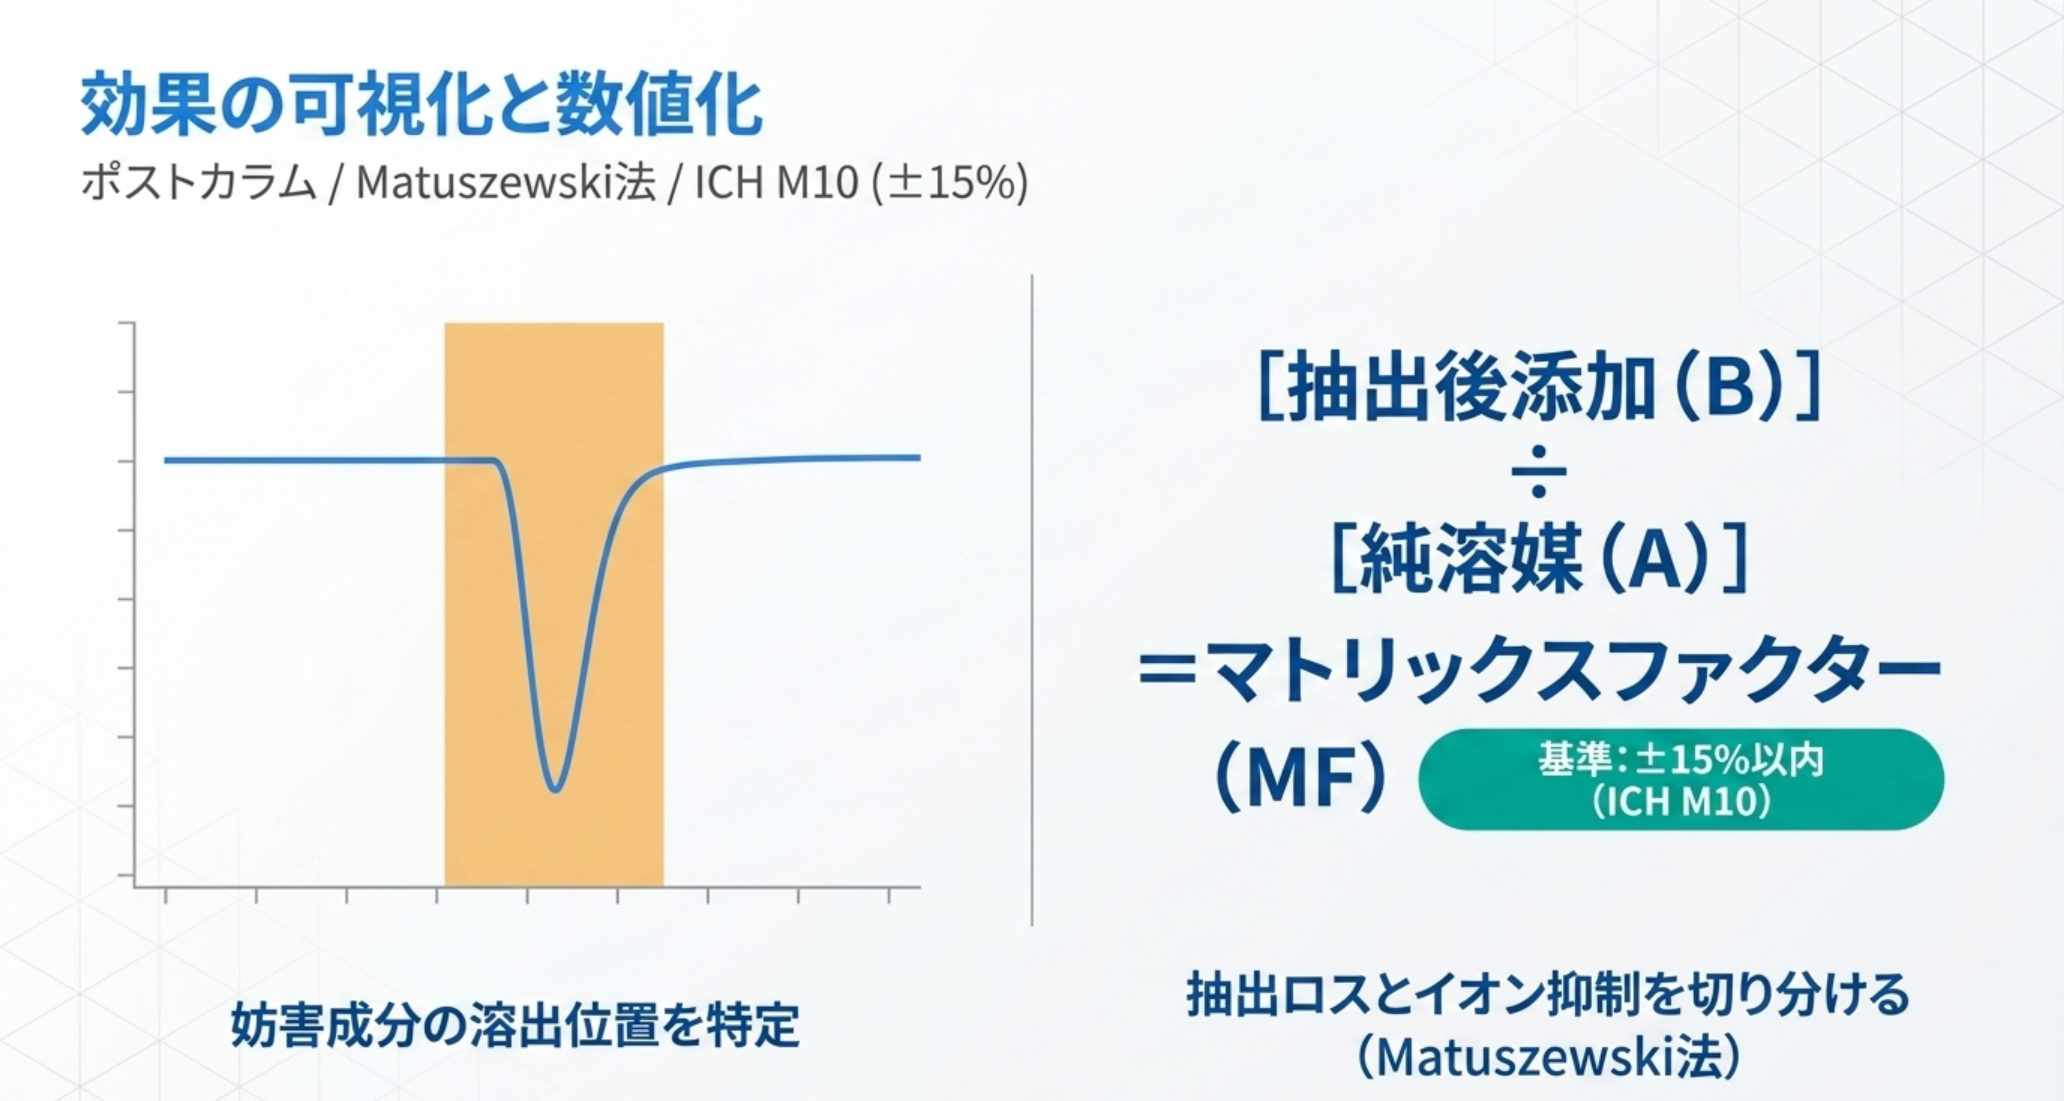
対策の前に測る必要があります。標準的な方法は2つあり、役割が違います。
(1) ポストカラムインフュージョン(定性・可視化) 分析種の標準溶液をカラムの後(検出器の直前)に一定流量で流し込みながら、ブランク抽出物を注入して分析します。分析種は常に一定量供給されているので、シグナルは平坦になるはずです。そこでシグナルが凹んだ時間帯=妨害成分が溶出している時間帯と分かります。クロマトグラム全域の抑制/増強プロファイルをリアルタイムに描けるのが強みで、「どこを避けて溶出させればよいか」が一目で決まります(JASMS)。
(2) ポストエクストラクション添加法(定量) Matuszewski らが2003年に提唱した方法で、マトリックス効果の定量評価のゴールドスタンダードとされています。考え方は単純です。
- A:標準溶液(純溶媒)に分析種を入れた応答
- B:ブランクマトリックスを抽出した後に、同濃度の分析種を添加した応答
マトリックスファクター(MF)= B / A で、1より小さければ抑制、大きければ増強です。抽出後に添加するのがポイントで、こうすると抽出時の物理的損失(回収率)とイオン化への影響を切り分けられます。
原著(Anal. Chem. 2003)の要旨は、この評価を「絶対」と「相対」の 2 つに分けています。
the concepts of the quantitative assessment of the "absolute" versus "relative" matrix effect are introduced. In addition, experiments for the determination of, the "true" recovery of analytes using HPLC-MS/MS are described (Matuszewski et al., 2003、要旨)
絶対マトリックス効果は上の B/A、つまり純溶媒に対してどれだけ応答が変わるか。相対マトリックス効果は、マトリックスのロット間で MF がどれだけばらつくか。 定量の信頼性を脅かすのは後者です。全ロットで一様に 50 % 抑制されるなら検量線が吸収しますが、ロットごとに 50 % と 80 % では、検体によって定量値が動きます。 ICH M10 が「6 ロット以上」を求めるのは、この相対マトリックス効果を見るためです。同じ要旨にはもう一つ、実務で忘れられがちな結果があります。
It was demonstrated that, for the investigational drug under study, the matrix effect was clearly observed when ISP interface was utilized but it was absent when the HN interface was employed. (同上)
イオンスプレー(ESI)では明瞭に出たマトリックス効果が、加熱ネブライザー(APCI)では出なかった。イオン化法を替えるのも対策の一つで、 イオン源の選び方で扱った ESI と APCI の使い分けは、マトリックス効果の観点からも意味があります。
受容基準は規制側が明示しています。 医薬品のバイオアナリシスでは ICH M10「Bioanalytical Method Validation and Study Sample Analysis」が国際的な基準で、クロマトグラフィー法のフルバリデーション項目にマトリックス効果とキャリーオーバーが明記されています。原文(3.2.3 Matrix Effect、PDF p.11〜12)を引きます。
The matrix effect should be evaluated by analysing at least 3 replicates of low and high QCs, each prepared using matrix from at least 6 different sources/lots. For each individual matrix sources/lots evaluated, the accuracy should be within ±15% of the nominal concentration and the precision (per cent coefficient of variation (%CV)) should not be greater than 15%. (ICH M10, 3.2.3)
6 ロット以上の異なるマトリックスで、低濃度 QC・高濃度 QC をそれぞれ 3 回以上、ロットごとに真度 ±15 % 以内・精度 CV 15 % 以下。 「ロットごとに」が要点で、平均が ±15 % に入っていても 1 ロットが外れれば不適合です。同節は、溶血・脂血の試料や肝・腎機能低下の患者集団での追加評価も 「ケースバイケースで推奨」しています。
実務的な含意:マトリックス効果は「気をつける」対象ではなく、数値で示して記録する対象です。SIL-ISを使う場合は内標で正規化したMF(IS-normalized MF)のばらつきを見るのが定石です。
5. ゴーストピークとキャリーオーバー ― 発生源を特定する
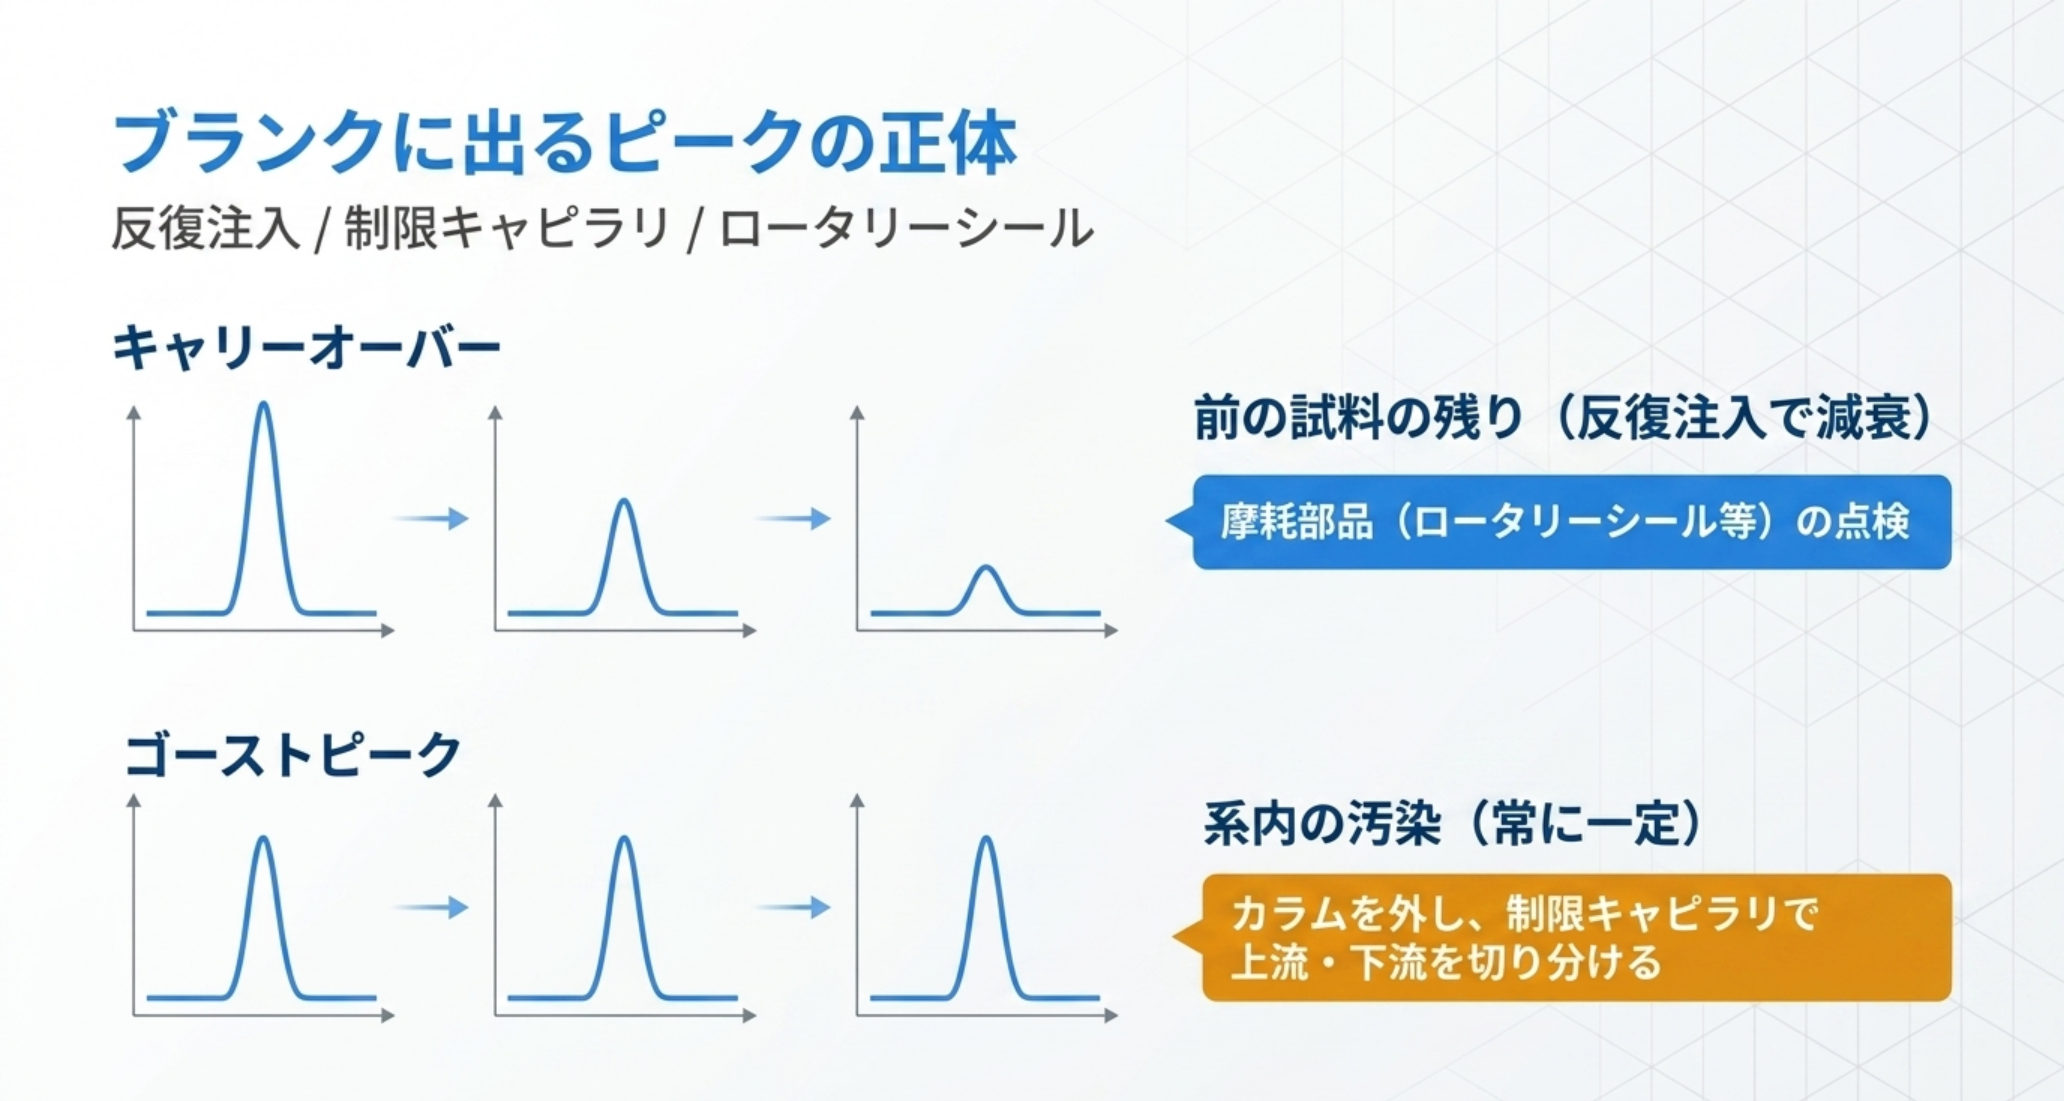
ブランクにピークが出たとき、「前の試料の残り(キャリーオーバー)」か「系のどこかにある汚染(ゴーストピーク)」かを区別します。区別法は明快です。
- 濃い試料の直後だけ出て、注入を繰り返すと減衰する → キャリーオーバー
- 注入と無関係に、あるいはグラジエントの特定位置で毎回出る → 背景汚染・溶媒由来
受容基準は装置ではなく検量線の幅で決まる(筆者計算)
ICH M10 の 3.2.6 は、キャリーオーバーの評価法と基準を一文で書いています。
During validation carry-over should be assessed by analysing blank samples after the calibration standard at the ULOQ. Carry-over in the blank samples following the highest calibration standard should not be greater than 20% of the analyte response at the LLOQ and 5% of the response for the IS. (ICH M10, 3.2.6 Carry-over、PDF p.14〜15)
装置に残る量は ULOQ の一定割合 f です。基準は f × ULOQ ≤ 0.2 × LLOQ なので、許される f = 0.2 ÷ (ULOQ/LLOQ)。検量線の幅で許容値が変わります。
| 検量線の幅(ULOQ/LLOQ) | 許されるキャリーオーバー率 f | f = 0.01 % の装置の残り(LLOQ 比) | 合否 |
|---|---|---|---|
| 100(2 桁) | 0.2 % | 1 % | 合格 |
| 1,000(3 桁) | 0.02 % | 10 % | 合格 |
| 2,000 | 0.01 % | 20 % | 境界 |
| 10,000(4 桁) | 0.002 % | 100 % | 不合格 |
(筆者計算。M10 の基準式から)
同じ 0.01 % の装置が、3 桁の検量線では余裕で合格し、4 桁では LLOQ と同じ大きさのピークがブランクに出ます。「キャリーオーバーが出た」の第一の疑いは 装置ではなく、検量線を広げた/LLOQ を下げたメソッド変更であることが少なくありません。 一方、内標の基準「IS 応答の 5 %」は内標が一定濃度なので検量線の幅に依りません。分析種には 3 桁で 0.02 % を要求しながら内標には 5 % を許す、 つまり 250 倍の差があります。内標のキャリーオーバーが問題になることが稀なのは、基準がそもそも緩いからです。
M10 は基準を満たせない場合の運用も書いています。「キャリーオーバーが避けられないと思われる場合、試験検体を無作為化してはならない」、 そして「高濃度が予想される検体の後にブランクを注入する」などの措置を「バリデートして適用する」。避けられないなら、順番と挟み込みで守る、という立場です。
キャリーオーバーの発生源は主に4つに整理されます(Shimadzu、LCGC)。
- システム保守の不足
- 試料の過負荷(濃すぎる試料)
- 洗浄液・試料バイアル
- 手技(ピペッティングや持ち込み)
装置側で見落とされやすいのがインジェクションバルブのロータリーシールです。試料をニードルループから流路へ移すこの部品は摩耗する消耗品で、少なくとも6か月ごとに点検し、必要なら交換します。シールが摩耗すると溝や隙間に試料が残り、バッファ塩が挟まればリークやキャリーオーバーの原因になります。ニードルやニードルシートの摩耗も同様です。
対策の定石は次のとおりです。
- ニードル洗浄を十分に行う。洗浄液は試料が溶ける組成にする(水洗だけでは疎水性成分が落ちない)。
- 洗浄液にpHバッファや塩を使わない。蒸発後に残渣を残し、かえって汚染源になります。
- 新鮮なHPLCグレード溶媒と、低溶出性の認証バイアル+PTFEライニングセプタムを使う。
- 濃度差が大きい検体列は濃い試料の後にブランクを挟む運用にする。
ゴーストピークの切り分けには、決定的な手順があります。カラムを外して制限キャピラリ(レストリクター)に置き換え、ブランクを流すのです。これでピークが消えればカラム由来、残ればカラムより上流(オートサンプラー・ポンプ・移動相)が原因と確定します。移動相を新しく調製し直すだけで解決することも珍しくありません。
6. 移動相添加剤の罠 ― TFAはなぜシグナルを殺すのか
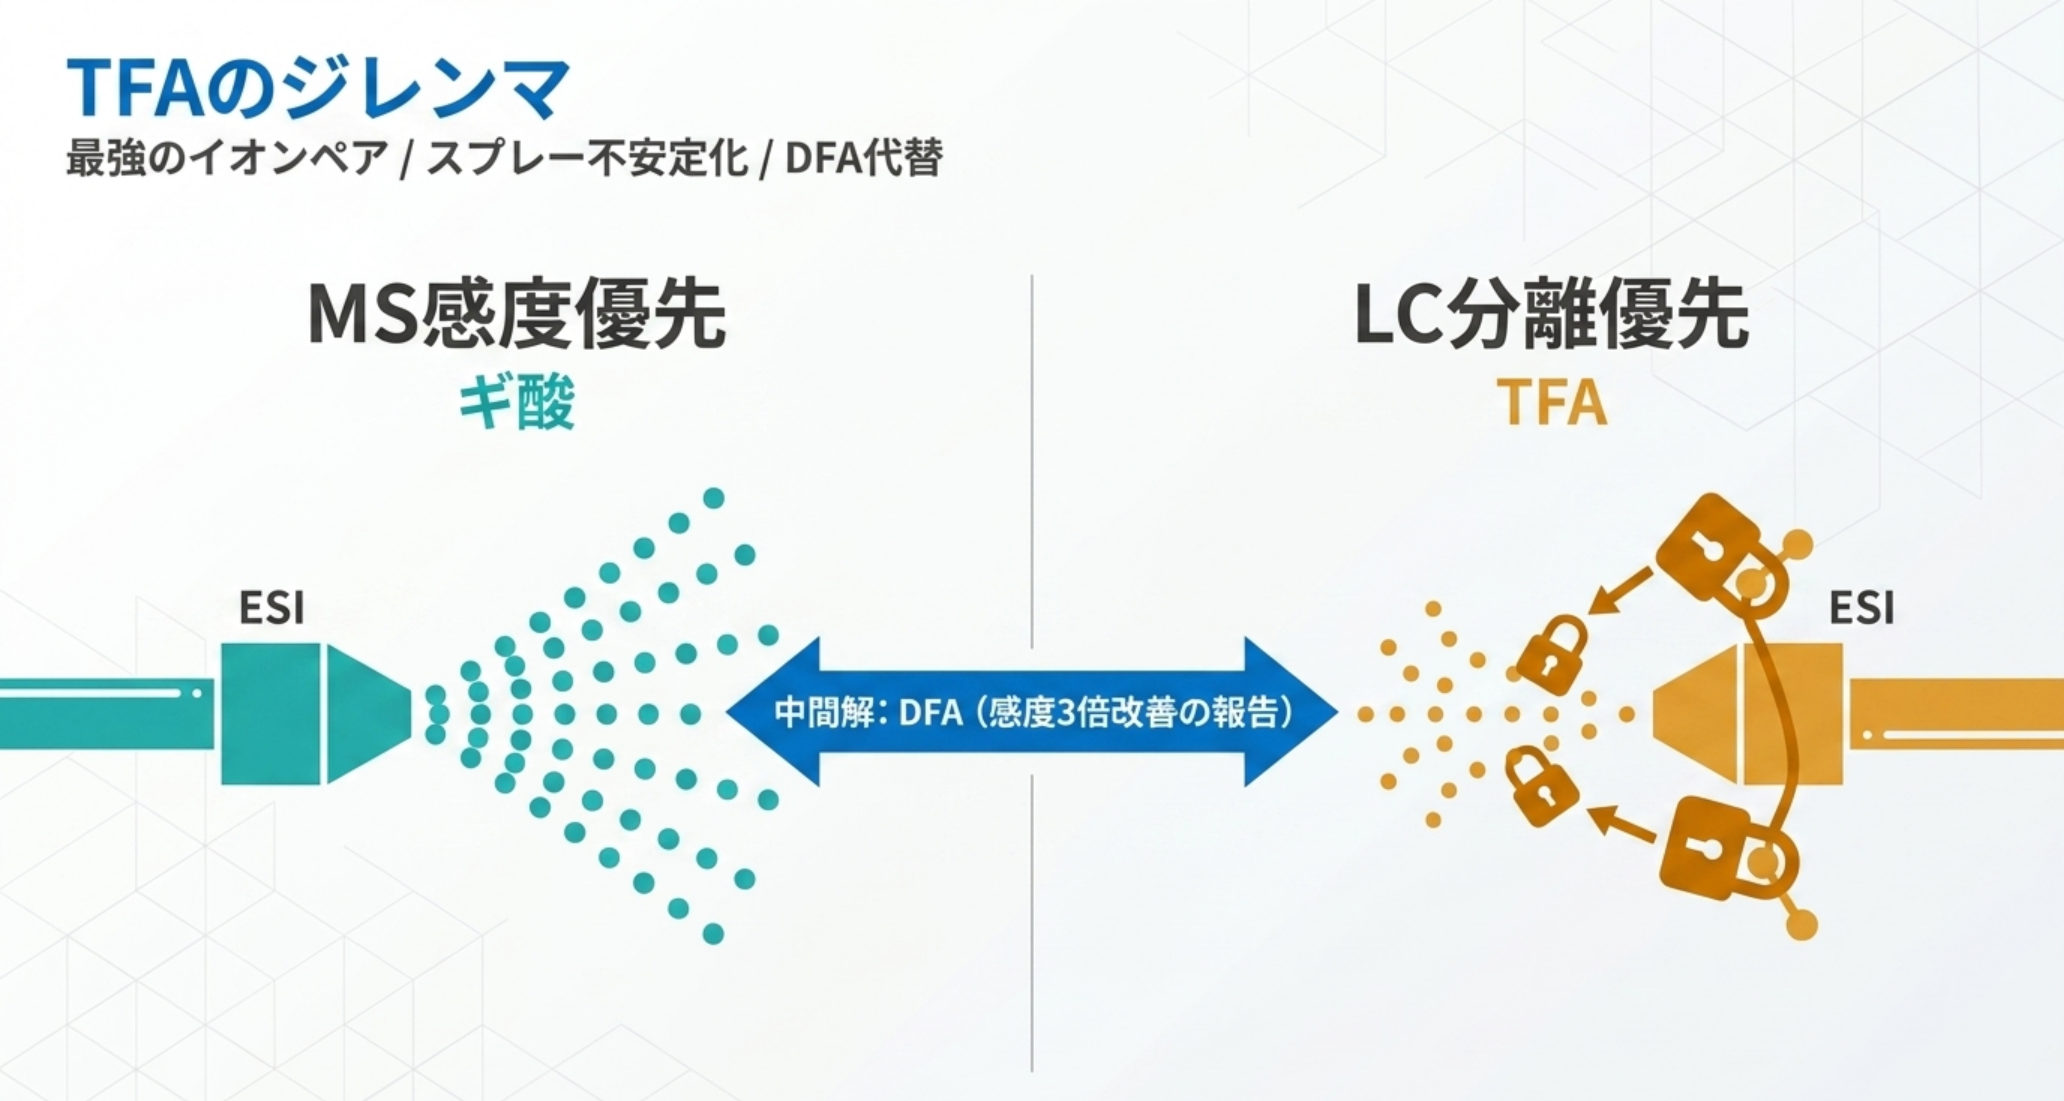
「LCの分離は良くなったのにMSの感度が落ちた」典型例が、TFA(トリフルオロ酢酸)です。
TFAは最も強いイオンペア試薬であり、そのぶん最もイオン抑制を起こしやすい添加剤です。逆に、酸として最も弱いギ酸(formic acid)が最も強いMSシグナルを与えます。機構は2つあると理解されています。
- スプレーの不安定化:0.1% TFA溶液は導電率と表面張力が高く、ネブライズ(霧化)が非効率になります。
- イオンペア形成:TFAアニオンがプロトン化した分析種と安定なイオンペアを作り、気相イオンの生成そのものを妨げます。
つまり「分離のためのTFA」と「感度のためのギ酸」はトレードオフです。使い分けの指針はこうなります。
- 原則はギ酸(0.1%程度)。MS検出ならまずこちら。
- ペプチド・タンパク質でピーク形状が破綻する場合にTFAを検討するが、感度低下を覚悟する。
- 中間解として DFA(ジフルオロ酢酸)がある。TFAをDFAに置き換えることで感度が向上したという報告があり(mAbs 誌、抗体薬物複合体。「3 倍」の数値は今回の補強で原文を再確認できていない。未確認節参照)、抗体医薬などの分析で使われています。
- TFA使用時は、ポストカラムで別の酸や塩基を添加して抑制を緩和する手法があります。原点は Apffel ら(Hewlett-Packard、1995 年)の「TFA fix」で、 要旨によれば TFA の抑制は「イオンペア形成と表面張力の変化の複合効果」であり、プロピオン酸/2-プロパノール(75:25)を移動相の 1/2 量でポストカラム添加すると S/N が 10〜100 倍改善したとされます(J. Chromatogr. A, 1995)。水酸化アンモニウムのポストカラム添加による緩和も後年報告されています(RCM)。
なおTFA由来の鉄錯体が干渉イオンとして観測される例も報告されており、「添加剤を変えたら知らないピークが増えた」場合の候補になります。
7. 背景汚染の「顔」を覚える ― PEG・フタル酸・シリコーン
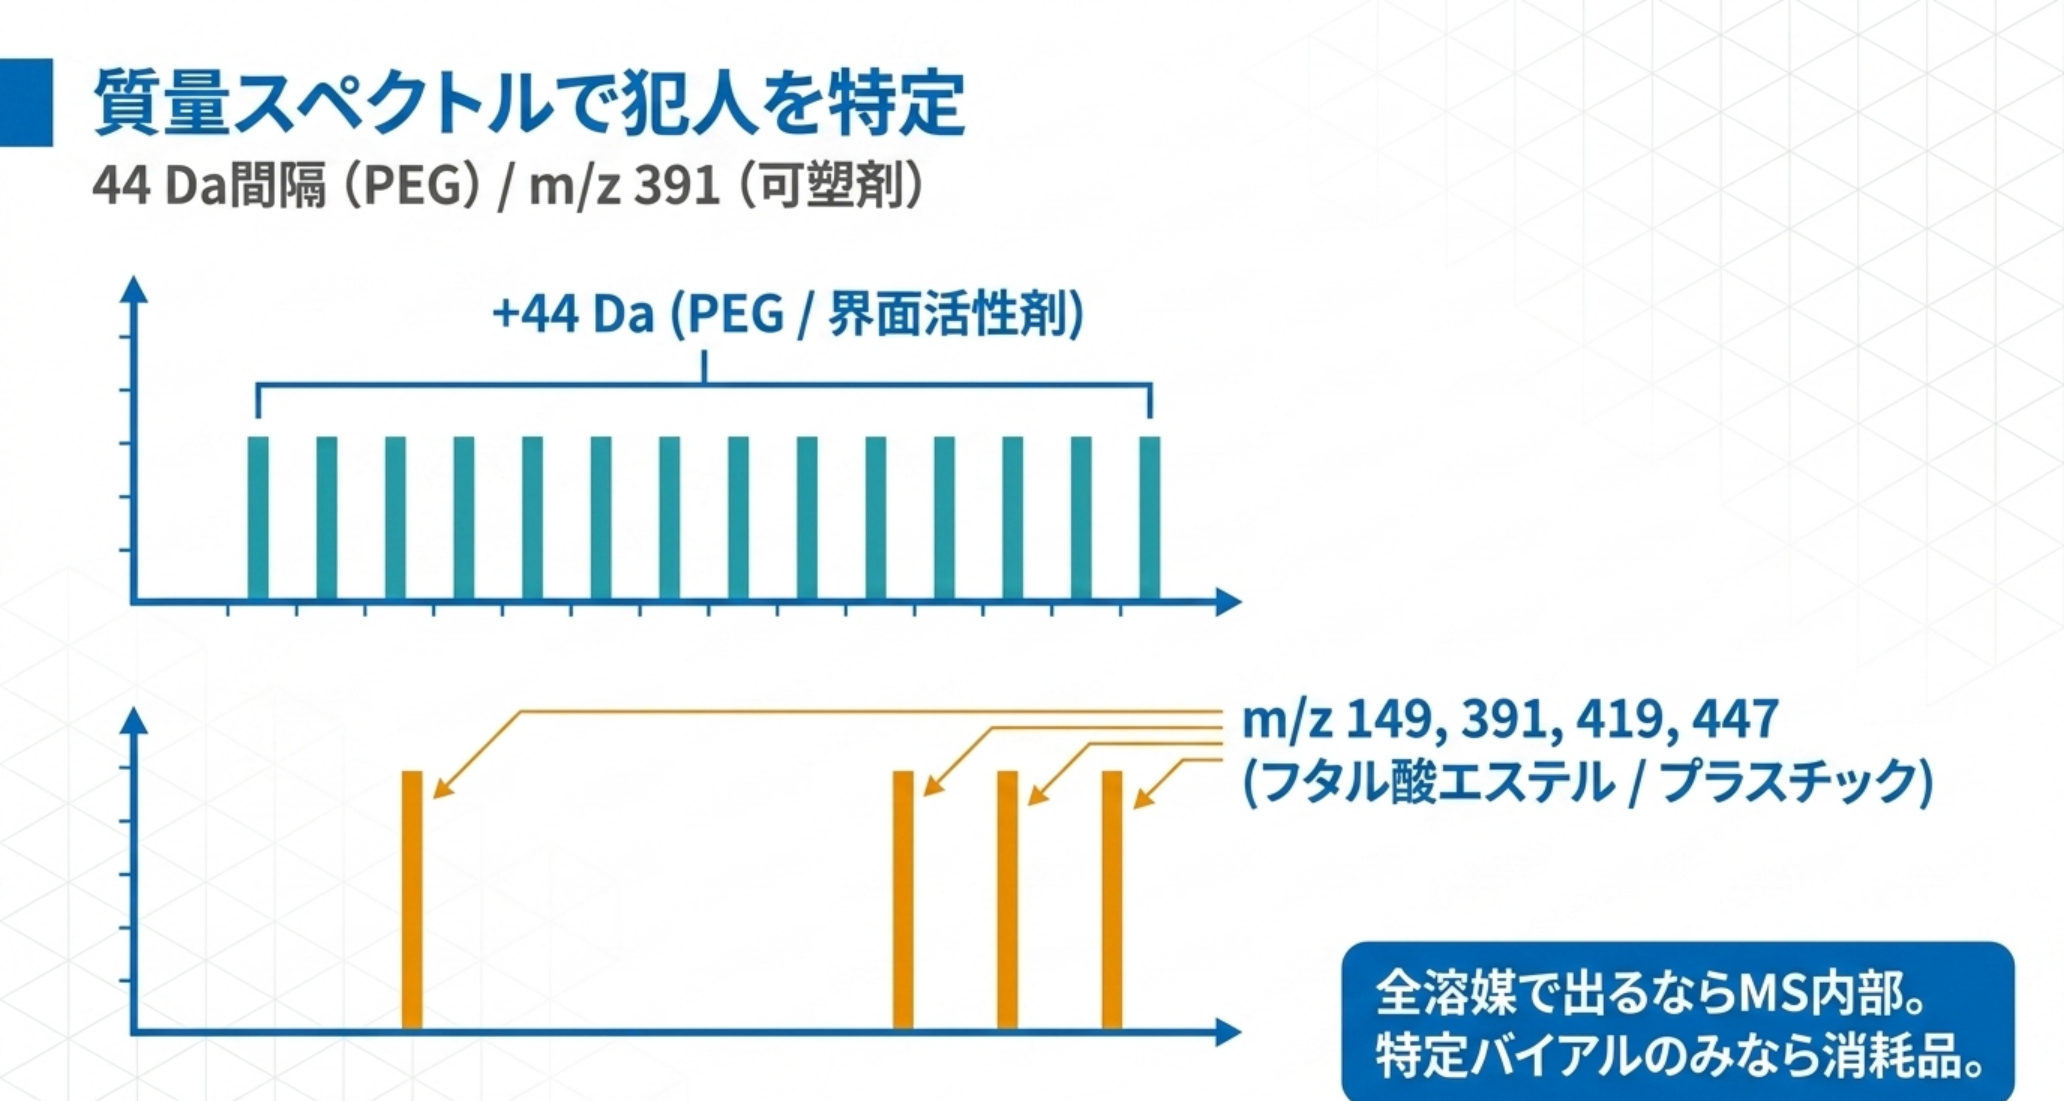
背景汚染は、質量スペクトルの顔つきで犯人が分かることが多いです。代表例を覚えておくと診断が一気に速くなります(Merck/Sigma-Aldrich、LCGC)。 体系的な一覧としては Keller らの 2008 年の総説(Anal. Chim. Acta)が標準で、要旨によれば「タンパク性・非タンパク性の両方」の汚染物を網羅し、 補足データに、同定済み化合物すべての検索可能なイオンリスト(スプレッドシート)を付けています。知らない m/z に出会ったら、まずこのリストを引くのが定石です。 同要旨は、汚染の正体が分かれば「精密質量測定の内部校正物質として使える」とも書いています。敵を味方にする発想です。
| 汚染源 | 特徴的なシグナル | 主な由来 |
|---|---|---|
| PEG(ポリエチレングリコール)/エトキシ化ポリマー | 44 Da間隔のイオン系列(-O-CH₂-CH₂-の繰り返し) | 界面活性剤、チューブ、プラスチック器具 |
| Triton X-100(界面活性剤) | PEGと同じ44 Da繰り返し | 前段の精製工程、洗剤の残留 |
| フタル酸エステル(可塑剤) | ESI+で m/z 391 / 419 / 447(ジイソオクチル/ジノニル/ジイソデシル)、149・279領域 | プラスチック容器、チューブ、セプタム |
| ポリシロキサン | 特徴的な系列 | 化粧品・ハンドクリーム、シリコーン部材 |
| エルカ酸アミド(スリップ剤)/デナトニウム | 単一の強いイオン | プラスチック製品、低純度溶媒の苦味剤 |
44 Da間隔の系列が見えたらPEG系、これだけ覚えても実務は変わります。
切り分けの原則はシンプルです。どの溶媒をインフュージョンしても同じ汚染が出るなら、汚染はMS内部に残留しています(APIスタック、スプレーシールド、ESIプローブなど)。この場合は溶媒を替えても直らないので、メタノール・アセトニトリル・IPAでのフラッシュや分解洗浄に進みます。逆に特定の溶媒・特定のバイアルだけで出るなら、消耗品側です。
予防の勘所:ハンドクリームとプラスチック器具は現実的な汚染源です。手袋の運用、ガラス器具の使用、認証済み低溶出バイアルの採用が効きます。
8. 予期しない質量 ― アダクトとインソース分解による誤同定
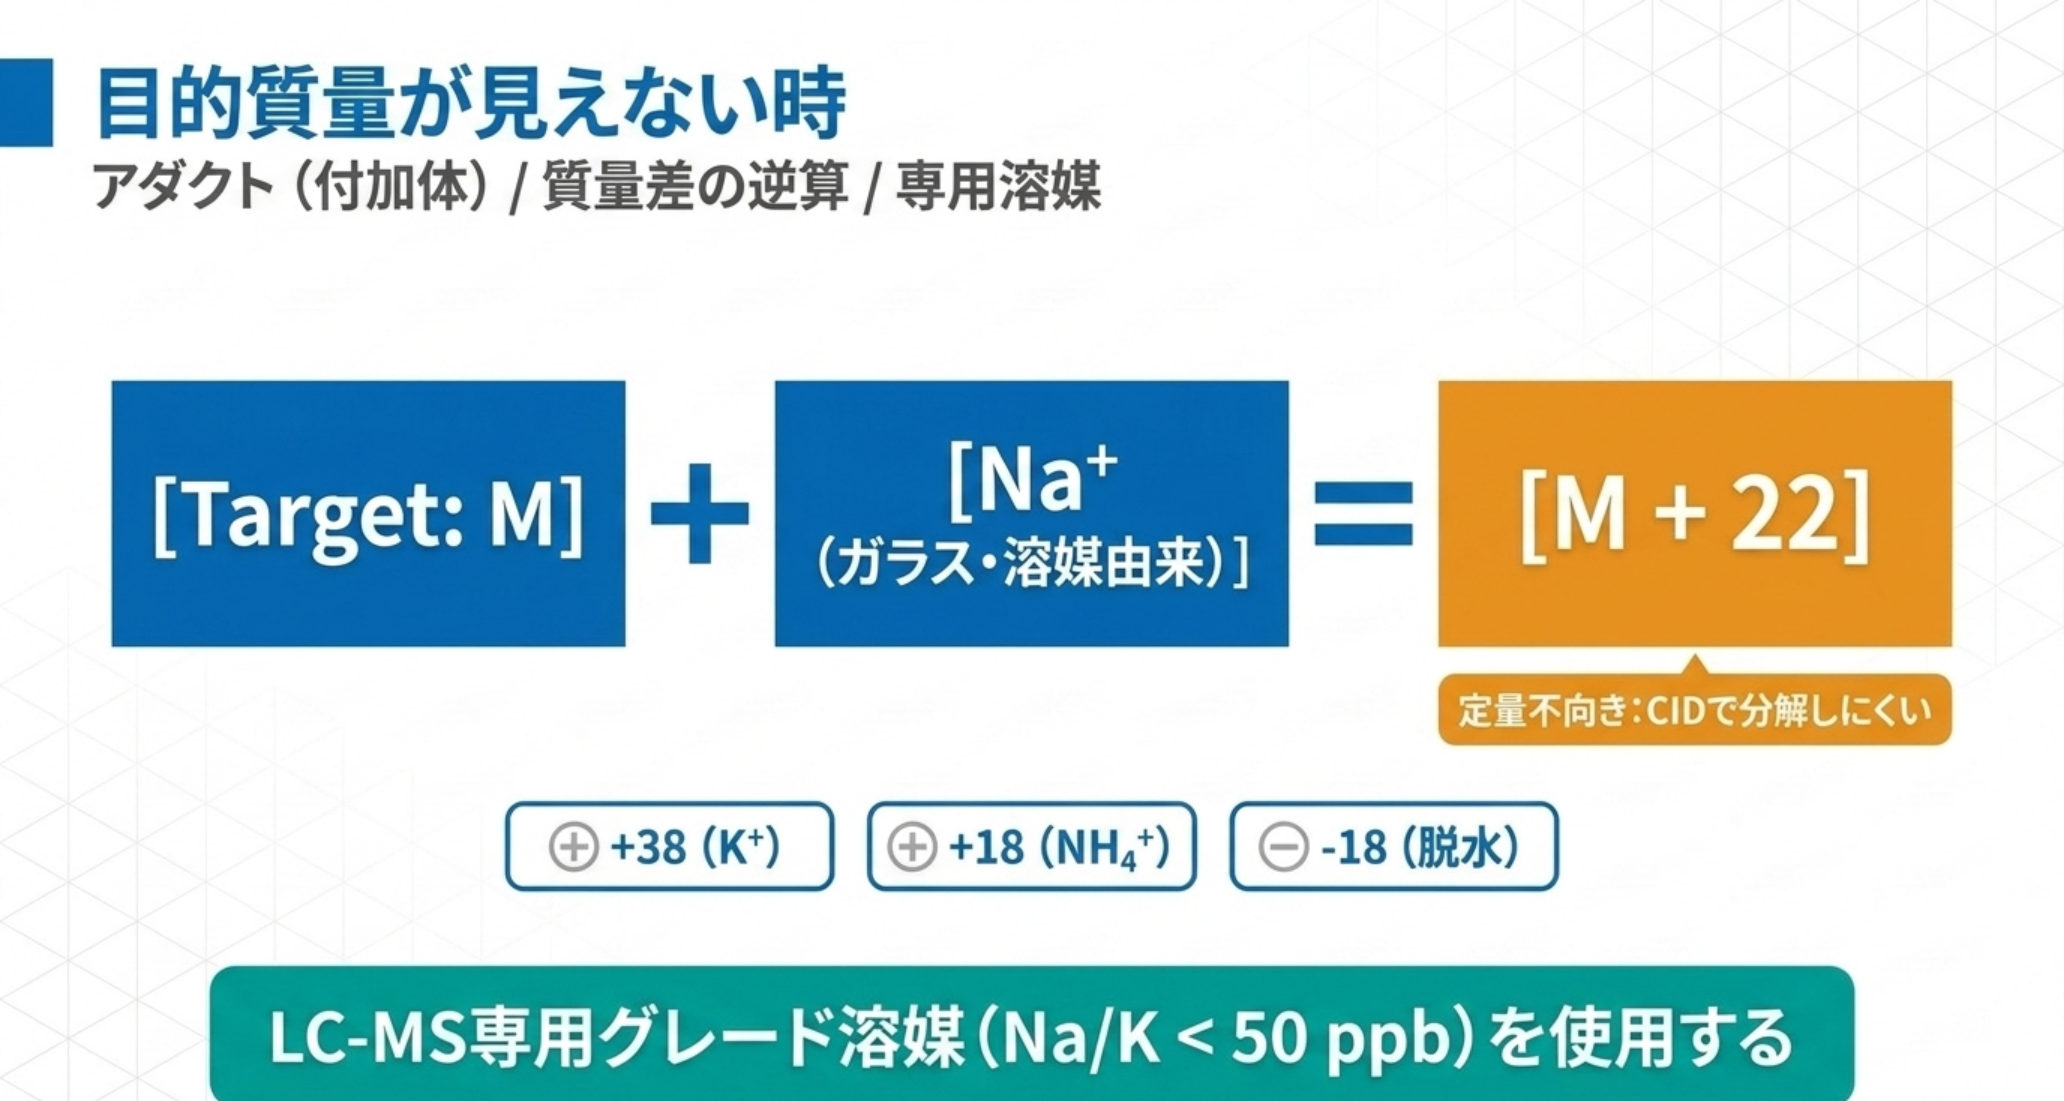
「目的化合物の質量が出ない」「知らない質量が主ピークになっている」ときは、アダクト(付加体)とインソース分解を疑います。
ESIでは、プロトン付加/脱離のほかに Na⁺(+22)、K⁺(+38)、NH₄⁺(+18)などの付加体、さらにオリゴマーや中性ロスが日常的に生成します。アルカリ金属アダクトは、分析種の双極子が移動相添加剤・溶媒不純物・ガラス器具由来のカチオンと相互作用して生じます。
実務上の要点は3つです。
- Na/Kアダクトは定量に向かない。 CID(衝突誘起解離)をかけてもフラグメントが出にくく、MS/MS(SRM)での定量が成立しにくい。目的成分がNaアダクトに偏っている場合は、その原因を潰すのが先です。
- LC-MS専用溶媒を使う。 専用グレードはNa・Kの含量が50 ppb未満で、多くのアダクト形成を抑えられます。ガラス器具からのNa溶出も無視できないため、樹脂容器との使い分けを検討します。
- 想定外のアダクトもある。 アセトニトリルを移動相に使うと、特定の脂質クラスでエチルアミン付加体が高強度に生成し、誤同定を招く例が報告されています。ハイスループットな自動アノテーションはこうした付加体を取り違えやすく、AI・機械学習によるスペクトル解析でも前提として押さえておくべき落とし穴です。
質量差から逆算するのが最短の診断です。目的質量との差が +22 / +38 / +18 / -18(脱水)であれば、アダクトや中性ロスの線が濃くなります。
9. 分析者の視点 ― 予防と日常点検のチェックリスト
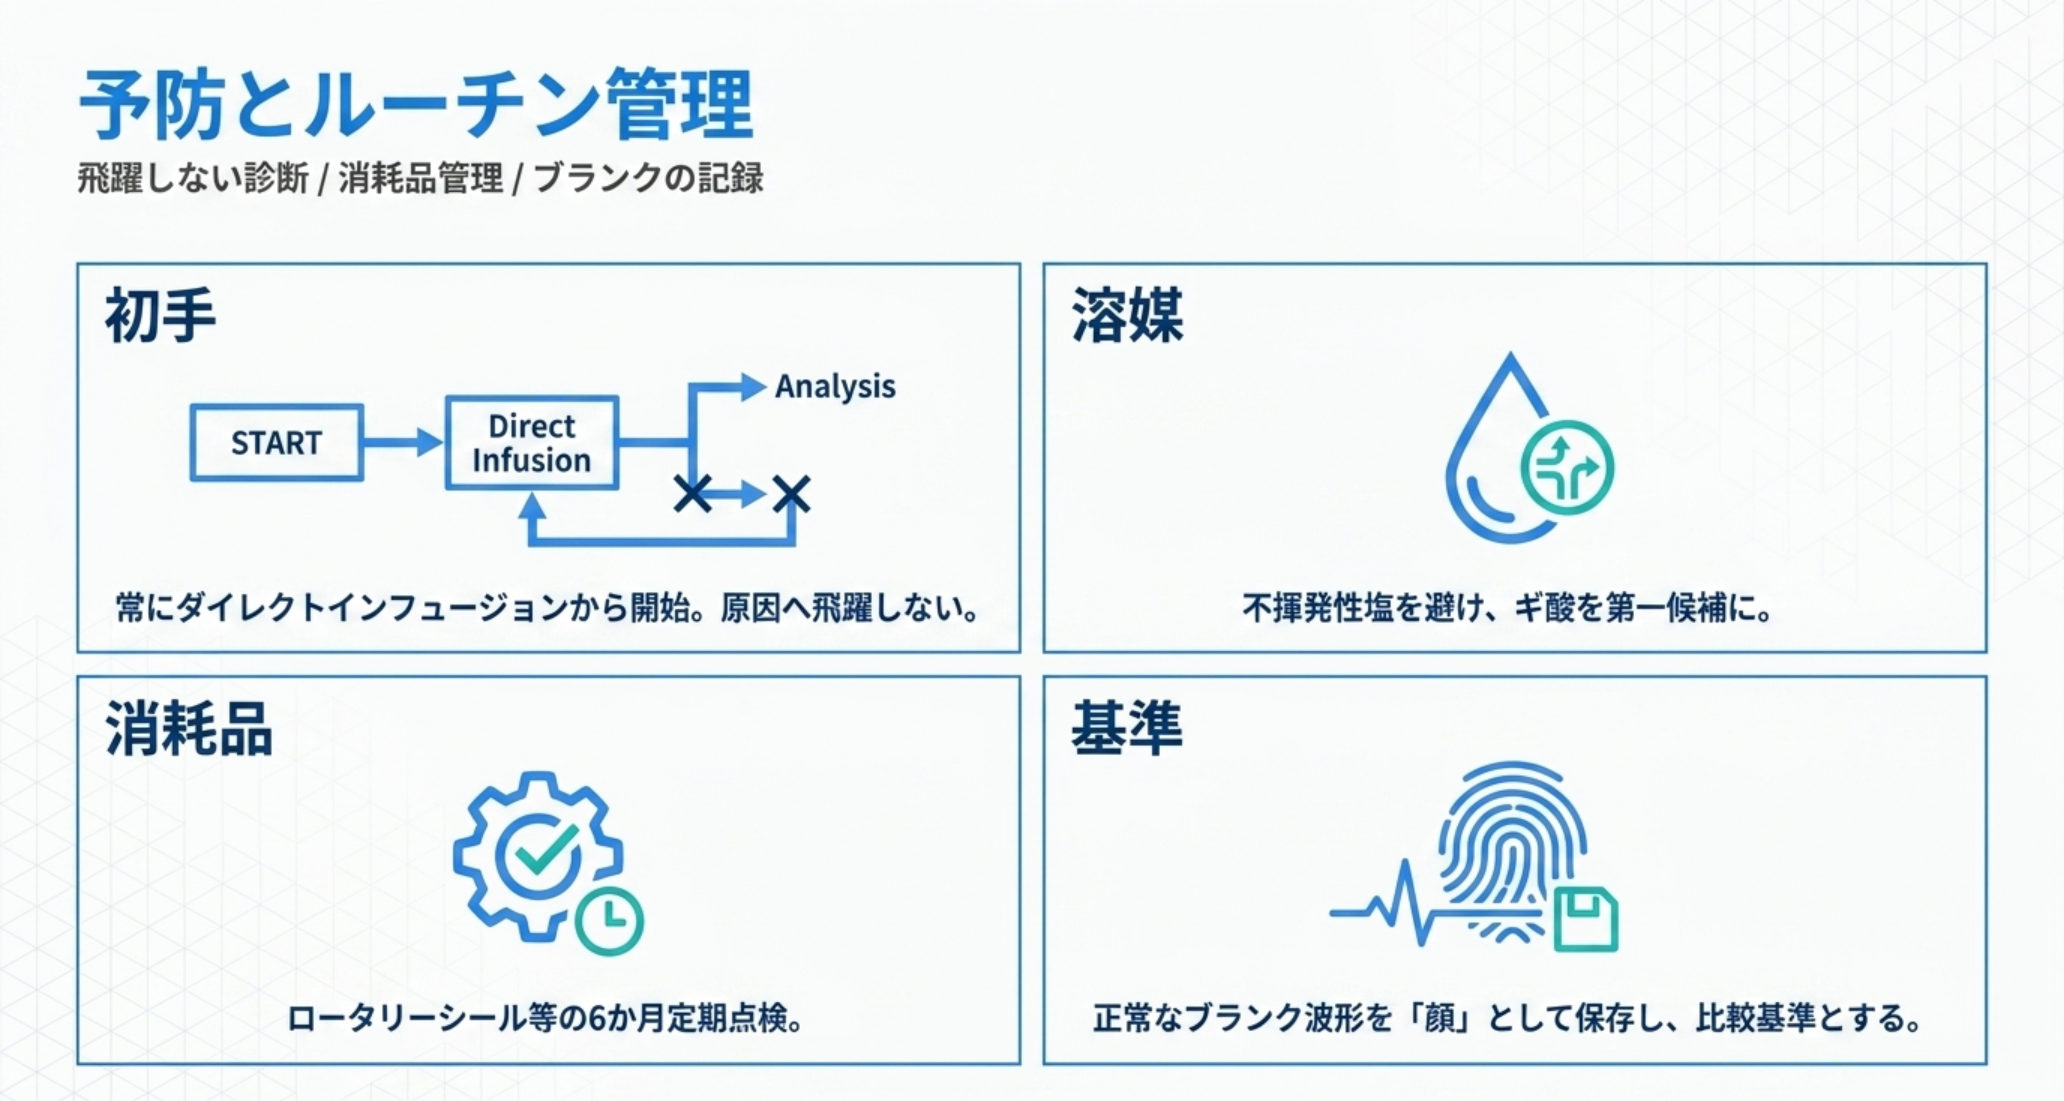
トラブルの多くは予防できるものです。優先順位順に並べます。
- 切り分けを最初にやる。 ダイレクトインフュージョンでMS/LCを分け、カラム外しでカラム/上流を分ける。手を動かす前に範囲を狭める。
- 不揮発性の塩・バッファを避ける。 リン酸塩などはイオン源汚染の主犯。MS検出では揮発性の添加剤(ギ酸・酢酸アンモニウム等)を選ぶ。
- 添加剤はギ酸を第一候補に。 TFAは分離のためだけに使い、使うなら感度低下とDFA等の代替を検討する。
- 消耗品に交換周期を決める。 インジェクションバルブのロータリーシールは6か月ごとに点検。ニードル・シートの摩耗も併せて見る。
- 洗浄液の組成を試料に合わせる。 塩・バッファは入れない。疎水性成分には有機溶媒比を上げる。
- マトリックス効果は数値で管理する。 メソッド開発時にポストカラムインフュージョンでプロファイルを取り、ポストエクストラクション添加法でMFを算出。規制対象ならICH M10(n≥6ロット、±15%/CV 15%以下)に沿って記録する。
- 背景汚染のリファレンスを持つ。 自分の装置の「きれいなブランク」のスペクトルを保存しておくと、異常の判定が一瞬で済む。
よくある失敗は、(1) 切り分けをせずイオン源を分解して1日潰す、(2) 感度低下をマトリックス効果と決めつけて前処理だけ作り込む(実際は装置汚染)、(3) キャリーオーバーを「そういうもの」として運用に組み込んでしまう、の3つです。いずれも症状から原因への飛躍が原因です。
まとめ
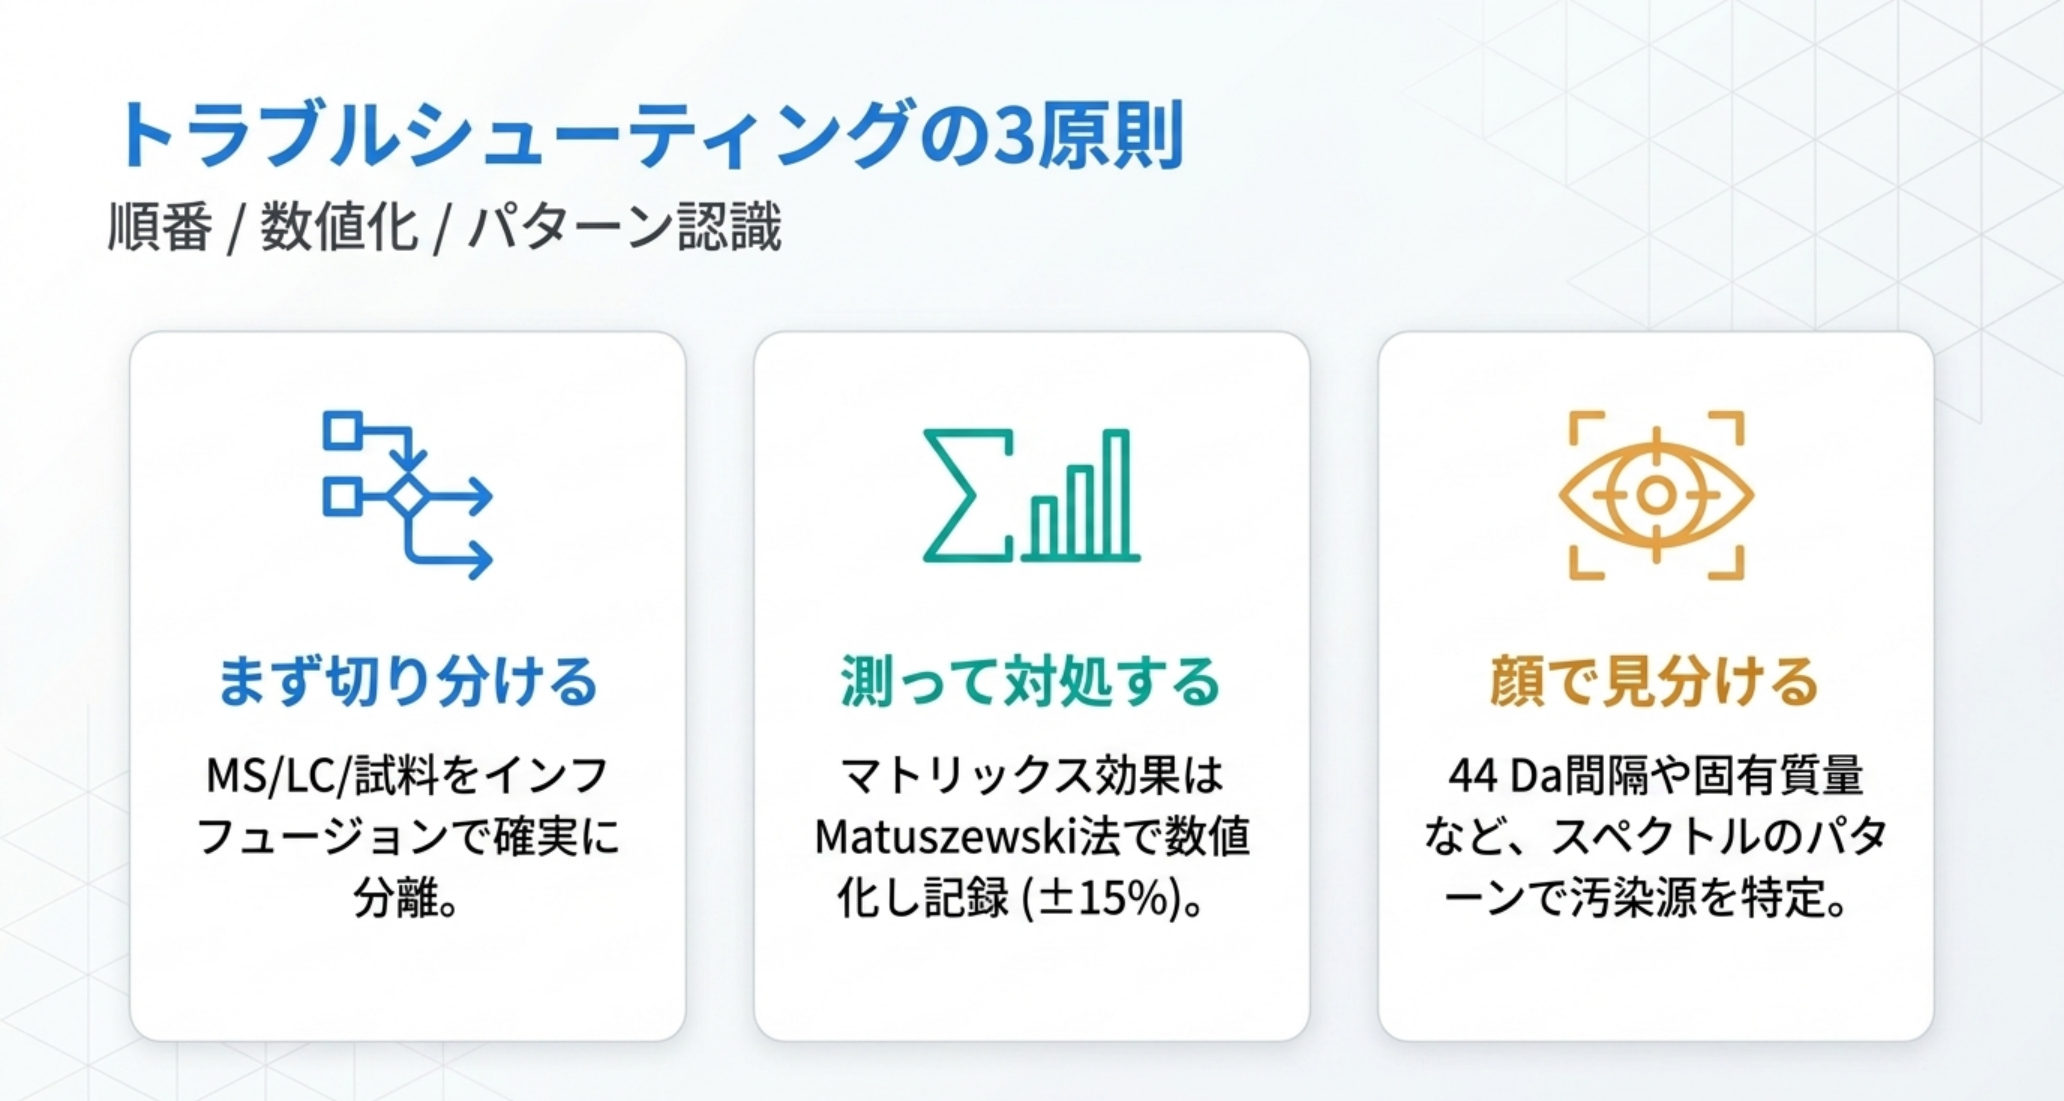
LC-MSのトラブルシューティングは、経験の量ではなく切り分けの順番で差がつきます。要点は3つです。
- まず切り分ける。 ダイレクトインフュージョンでMS側とLC側を分け、カラム外しで上流を分ける。感度低下の最頻原因はイオン源・イオン光学系の汚染。
- イオン抑制は「測って」対処する。 ポストカラムインフュージョンで妨害の溶出位置を可視化し、Matuszewski法でマトリックスファクターを数値化。規制対象ならICH M10の基準(n≥6ロット、±15%)で記録する。
- 汚染は顔で見分ける。 44 Da間隔=PEG系、m/z 391/419/447=フタル酸エステル。全溶媒で出るならMS内部の残留。TFAは分離を助けるがシグナルを殺す。
- キャリーオーバーの合否は検量線の幅で決まる。 M10 の「LLOQ の 20 %」は、装置の残り 0.01 % なら 3 桁で合格・4 桁で不合格(筆者計算)。 ブランクにピークが出たら、装置より先にメソッド変更を疑う。
装置の周辺技術については質量分析の最新技術動向、規制対応の実例としてはPFAS分析の実務ガイドもあわせて参照してください。
用語集
- ダイレクトインフュージョン:LCを介さず試料溶液を直接イオン源へ送る手法。MSの状態だけを切り出して評価できる。
- マトリックス効果:共存成分により分析種の応答が変化する現象。応答が下がる方向をイオン抑制、上がる方向をイオン増強と呼ぶ。
- ポストカラムインフュージョン:カラム後に分析種を定常注入しながらブランクを分析し、抑制/増強のプロファイルを時間軸で可視化する手法。
- ポストエクストラクション添加法(Matuszewski法):抽出後のブランクマトリックスに分析種を添加し、純溶媒中の応答と比べてマトリックスファクターを求める定量評価法。抽出ロスと切り分けられる。
- マトリックスファクター(MF):マトリックス存在下の応答 ÷ 純溶媒中の応答。1未満で抑制。
- SIL-IS(安定同位体標識内部標準):13C・重水素等で標識した内部標準。分析種と同じ挙動をするためマトリックス効果や回収ロスを補正できる。
- ICH M10:バイオアナリシスの国際的なバリデーション指針。マトリックス効果・キャリーオーバーを必須評価項目とし、真度±15%/精度CV 15%以下を求める。
- キャリーオーバー:直前の試料が次の分析に残留して現れる現象。濃い試料の直後に出て、繰り返し注入で減衰するのが特徴。M10 の基準は ULOQ 直後のブランクで LLOQ 応答の 20 % 以下・IS 応答の 5 % 以下。
- ULOQ / LLOQ:定量上限/定量下限。その比が検量線の幅で、キャリーオーバーの許容率を決める。
- 絶対/相対マトリックス効果:純溶媒に対する応答の変化/マトリックスのロット間での MF のばらつき(Matuszewski 2003)。定量を脅かすのは後者。
- ゴーストピーク:注入試料に由来しない、系内の汚染や溶媒由来のピーク。
- アダクト(付加体):Na⁺(+22)・K⁺(+38)・NH₄⁺(+18)などが分析種に付加したイオン。Na/K付加体はCIDで分解しにくく定量に不向き。
- インソース分解:イオン源内で分子が壊れる現象。目的質量が見えず、フラグメントを親イオンと誤認する原因になる。
- TFA / DFA:トリフルオロ酢酸/ジフルオロ酢酸。TFAは最も強いイオンペア試薬で抑制も最大。DFAは代替として感度改善が報告されている。
出典
- ICH M10「Bioanalytical Method Validation and Study Sample Analysis」(Step 4, 2022-05-24) ― 3.2.3 Matrix Effect(PDF p.11〜12):6 ロット以上・低高 QC 各 3 回以上・ロットごとに真度 ±15 %・CV 15 % 以下、溶血・脂血・特殊集団の追加評価。3.2.6 Carry-over(p.14〜15):ULOQ 直後のブランクで LLOQ 応答の 20 % 以下・IS 応答の 5 % 以下、避けられない場合は無作為化しない・ブランクを挟む。3.2.2 Specificity の夾雑 20 %/5 % も同じ数値。 — https://database.ich.org/sites/default/files/M10_Guideline_Step4_2022_0524.pdf
- Strategies for the assessment of matrix effect in quantitative bioanalytical methods based on HPLC-MS/MS, Matuszewski, B. K., Constanzer, M. L., Chavez-Eng, C. M., Anal. Chem., 75, 3019–3030 (2003) ― 「絶対」と「相対」のマトリックス効果、「真の」回収率、ISP で明瞭だったマトリックス効果が HN では消えた。要旨を PubMed で確認。 — https://pubmed.ncbi.nlm.nih.gov/12964746/
- The effects of sample preparation methods on the variability of the electrospray ionization response for model drug compounds, Bonfiglio, R., King, R. C., Olah, T. V., Merkle, K., Rapid Commun. Mass Spectrom., 13, 1175–1185 (1999) ― ポストカラムインフュージョン系の原著。ACN 除タンパクが最も抑制大・液液抽出が最小、極性が高い化合物ほど抑制大。要旨を PubMed で確認。 — https://pubmed.ncbi.nlm.nih.gov/10407294/
- Enhanced sensitivity for peptide mapping with electrospray LC-MS in the presence of signal suppression due to trifluoroacetic acid-containing mobile phases, Apffel, A. et al., J. Chromatogr. A, 712, 177–190 (1995) ― TFA 抑制はイオンペア形成と表面張力変化の複合、プロピオン酸/2-プロパノール 75:25 を移動相の 1/2 量でポストカラム添加して S/N 10〜100 倍。要旨を PubMed で確認。 — https://pubmed.ncbi.nlm.nih.gov/8556150/
- Interferences and contaminants encountered in modern mass spectrometry, Keller, B. O., Sui, J., Young, A. B., Whittal, R. M., Anal. Chim. Acta, 627, 71–81 (2008) ― 汚染・夾雑イオンの総説。補足データに検索可能なイオンリスト。要旨を PubMed で確認。 — https://pubmed.ncbi.nlm.nih.gov/18790129/
- LCGC International「Essentials of LC Troubleshooting, Part V: What Happened to My Sensitivity?」 — https://www.chromatographyonline.com/view/essentials-of-lc-troubleshooting-part-v-what-happened-to-my-sensitivity-
- LCGC International「The LCGC Blog: 10 Great Tips for Electrospray Ionization LC–MS」 — https://www.chromatographyonline.com/view/the-lcgc-blog-10-great-tips-for-electrospray-ionization-lc-ms
- Technology Networks「Common Mass Spectrometry Errors and Troubleshooting Tips」(イオン源・イオン光学系の汚染、ESIキャピラリ腐食の目視確認、インフュージョンによる切り分け) — https://www.technologynetworks.com/proteomics/articles/common-mass-spectrometry-errors-and-troubleshooting-tips-410061
- ICH「M10: Bioanalytical Method Validation and Study Sample Analysis」(フルバリデーション項目にマトリックス効果・キャリーオーバー、n≥6ロット、真度±15%・精度CV15%以下) — https://database.ich.org/sites/default/files/M10_Guideline_Step4_2022_0524.pdf
- EMA「ICH M10 on bioanalytical method validation – Scientific guideline」 — https://www.ema.europa.eu/en/ich-m10-bioanalytical-method-validation-scientific-guideline
- Journal of the American Society for Mass Spectrometry「Postcolumn Infusion as a Quality Control Tool for LC-MS-Based Analysis」(ポストカラムインフュージョンによる抑制プロファイルの可視化) — https://pubs.acs.org/doi/10.1021/jasms.2c00022
- Bioanalysis「Assessment of matrix effect in quantitative LC-MS bioanalysis」(Matuszewski のポストエクストラクション添加法=2003年提唱・定量評価のゴールドスタンダード、抽出ロスとの切り分け) — https://www.tandfonline.com/doi/pdf/10.4155/bio-2024-0047
- LCGC International「Strategies for the Detection and Elimination of Matrix Effects in Quantitative LC–MS Analysis」 — https://www.chromatographyonline.com/view/strategies-detection-and-elimination-matrix-effects-quantitative-lc-ms-analysis
- Shimadzu「Solving Carryover Problems in HPLC」(キャリーオーバーの発生源、洗浄液に塩・バッファを使わない) — https://www.ssi.shimadzu.com/service-support/faq/liquid-chromatography/knowledge-base/solving-carryover-problems-hplc/index.html
- LCGC International「Autosampler Carryover」/「HPLC Troubleshooting: Autosampler Contamination」(ロータリーシールの摩耗、6か月ごとの点検、制限キャピラリによる切り分け) — https://www.chromatographyonline.com/view/autosampler-carryover-2
- Agilent Community LC Portal「Troubleshooting Source of Contamination on Samplers」 — https://community.agilent.com/knowledge/lc-portal/kmp/lc-articles/kp1097.troubleshooting-source-of-contamination-on-samplers
- Merck/Sigma-Aldrich「LC-MS Contaminants: Avoid, identify, minimize」(PEGの44 Da系列、フタル酸エステルのm/z、汚染源の一覧) — https://www.sigmaaldrich.com/deepweb/assets/sigmaaldrich/product/documents/210/830/lc-ms-contaminants-brochure-ms.pdf
- LCGC International「Contaminants Everywhere! Tips and Tricks for Reducing Background Signals When Using LC–MS」 — https://www.chromatographyonline.com/view/contaminants-everywhere-tips-and-tricks-reducing-background-signals-when-using-lc-ms
- University of Zurich「Common Mass Spectrometry Contaminants and their Sources」(可塑剤・シリコーン等の代表m/z) — https://www.chem.uzh.ch/dam/jcr:0abfca1e-40b4-4082-aee3-578634f1a542/Contaminants_+-MS.pdf
- Talanta「Evaluation of strategies for overcoming trifluoroacetic acid ionization suppression …」(TFAの抑制機構=導電率・表面張力によるスプレー不安定とイオンペア形成) — https://www.sciencedirect.com/science/article/abs/pii/S0039914021004331
- mAbs「High sensitivity LC-MS profiling of antibody-drug conjugates with difluoroacetic acid ion pairing」(DFA置換で感度3倍) — https://www.tandfonline.com/doi/full/10.1080/19420862.2019.1658492
- Rapid Communications in Mass Spectrometry「Mitigation of signal suppression caused by the use of trifluoroacetic acid … via post-column addition of ammonium hydroxide」 — https://analyticalsciencejournals.onlinelibrary.wiley.com/doi/10.1002/rcm.6240
- LCGC International「The Origin and Implications of Artifact Ions in Bioanalytical LC–MS」(アダクト・インソース分解によるアーティファクト) — https://www.chromatographyonline.com/view/the-origin-and-implications-of-artifact-ions-in-bioanalytical-lc-ms
- PMC「Adduct annotation in liquid chromatography/high-resolution mass spectrometry to enhance compound identification」(Na/K/NH₄付加体とアノテーションの困難さ、専用溶媒のNa/K含量<50 ppb) — https://www.ncbi.nlm.nih.gov/pmc/articles/PMC7806579/
- PMC「Exploring the Impact of Organic Solvent Quality and Unusual Adduct Formation during LC-MS-Based Lipidomic Profiling」(アセトニトリル移動相でのエチルアミン付加体と誤同定) — https://www.ncbi.nlm.nih.gov/pmc/articles/PMC10536874/
未確認・限界
- 「検量線 3 桁で合格・4 桁で不合格」は筆者の計算です。M10 の基準式(LLOQ 応答の 20 %)と、装置のキャリーオーバー率が ULOQ に比例するという仮定から導きました。 実際のキャリーオーバーは濃度に比例しない(吸着の飽和など)場合があり、0.01 % という率も例示です。「内標との 250 倍の差」も同じ仮定のうえの比較です。
- Matuszewski 2003・Bonfiglio 1999・Apffel 1995・Keller 2008 は PubMed の要旨のみで確認しました。本文の表や数値(Matuszewski の MF の具体値、Apffel の 40 pmol 等)は要旨の範囲です。
- DFA で「感度 3 倍」は初出時に mAbs 誌の記事から引いた数値ですが、今回の補強では原文を再取得できず、要旨の範囲で確認できていません。本文では「向上した報告」に留めました。
- ロータリーシールの「6 か月ごとの点検」は LCGC のトラブルシューティング記事の推奨で、装置メーカーの保守間隔とは異なる場合があります。
- 背景汚染の代表 m/z(391/419/447 等)は Merck/Sigma-Aldrich とチューリッヒ大学の一覧に依っており、Keller 2008 の補足リストと 1 件ずつ突き合わせてはいません。
- LCGC(chromatographyonline.com)の記事は 2026-09-22 時点で Cloudflare により直接取得できず、初出時の内容のまま残しています。
関連記事
- ICH M10バイオアナリシス実務 ― ISR の「±20 %」は平均で割る式なので、普通の相対差なら +22 % と −18 % になる【2026年版】 ― M10 の全体像。本記事はその 3.2.3 と 3.2.6 だけを深掘りした。
- 分析法バリデーションが30年ぶりに変わった ― Q2(R2) が並べた定量限界の 2 つの求め方は、同じノイズから 2.5 倍ちがう値を出す【2026年版】 ― Q2(R2) は品質試験、M10 はバイオアナリシス。基準の置き方の違い。
- イオン源の選び方 ― 専用ESIと専用APCIは「別の89%」を拾う【2026年版】 ― Matuszewski が示した「ESI では出て APCI では出ないマトリックス効果」の背景。
- 質量分析計の選び方 ― カタログの S/N 100 は、局方の式で計算し直すと 40 になる【2026年版】 ― 感度の数字を読むときの S/N の定義。
- 【2026年4月施行】PFAS分析の実務ガイド ― 同位体希釈法で測る 40 物質のうち、自分の標識体を持つのは 24 物質しかない ― 同位体希釈でマトリックス効果を打ち消す実例。
- HPLCトラブルシューティング ― 圧力・保持時間・ピーク形状を体系的に切り分ける【2026年版】 ― LC 側に原因が絞れたあとの手順。
- 移動相・緩衝液調製の実務 ― その pH は、どこで測った値か ― 添加剤と揮発性、ギ酸・酢酸アンモニウムの扱い。
- HPLC/UHPLCカラムの選び方 ― α を 0.05 上げた分を段数で買うなら、カラムは 3.6 倍の長さになる【2026年版】 ― 妨害成分と分析種の溶出位置をずらすときの固定相選択。
更新履歴:2026-09-22 の補強では、ICH M10 の PDF を取得して 3.2.3 と 3.2.6 の原文を引用し、キャリーオーバー基準を検量線の幅で読み替える筆者計算を芯に置いた。 Matuszewski・Bonfiglio・Apffel・Keller の原著は PubMed の要旨で確認して出典に加えた。初出時の LCGC 由来の記述は取得できなかったため、そのまま残し未確認節に明記した。